SINDROMI MIELOPROLIFERATIVE SINDROMI MIELOPROLIFERATIVE MALATTIE NEOPLASTICHE DEL SISTEMA
- Slides: 127
SINDROMI MIELOPROLIFERATIVE
SINDROMI MIELOPROLIFERATIVE MALATTIE NEOPLASTICHE DEL SISTEMA EMOPOIETICO CARATTERIZZATE DA UNA ABNORME PRODUZIONE DI CELLULE, MATURE O IMMATURE DELLE LINEE MIELOIDI: § GRANULOMONOCITICA § PIASTRINICA § ERITROCITICA
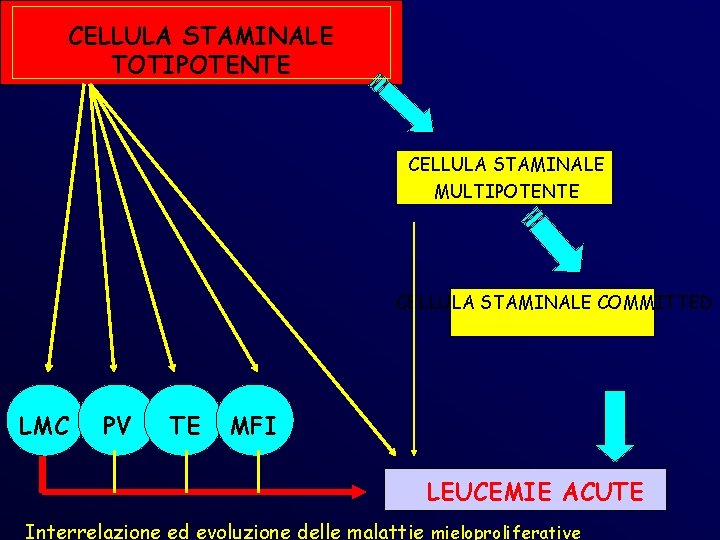
SINDROMI MIELOPROLIFERATIVE PROLIFERAZIONE CLONALE DI UNO o PIU’ PROGENITORI EMOPOIETICI NEL MIDOLLO OSSEO e in SEDI EXTRAMIDOLLARI Possono originare da: CELLULA STAMINALE TOTIPOTENTE, NON ORIENTATA CELLULA STAMINALE MULTIPOTENTE, ORIENTATA IN SENSO MIELOIDE
SINDROMI MIELOPROLIFERATIVE § ACUTE LEUCEMIE ACUTE § SUBACUTE SINDROMI MIELODISPLASTICHE § CRONICHE LEUCEMIA MIELOIDE CRONICA POLICITEMIA VERA TROMBOCITEMIA ESSENZIALE MIELOFIBROSI IDIOPATICA CON METAPLASIA MIELOIDE
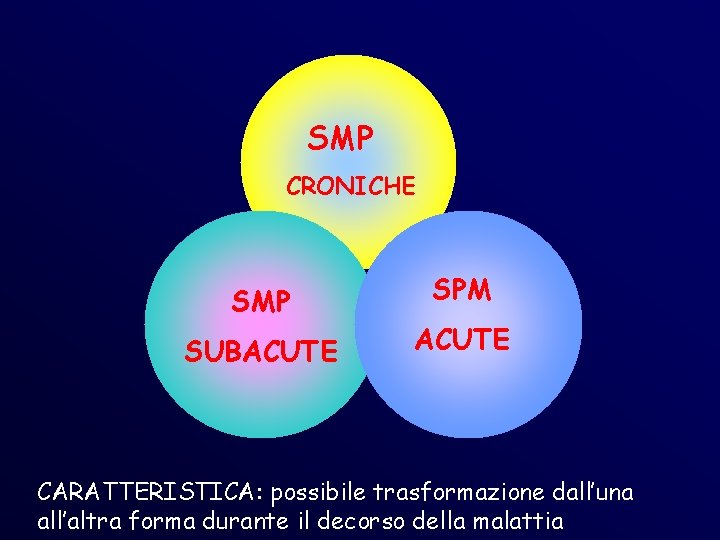
SMP CRONICHE SMP SUBACUTE SPM ACUTE CARATTERISTICA: possibile trasformazione dall’una all’altra forma durante il decorso della malattia
CELLULA STAMINALE TOTIPOTENTE CELLULA STAMINALE MULTIPOTENTE CELLULA STAMINALE COMMITTED LMC PV TE MFI LEUCEMIE ACUTE Interrelazione ed evoluzione delle malattie mieloproliferative
PRINCIPALI CARATTERI BIOLOGICI E PATOGENETICI DELLE SINDROMI MIELOPROLIFERATIVE ACUTE PROLIFERAZIONE : INCONTROLLATA, AUTONOMA , SENZA DIFFERENZIAZIONE MATURAZIONE: MOLTO RIDOTTA O ASSENTE PRODUZIONE DI ERITROCITI, GRANULOCITI, PIASTRINE: FORTEMENTE DIFETTOSA CLINICA: ANEMIA, INFEZIONI, EMORRAGIE
CARATTERI BIOLOGICI E PATOGENETICI DELLE SINDROMI MIELOPROLIFERATIVE SUBACUTE PROLIFERAZIONE: PARZIALMENTE CONTROLLATA CON PARZIALE PROLIFERAZIONE MATURAZIONE: RIDOTTA E INEFFICACE PRODUZIONE DI ERITROCITI, GRANULOCITI, PIASTRINE: DIFETTOSA ACCUMULO DI BLASTI: MODESTO CLINICA: ANEMIA, raramente INFEZIONI ED EMORRAGIE
CARATTERI BIOLOGICI E PATOGENETICI DELLE SINDROMI MIELOPROLIFERATIVE CRONICHE PROLIFERAZIONE: parzialmente controllata con differenziazione MATURAZIONE: normale ACCUMULO DI BLASTI: irrilevante PRODUZIONE DI ERITROCITI, GRANULOCITI, PIASTRINE: aumentata CLINICA: secondaria all’espansione del tessuto mieloide: splenomegalia ed epatomegalia e delle cellule mature : eritrocitosi, trombocitosi, leucocitosi
LEUCEMIA ACUTA MIELOIDE DEFINIZIONE: malattia neoplastica che origina nella cellula staminale emopoietica orientata in senso mieloide
PATOGENESI LEUCEMIA ACUTA ALTERAZIONI DELLA FUNZIONE DI GENI PREPOSTI ALLA PROLIFERAZIONE E DIFFERENZIAZIONE CELLULARE
INCIDENZA LAM 3, 5 casi/ 1 OO. OOO abitanti FREQUENZA : AUMENTA CON L’ETA’ le LAM costituiscono la quasi totalità delle LA dell’anziano PREDISPOSIZIONE GENETICA (? ) SECONDARIE AD ESPOSIZIONE A PESTICIDI, FARMACI, RADIAZIONI, etc.
LEUCEMIE ACUTE “DE NOVO” O PRIMARIE LEUCEMIE ACUTE SECONDARIE ALL’ESPOSIZIONE AD AGENTI LEUCEMOGENI LEUCEMIE ACUTE SECONDARIE ALL’EVOLUZIONE DI UNA SMD Le LA de novo hanno prognosi migliore rispetto alle secondarie. Fra le LA secondarie particolare importanza hanno quelle che conseguono alla terapia di una precedente neoplasia. Tutte le LA secondarie hanno estese e marcate alterazioni del genoma, con alterazioni cromosomiche multiple e complesse
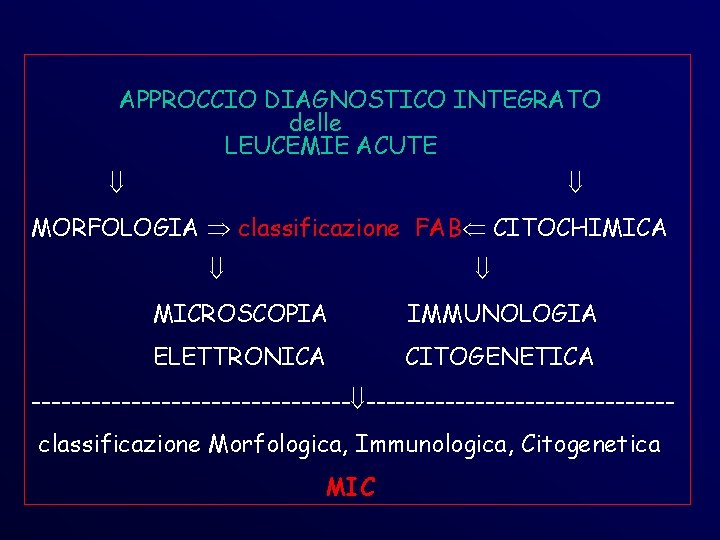
APPROCCIO DIAGNOSTICO INTEGRATO delle LEUCEMIE ACUTE MORFOLOGIA classificazione FAB CITOCHIMICA MICROSCOPIA IMMUNOLOGIA ELETTRONICA CITOGENETICA ----------------classificazione Morfologica, Immunologica, Citogenetica MIC
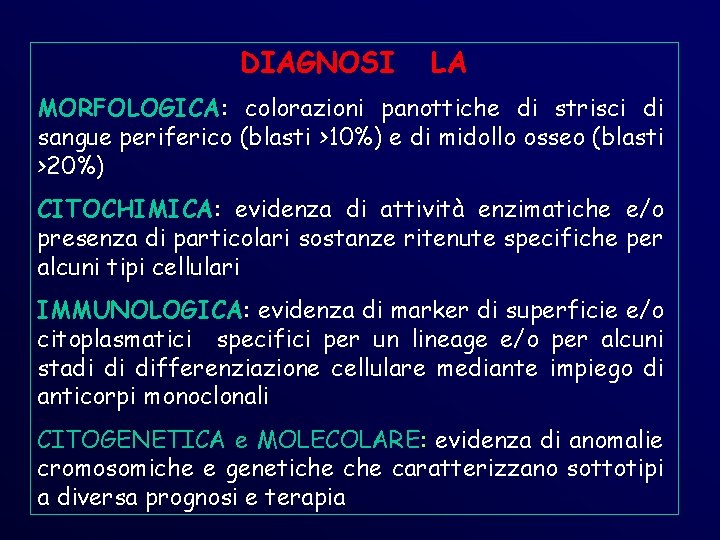
DIAGNOSI LA MORFOLOGICA: colorazioni panottiche di strisci di sangue periferico (blasti >10%) e di midollo osseo (blasti >20%) CITOCHIMICA: evidenza di attività enzimatiche e/o presenza di particolari sostanze ritenute specifiche per alcuni tipi cellulari IMMUNOLOGICA: evidenza di marker di superficie e/o citoplasmatici specifici per un lineage e/o per alcuni stadi di differenziazione cellulare mediante impiego di anticorpi monoclonali CITOGENETICA e MOLECOLARE: evidenza di anomalie cromosomiche e genetiche caratterizzano sottotipi a diversa prognosi e terapia
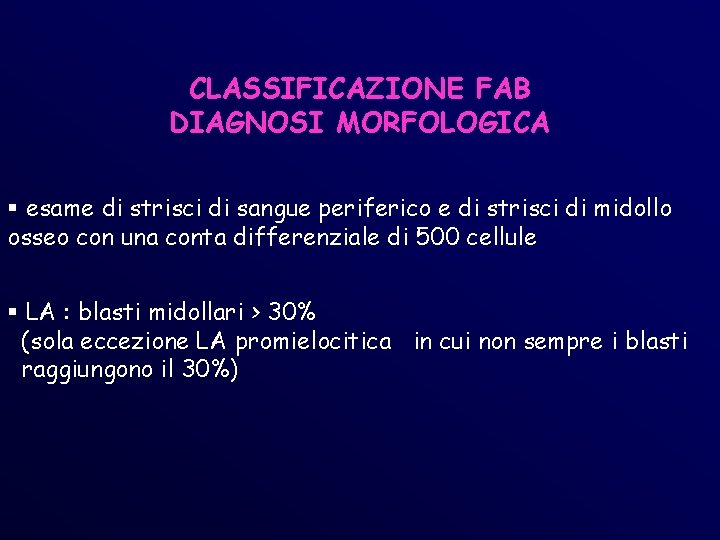
CLASSIFICAZIONE FAB DIAGNOSI MORFOLOGICA § esame di strisci di sangue periferico e di strisci di midollo osseo con una conta differenziale di 500 cellule § LA : blasti midollari > 30% (sola eccezione LA promielocitica in cui non sempre i blasti raggiungono il 30%)
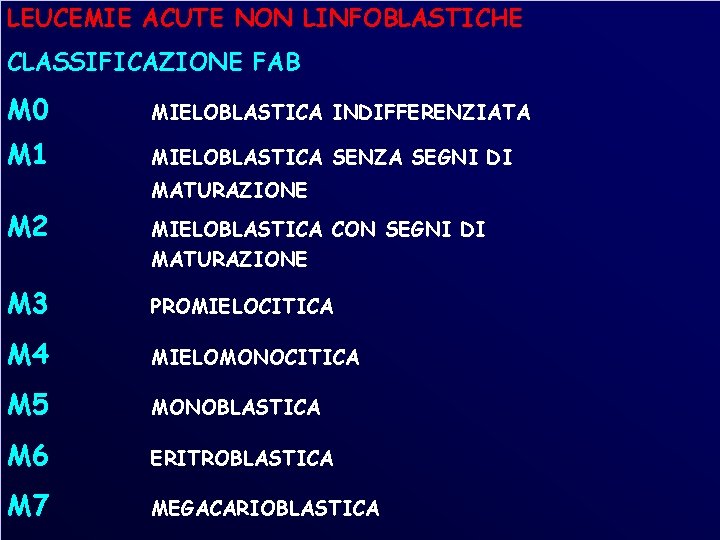
LEUCEMIE ACUTE NON LINFOBLASTICHE CLASSIFICAZIONE FAB M 0 MIELOBLASTICA INDIFFERENZIATA M 1 MIELOBLASTICA SENZA SEGNI DI MATURAZIONE M 2 MIELOBLASTICA CON SEGNI DI MATURAZIONE M 3 PROMIELOCITICA M 4 MIELOMONOCITICA M 5 MONOBLASTICA M 6 ERITROBLASTICA M 7 MEGACARIOBLASTICA
LEUCEMIA MIELOIDE INDIFFERENZIATA M 0 blasti % > 90%, di piccole o medie dimensioni, elevato rapporto nucleo/citoplasma, nucleo eccentrico, cromatina lassa, più nucleoli citoplasma basofilo
LEUCEMIA MIELOIDE SENZA SEGNI DI MATURAZIONE M 1 M 1 BLASTI > 90%, MEDIE O GRANDI DIMENSIONI rapporto nucleo/citoplasma variabile, nucleo ovale o rotondo con 1 o + nucleoli citoplasma talora con granulazioni MIDOLLO ipercellulato SERIE MIELOIDE maturante < 10% SERIE MONOCITARIA maturante < 10%
LEUCEMIA MIELOIDE ACUTA CON MATURAZIONE M 2 BLASTI 30 -89%, con aspetti di maturazione (granulazioni citoplasmatiche, corpi di Auer) COMPONENTE GRANULOCITA > 10% COMPONENTE MONOCITARIA < 20%
LEUCEMIA ACUTA PROMIELOCITICA variante classica M 3 : promielociti atipici < 30% ampio citoplasma stipato di granulazioni rosso-porpora cosiì stipate da nascondere il nucleo (a contorni irregolari, bilobato) corpi di Auer multipli e affastellati (faggots) Variante microgranulare: cellule con nucleo reniforme, bilobato o multilobato citoplasma con fini granulazioni disperse alcuni corpi di Auer inclusioni citoplasmatiche con caratteristiche di granuli primari
LEUCEMIA ACUTA MIELOMONOCITICA M 4 BLASTI midollari > 30% COMPONENTE GRANULOCITARIA < 20% midollo > 20% COMPONENTE MONOCITARIA sangue perif. > 5 X 10⁹/l
LEUCEMIA ACUTA MIELOIDE MONOCITICA/MONOBLASTICA M 5 BLASTI midollari > 30% COMPONENTE MONOCITARIA > 80% Variante M 5 a : monoblasti citoplasma basofilo, abbondante, vacuolato, con fini granulazioni disperse Nucleo rotondeggiante, convoluto, cromatina lassa, grossi nucleoli prominenti Promonociti: citoplasma più basofilo, nucleoli prominenti M 5 b: monociti basso rapporto nucleo/citoplasma, nucleo lobulato, citoplasma debolmente basofilo Sangue Periferico: elementi monocitari più maturi di quelli midollari
LEUCEMIA ACUTA MIELOIDE CON PREDOMINANTE DIFFERENZIAZIONE ERITROIDE - M 6 ERITROBLASTI MIDOLLARI > 50% BLASTI MIDOLLARI > 30% SERIE ERITROIDE megaloblastica con aspetti di displasia (binuclòearità, carioressi, asincronie maturative nucleocitoplasmatiche, vacuolizzazioni citoplasmatiche e presenza di elementi giganti) M 6 a Leuc. Eritroblastica immatura m 6 b Eritroleucemia
LEUCEMIA ACUTA MEGACARIOBLASTICA M 7 Ø identificazione dell’origine megacarioblastica mediante l’ausilio di uno studio immunofenotipico e ultrastrutturale Ø blasti con notevole polimorfismo, con nucleoli prominenti e citoplasma basofilo , talvolta protrusioni citoplasmatiche Ø BLASTI midollari > 30%
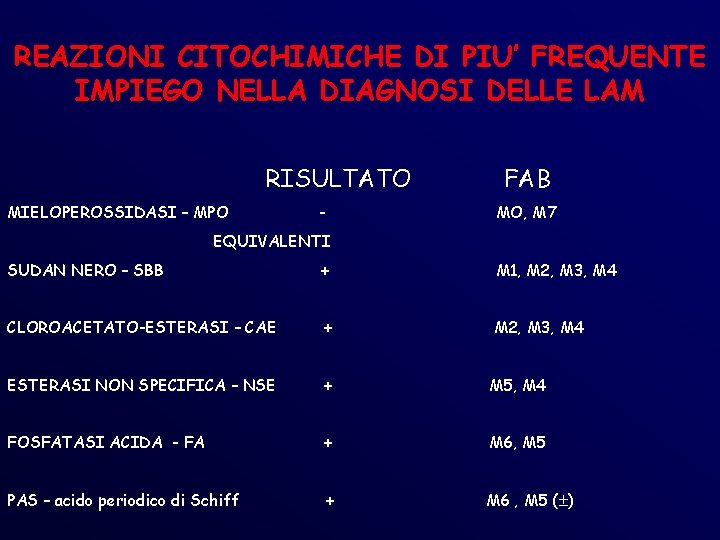
REAZIONI CITOCHIMICHE DI PIU’ FREQUENTE IMPIEGO NELLA DIAGNOSI DELLE LAM RISULTATO MIELOPEROSSIDASI – MPO - FAB MO, M 7 EQUIVALENTI SUDAN NERO – SBB + M 1, M 2, M 3, M 4 CLOROACETATO-ESTERASI – CAE + M 2, M 3, M 4 ESTERASI NON SPECIFICA – NSE + M 5, M 4 FOSFATASI ACIDA - FA + M 6, M 5 PAS – acido periodico di Schiff + M 6 , M 5 ( )
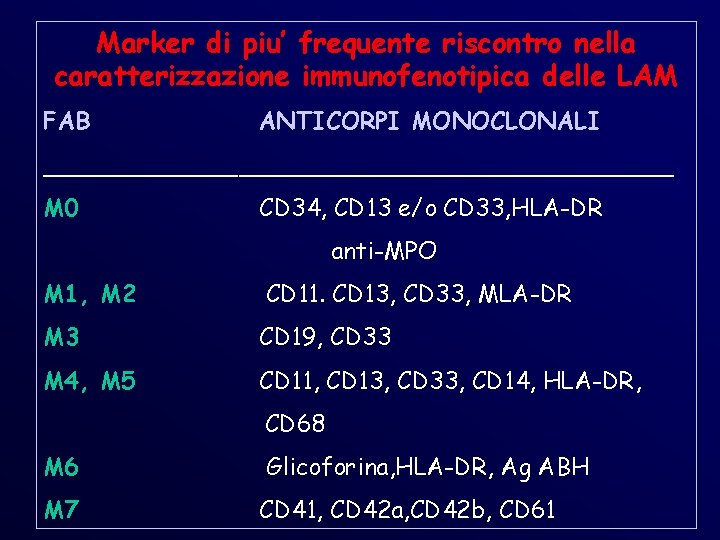
Marker di piu’ frequente riscontro nella caratterizzazione immunofenotipica delle LAM FAB ANTICORPI MONOCLONALI _____________________ M 0 CD 34, CD 13 e/o CD 33, HLA-DR anti-MPO M 1, M 2 CD 11. CD 13, CD 33, MLA-DR M 3 CD 19, CD 33 M 4, M 5 CD 11, CD 13, CD 33, CD 14, HLA-DR, CD 68 M 6 Glicoforina, HLA-DR, Ag ABH M 7 CD 41, CD 42 a, CD 42 b, CD 61
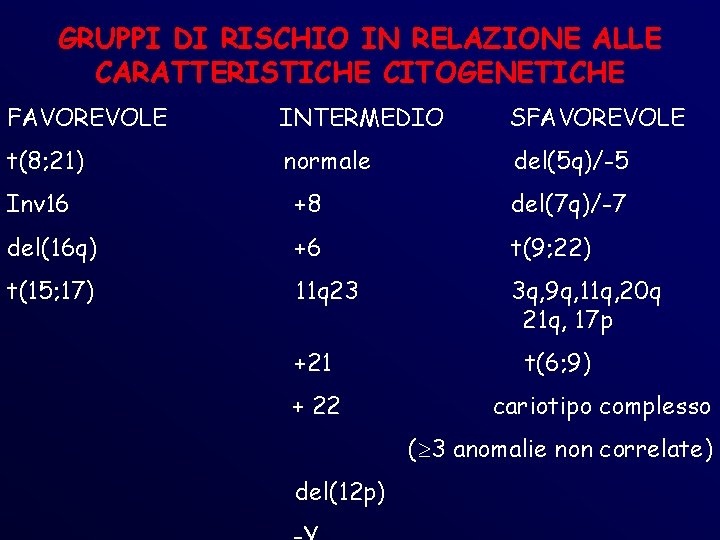
GRUPPI DI RISCHIO IN RELAZIONE ALLE CARATTERISTICHE CITOGENETICHE FAVOREVOLE INTERMEDIO SFAVOREVOLE t(8; 21) normale del(5 q)/-5 Inv 16 +8 del(7 q)/-7 del(16 q) +6 t(9; 22) t(15; 17) 11 q 23 3 q, 9 q, 11 q, 20 q 21 q, 17 p +21 + 22 t(6; 9) cariotipo complesso ( 3 anomalie non correlate) del(12 p)
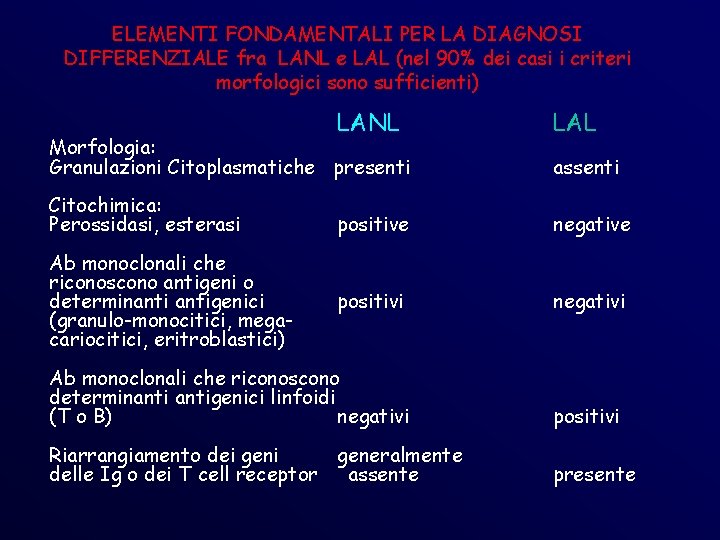
ELEMENTI FONDAMENTALI PER LA DIAGNOSI DIFFERENZIALE fra LANL e LAL (nel 90% dei casi i criteri morfologici sono sufficienti) LANL Morfologia: Granulazioni Citoplasmatiche presenti LAL assenti Citochimica: Perossidasi, esterasi positive negative Ab monoclonali che riconoscono antigeni o determinantigenici (granulo-monocitici, megacariocitici, eritroblastici) positivi negativi Ab monoclonali che riconoscono determinantigenici linfoidi (T o B) negativi positivi Riarrangiamento dei generalmente delle Ig o dei T cell receptor assente presente
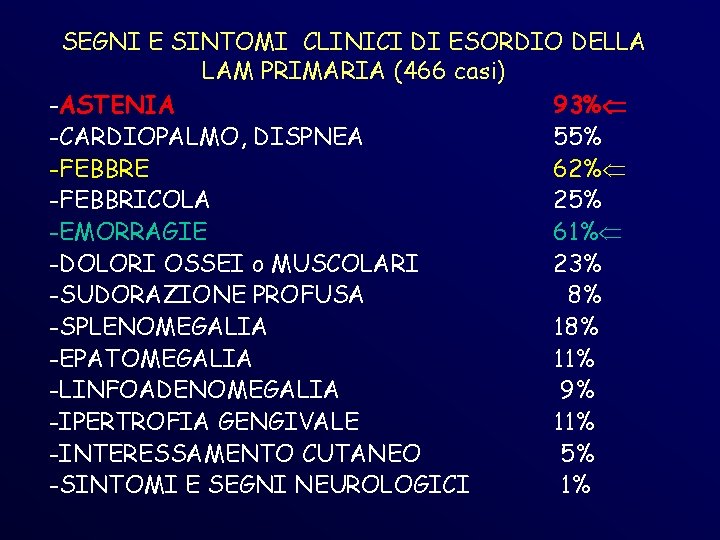
SEGNI E SINTOMI CLINICI DI ESORDIO DELLA LAM PRIMARIA (466 casi) -ASTENIA 93% -CARDIOPALMO, DISPNEA 55% -FEBBRE 62% -FEBBRICOLA 25% -EMORRAGIE 61% -DOLORI OSSEI o MUSCOLARI 23% -SUDORAZIONE PROFUSA 8% -SPLENOMEGALIA 18% -EPATOMEGALIA 11% -LINFOADENOMEGALIA 9% -IPERTROFIA GENGIVALE 11% -INTERESSAMENTO CUTANEO 5% -SINTOMI E SEGNI NEUROLOGICI 1%
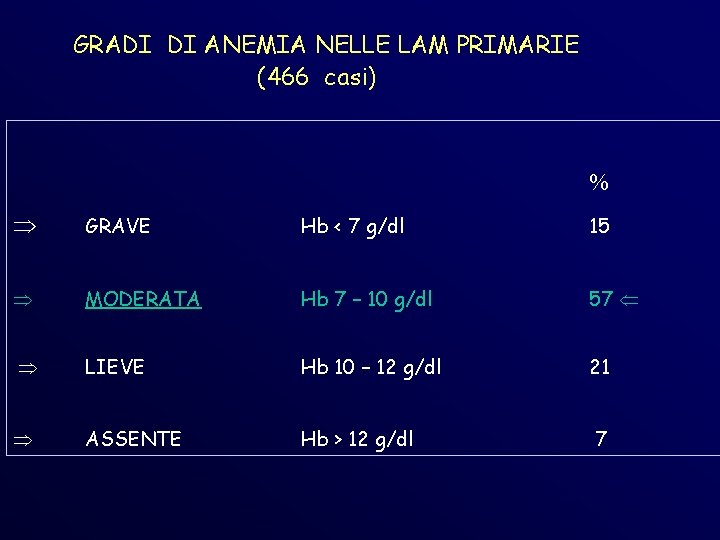
GRADI DI ANEMIA NELLE LAM PRIMARIE (466 casi) % GRAVE Hb < 7 g/dl 15 MODERATA Hb 7 – 10 g/dl 57 LIEVE Hb 10 – 12 g/dl 21 ASSENTE Hb > 12 g/dl 7
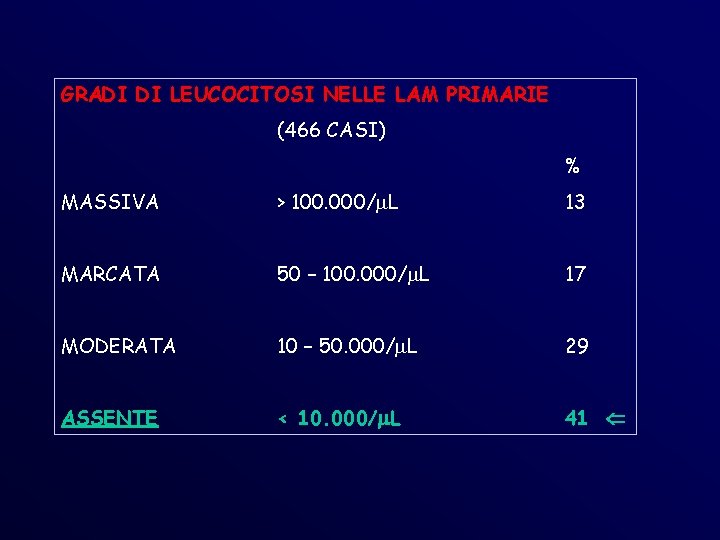
GRADI DI LEUCOCITOSI NELLE LAM PRIMARIE (466 CASI) % MASSIVA > 100. 000/ L 13 MARCATA 50 – 100. 000/ L 17 MODERATA 10 – 50. 000/ L 29 ASSENTE < 10. 000/ L 41
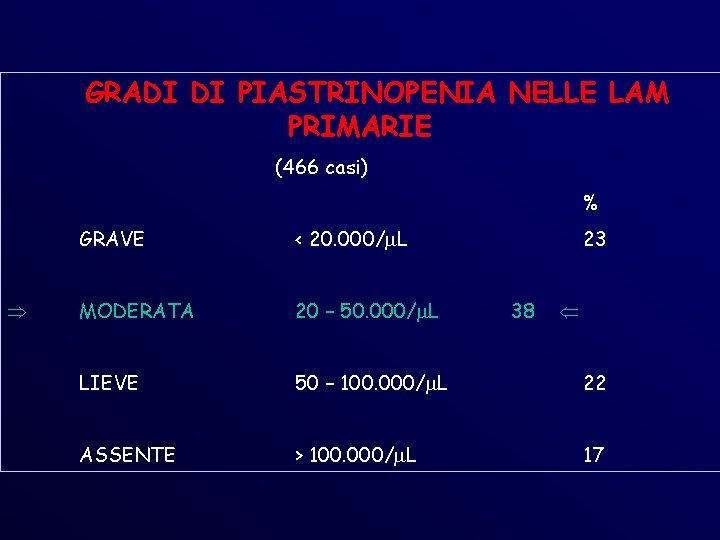
GRADI DI PIASTRINOPENIA NELLE LAM PRIMARIE (466 casi) % GRAVE < 20. 000/ L 23 MODERATA 20 – 50. 000/ L LIEVE 50 – 100. 000/ L 22 ASSENTE > 100. 000/ L 17 38
ESAMI DI LABORATORIO NELLA LAM IPERURICEMIA IPERPOTASSIEMIA IPOCALCEMIA
LEUCEMIE ACUTE QUADRO CLINICO FASI AVANZATE DI MALATTIA E’ CORRELATO A: -ANEMIA -NEUTROPENIA -PIASTRINOPENIA EMORRAGIE INFEZIONI BATTERICHE VIRALI MICOTICHE
LEUCEMIE ACUTE MIELOIDI FATTORI PROGNOSTICI NEGATIVI ETA’ COMPROMISSIONE o > 60 anni fegato, rene, INSUFFICIENZA cuore, SNC, DI ALTRI ORGANI app. respiratorio, alterazioni metabol. LEUCOCITOSI > 100 x 109/L CITOTIPO MORFOLOGICO M 0, M 5, M 6, M 7 IMMUNOFENOTIPO Leucemie ibride CARIOTIPO t(9; 22), (Ph 1); t(4: 11) alterazioni cromosomiche complesse
TERAPIA DELLE LEUCEMIE ACUTE MIELOIDI TERAPIA INIZIALE POLICHEMIOTERAPIA DI INDUZIONE INTENSIFICAZIONE CONSOLIDAMENTO Base: CITOSINA ARABINOSIDE, ANTRACICLINE Altri farmaci: MITOXANTRONE, AMSACRINA, VP 16, 6 -THIOGUANINA, CICLOFOSFAMIDE 15 -20% 60 -70% Risultati della terapia iniziale resistenti o rapida ricaduta exitus per complicanze prima della remissione o durante il consolidamento remissione stabile
SINDROMI MIELOPROLIFERATIVE SUBACUTE “SINDROMI MIELODISPLASTICHE” Malattie primitive e clonali dell’emopoiesi, eterogenee per caratteristiche biologiche, cliniche e di durata, che hanno come comune denominatore la displasia dell’emopoiesi, cioè alterazioni della forma, della proliferazione e delle funzioni delle cellule emopoietiche.
CARATTERISTICHE GENERALI DELLE SMD ANEMIA di grado variabile, normocitica o macrocitica, con anomalie non specifiche degli eritrociti, reticolocitopenia, sideremia elevata e, talora, bilirubina non coniugata lievemente aumentata (eritropoiesi inefficace) PIASTRINE ridotte o normali, raramente aumentate, con anomalie morfologiche e funzionali non specifiche LEUCOCITI normali o ridotti o aumentati, con o senza granulocitopenia, con o senza anomalie morfologiche e funzionali non specifiche dei granulociti neutrofili. Il numero dei monociti può essere aumentato. Possono essere presenti blasti in periferia
SMD: CARATTERISTICHE GENERALI MIDOLLO: ipercellulare ( talora normo o ipocellulare) con o senza fibrosi. DISERITROPOIESI costante, con o senza sideroblasti a corolla. TROMBOCITOPOIESI e GRANULOCITOPOIESI displastiche. Possibile aumento di PRECURSORI ATIPICI o di BLASTI CARIOTIPO : spesso alterato, con interessamento più frequente dei cromosomi 5, 7, 8.
MIELODISPLASIE o DISPLASIE EMOPOIETICHE COSTITUZIONALI ACQUISITE, REVERSIBILI, NON CLONALI ACQUISITE, IRREVERSIBILI, CLONALI
MIELODISPLASIE COSTITUZIONALI: -SINDROME DI FANCONI -ANEMIE DISERITROPOIETICHE CONGENITE
MIELODISPLASIE ACQUISITE, REVERSIBILI, NON CLONALI, SECONDARIE A: DEFICIT VITAMINICI (B 12, FOLATI) FARMACI ALCOOL INFEZIONI MALATTIE CRONICHE
*MIELODISPLASIE ACQUISITE, IRREVERSIBILI, CLONALI, SECONDARIE A: agenti ignoti, non riconosciuti ( invecchiamento) esposizione a mutageni iatrogeni (chemioterapia, radioterapia) esposizione a mutageni ambientali, lavorativi, ecc. * queste forme costituiscono il gruppo delle SMD propriamente dette
CLASSIFICAZIONE DELLE SMD ARSC: AR : AREB: ANEMIA REFRATTARIA CON SIDEROBLASTI A COROLLA ANEMIA REFRATTARIA CON ECCESSO DI BLASTI AREB-t: ANEMIA REFRATTARIA CON ECCESSO DI BLASTI IN TRASFORMAZIONE LMMo. C: LEUCEMIA MIELOMONOCITICA CRONICA
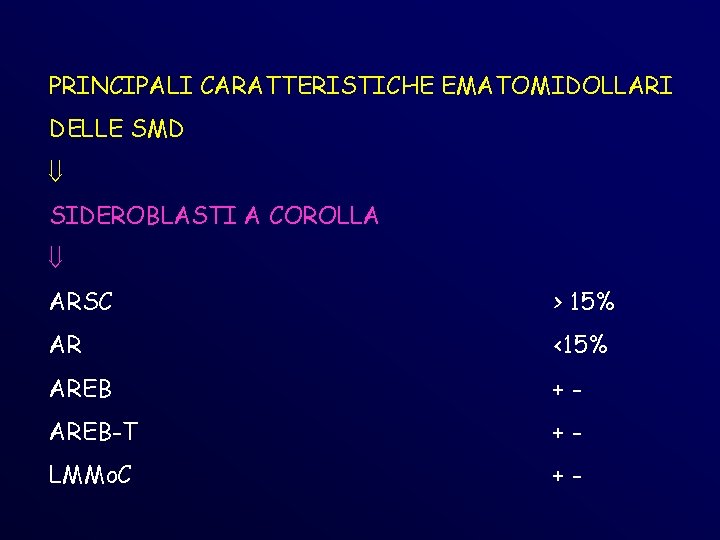
PRINCIPALI CARATTERISTICHE EMATOMIDOLLARI DELLE SMD SIDEROBLASTI A COROLLA ARSC > 15% AR <15% AREB +- AREB-T +- LMMo. C +-
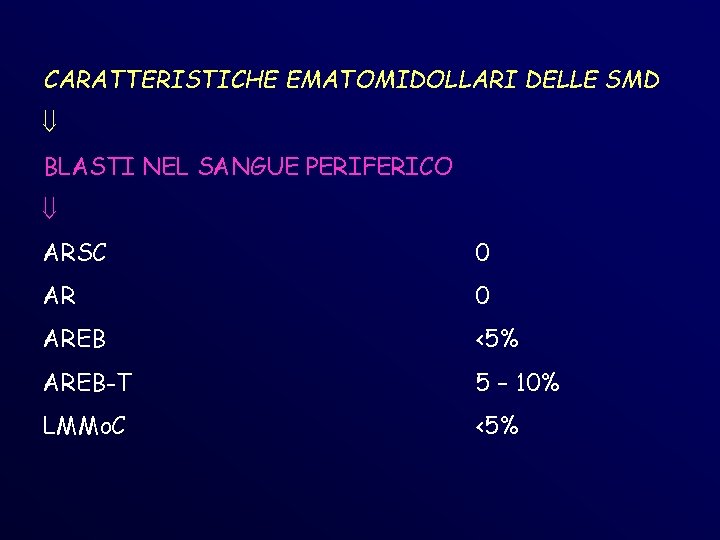
CARATTERISTICHE EMATOMIDOLLARI DELLE SMD BLASTI NEL SANGUE PERIFERICO ARSC 0 AREB <5% AREB-T 5 – 10% LMMo. C <5%
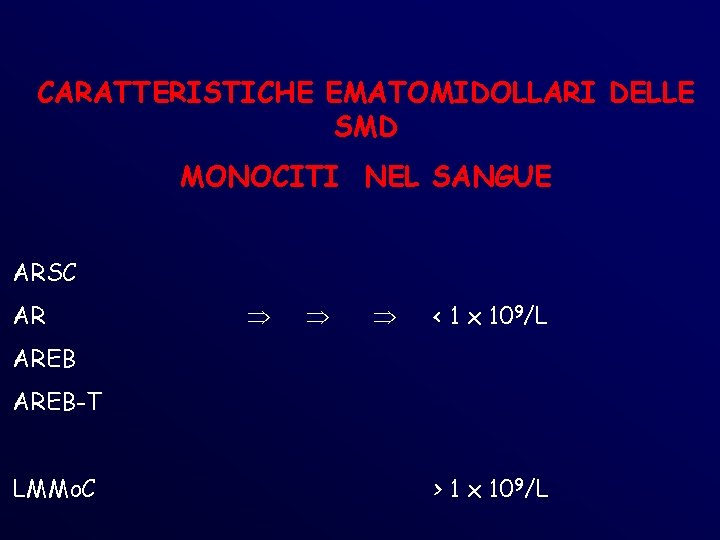
CARATTERISTICHE EMATOMIDOLLARI DELLE SMD MONOCITI NEL SANGUE ARSC AR < 1 x 10⁹/L AREB-T LMMo. C > 1 x 10⁹/L
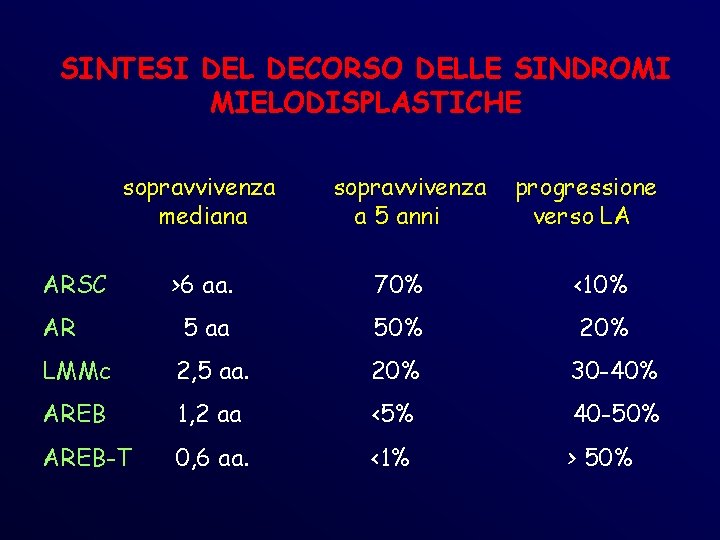
SINTESI DEL DECORSO DELLE SINDROMI MIELODISPLASTICHE sopravvivenza mediana ARSC sopravvivenza a 5 anni progressione verso LA >6 aa. 70% <10% 5 aa 50% 20% LMMc 2, 5 aa. 20% 30 -40% AREB 1, 2 aa <5% 40 -50% AREB-T 0, 6 aa. <1% > 50% AR
SINDROMI MIELOPROLIFERATIVE CRONICHE § LEUCEMIA MIELOIDE CRONICA § POLICITEMIA VERA § TROMBOCITEMIA ESSENZIALE § MIELOFIBROSI IDIOPATICA CON METAPLASIA MIELOIDE
LEUCEMIA MIELOIDE CRONICA DEFINIZIONE SINDROME MIELOPROLIFERATIVA CRONICA, DERIVATA DALLA TRASFORMAZIONE NEOPLASTICA DELLA CELLULA STAMINALE TOTIPOTENTE E CARATTERIZZATA DA UNA PREVALENTE IPERPLASIA DELLA LINEA GRANULOCITARIA
LMC : EPIDEMIOLOGIA ØPIU’ FREQUENTE NEL SESSO MASCHILE ØINCIDENZA MAGGIORE IV e V DECENNIO DI VITA range : 25 -60 anni rara nel bambino
LEUCEMIA MIELODE CRONICA EZIOPATOGENESI Caratterizzata da uno specifico rimaneggiamento del genoma : traslocazione reciproca di una parte delle braccia lunghe del cromosoma 9 (9 q) e di una parte delle braccia lunghe del cromosoma 22 (22 q) accorciamento cromosoma 22 CROMOSOMA PHILADELPHIA formazione di un nuovo gene sul Ph 1
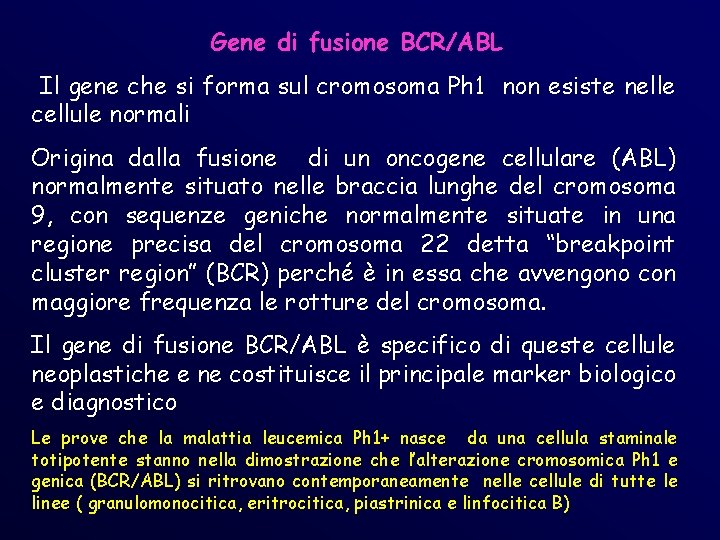
Gene di fusione BCR/ABL Il gene che si forma sul cromosoma Ph 1 non esiste nelle cellule normali Origina dalla fusione di un oncogene cellulare (ABL) normalmente situato nelle braccia lunghe del cromosoma 9, con sequenze geniche normalmente situate in una regione precisa del cromosoma 22 detta “breakpoint cluster region” (BCR) perché è in essa che avvengono con maggiore frequenza le rotture del cromosoma. Il gene di fusione BCR/ABL è specifico di queste cellule neoplastiche e ne costituisce il principale marker biologico e diagnostico Le prove che la malattia leucemica Ph 1+ nasce da una cellula staminale totipotente stanno nella dimostrazione che l’alterazione cromosomica Ph 1 e genica (BCR/ABL) si ritrovano contemporaneamente nelle cellule di tutte le linee ( granulomonocitica, eritrocitica, piastrinica e linfocitica B)
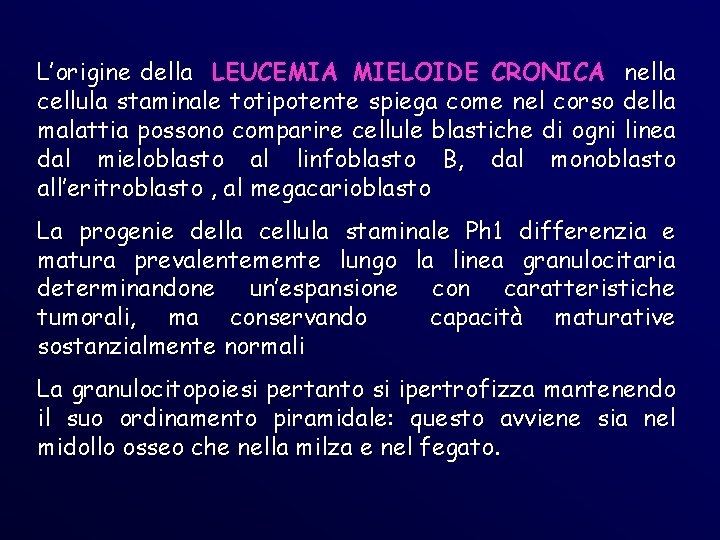
L’origine della LEUCEMIA MIELOIDE CRONICA nella cellula staminale totipotente spiega come nel corso della malattia possono comparire cellule blastiche di ogni linea dal mieloblasto al linfoblasto B, dal monoblasto all’eritroblasto , al megacarioblasto La progenie della cellula staminale Ph 1 differenzia e matura prevalentemente lungo la linea granulocitaria determinandone un’espansione con caratteristiche tumorali, ma conservando capacità maturative sostanzialmente normali La granulocitopoiesi pertanto si ipertrofizza mantenendo il suo ordinamento piramidale: questo avviene sia nel midollo osseo che nella milza e nel fegato.
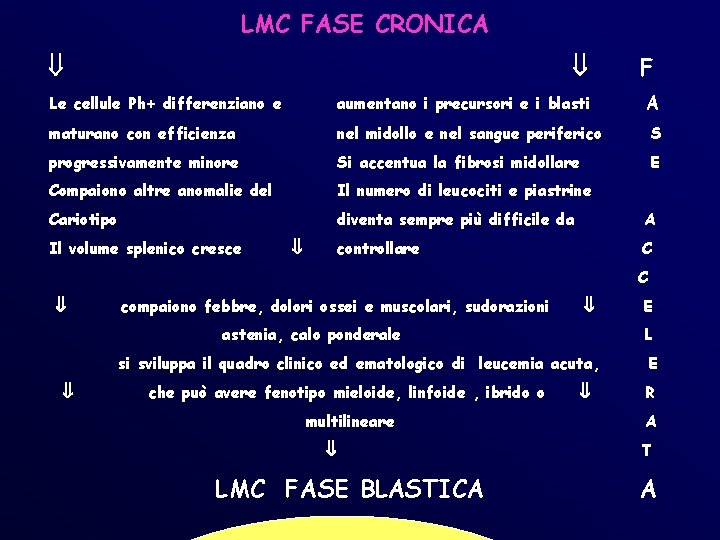
LMC FASE CRONICA F Le cellule Ph+ differenziano e aumentano i precursori e i blasti A maturano con efficienza nel midollo e nel sangue periferico S progressivamente minore Si accentua la fibrosi midollare E Compaiono altre anomalie del Il numero di leucociti e piastrine Cariotipo diventa sempre più difficile da A controllare C Il volume splenico cresce C compaiono febbre, dolori ossei e muscolari, sudorazioni astenia, calo ponderale L si sviluppa il quadro clinico ed ematologico di leucemia acuta, che può avere fenotipo mieloide, linfoide , ibrido o multilineare LMC FASE BLASTICA E E R A T A
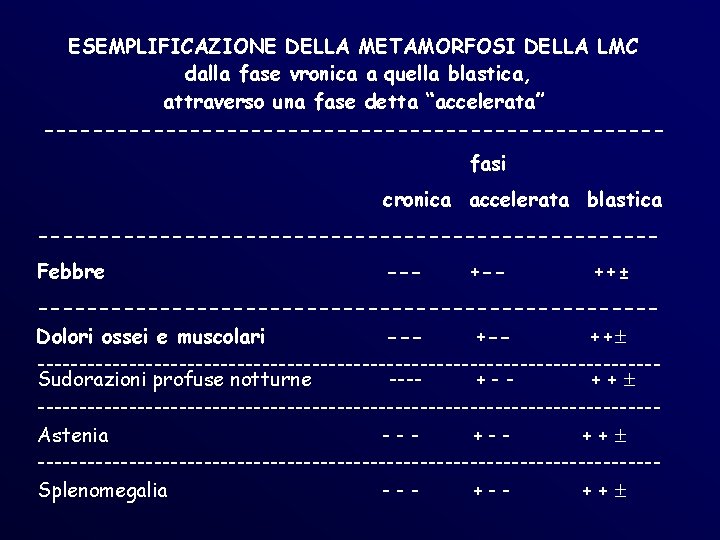
ESEMPLIFICAZIONE DELLA METAMORFOSI DELLA LMC dalla fase vronica a quella blastica, attraverso una fase detta “accelerata” -------------------------fasi cronica accelerata blastica -------------------------Febbre --- ++± -------------------------Dolori ossei e muscolari --+-++ -------------------------------------Sudorazioni profuse notturne ---+-++ -------------------------------------Astenia --+-++ -------------------------------------Splenomegalia --+-++
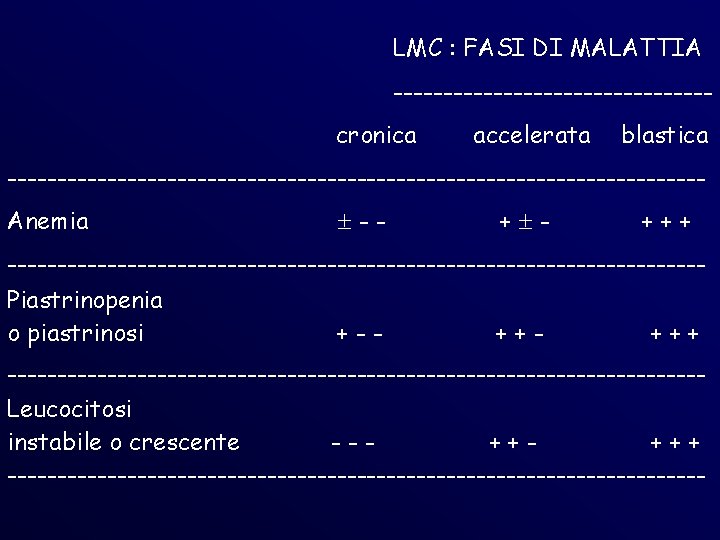
LMC : FASI DI MALATTIA ----------------cronica accelerata blastica -----------------------------------Anemia -- + - +++ -----------------------------------Piastrinopenia o piastrinosi +-+++++ -----------------------------------Leucocitosi instabile o crescente --+++++ -----------------------------------
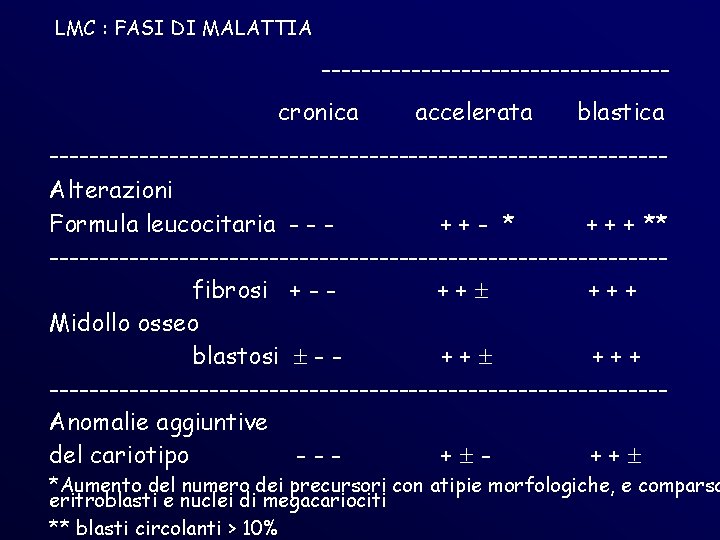
LMC : FASI DI MALATTIA -----------------cronica accelerata blastica -------------------------------Alterazioni Formula leucocitaria - - ++- * + + + ** -------------------------------fibrosi + - ++ +++ Midollo osseo blastosi - ++ +++ -------------------------------Anomalie aggiuntive del cariotipo --+ ++ *Aumento del numero dei precursori con atipie morfologiche, e comparsa eritroblasti e nuclei di megacariociti ** blasti circolanti > 10%
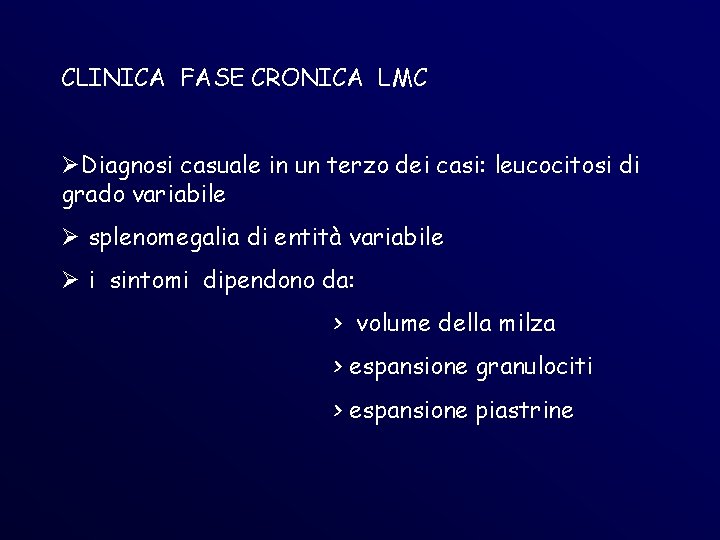
CLINICA FASE CRONICA LMC ØDiagnosi casuale in un terzo dei casi: leucocitosi di grado variabile Ø splenomegalia di entità variabile Ø i sintomi dipendono da: > volume della milza > espansione granulociti > espansione piastrine
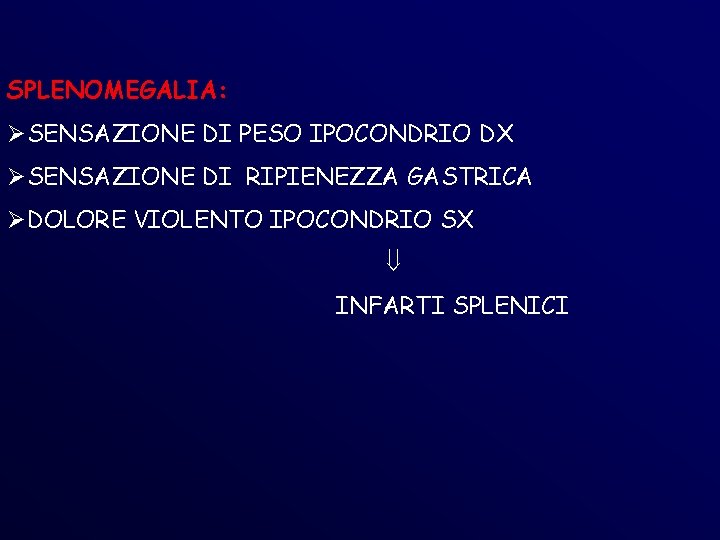
SPLENOMEGALIA: ØSENSAZIONE DI PESO IPOCONDRIO DX ØSENSAZIONE DI RIPIENEZZA GASTRICA ØDOLORE VIOLENTO IPOCONDRIO SX INFARTI SPLENICI
LEUCOCITOSI E/O TROMBOCITOSI ØOCCLUSIONE VASI RETINICI E CEREBRALI SCOTOMI, ACUFENI, FOSFENI, VERTIGINI ØOCCLUSIONE VASI CAVERNOSI PRIAPISMO
AUMENTO PRODUZIONE ACIDO URICO (secondario elevata massa cellulare) ØAtralgie Ø Coliche renali ØInsufficienza renale
LABORATORIO LMC – FASE FLORIDA Sangue Periferico ØEMOCROMO: - MODESTA ANEMIA NORMOCROMICANORMOCITICA(globuli rossi senza anomalie) - LEUCOCITOSI VARIABILE (> 25 X 109) - CONTA PIASTRINICA: NORMALE 60% AUMENTATA 30%
LMC : FORMULA LEUCOCITARIA - prevalgono i granulociti neutrofili maturi senza anomalie morfologiche significative -Elementi immaturi della serie granulocitaria neutrofila mieloblasti, promielociti, metamielociti - possibile aumento percentuale di eosinofili, monociti e in particolare dei basofili
CITOCHIMICA FOSFATASI ALCALINA LEUCOCITARIA: RIDOTTA O ASSENTE Importante nella diagnosi differenziale vs. altre SMC
LMC : MIDOLLO OSSEO MIDOLLO IPERCELLULATO, aumento del rapporto mielo/eritroide (l’incremento della serie mieloide è sostenuto soprattutto dalla proliferazione di promielociti, mielociti ed elementi granulocitari giovani) Serie megacariocitaria iperrappresentata talora con aspetti displastici serie eritroide : talora con riduzione relativa frequente riscontro di cellule pseudo. Gaucher derivanti dal sovraccarico di elementi degenerati e fagocitati
LMC : FASE ACCELERATA Sangue periferico Incremento percentuale ed assoluto dei blasti e comparsa di anomalie maturative quali neutrofili con mancata segmentazione nucleare (pseudo. Pelger) incremento dei basofili Accentuazione dell’anemia con anisopoichilocitosi delle emazie ed aumento degli eritroblasti in periferia piastrinopenia
LMC : FASE ACCELERATA Midollo osseo: Incremento della quota blastica stesse anomali morfologiche rilevabili a livello periferico
LMC : CRISI BLASTICA Sangue periferico: Blastosi assoluta con segni di insufficienza midollare a carico della serie eritroide e piastrinica crisi blastiche, di tipo: mieloblastico mielomonocitico e monocitico megacioblastico (rare) eritroblastico (rare) promielocitico eosinofilo basofilo crisi blastiche di tipo linfoide (25 -30% dei casi) non rare le forme miste linfoidi e mieloidi
LMC : CRISI BLASTICA MIDOLLO OSSEO Incremento degli elementi blastici oltre il 30%, fino a sostituzione completa del tessuto midollare blasti con caratteristiche morfologiche possono essere di tipo: - mieloide - mielomonocitico - megacarioblastico - linfoide - misto( linfoide e mieloide) marcata depressione delle altre filiere
LMC: CRISI BLASTICA CITOCHIMICA Blasti con caratteristiche citochimiche proprie del tipo cellulare coinvolto nella trasformazione blastica
LMC: CRISI BLASTICA IMMUNOLOGIA BLASTI CON CARATTERISTICHE IMMUNOLOGICHE PROPRIE DEL TIPO CELLULARE COINVOLTO NELLA TRASFORMAZIONE BLASTICA -CRISI BLASTICA DI CD 13+, CD 11 b+/-, DR+, CD 34+/- TIPO MIELOIDE: CD 33+, -CB MONOCITARIA (CD 14, CD 11 c+/-) -CB MEGACARIOCITARIA CD 41 a+, CD 61+ -CB ERITROIDE : Ab monoclonali anti-glicoforina -CB LINFOIDE: CD 19+, Td. T+, HLA-DR+, CD 10+ e c + (pre-B) -CB MISTE BIFENOTIPICHE : marcatori mieloidi e linfoidi
TEST BIOCHIMICI VIT. B 12 aumentata di 10 – 20 volte livelli proporzionali al numero dei globuli bianchi i neutrofili contengono nei granuli specifiche proteine leganti la Vit B 12, tra cui la TRANSCOBALAMINA I e TRANSCOBALAMINA III
TEST BIOCHIMICI -IPERURICEMIA per aumentata lisi cellulare, soprattutto dopo terapia citoriduttiva - LDH per aumento degli elementi leucemici proliferanti - LISOZIMA SIERICO ed URINARIO, enzima contenuto nelle granulazioni specifiche degli elementi mieloidi e monocitari
POLICITEMIA VERA (PV) DEFINIZIONE: Disordine proliferativo della cellula staminale totipotente, caratterizzato da un aumento della massa ematica e da splenomegalia in assenza di cause apparenti
EZIOPATOGENESI PV ipotesi Fattore responsabile di proliferazione incontrollata delle cellule midollari abnorme sensibilità delle cellule midollari all’azione di fattori di crescita, in particolare dell’eritropoietina
CELLULE STAMINALI NELLA PV CELLULE STAMINALI NEOPLASTICHE proliferazione CELLULE STAMINALI NORMALI
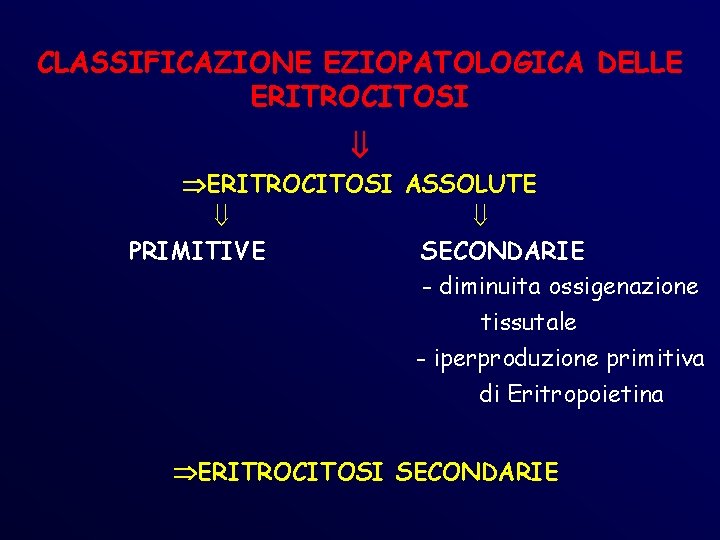
CLASSIFICAZIONE EZIOPATOLOGICA DELLE ERITROCITOSI ASSOLUTE PRIMITIVE SECONDARIE - diminuita ossigenazione tissutale - iperproduzione primitiva di Eritropoietina ERITROCITOSI SECONDARIE
ERITROCITOSI ASSOLUTE PRIMITIVE POLICITEMIA VERA ERITROCITOSI PURA FAMIGLIARE
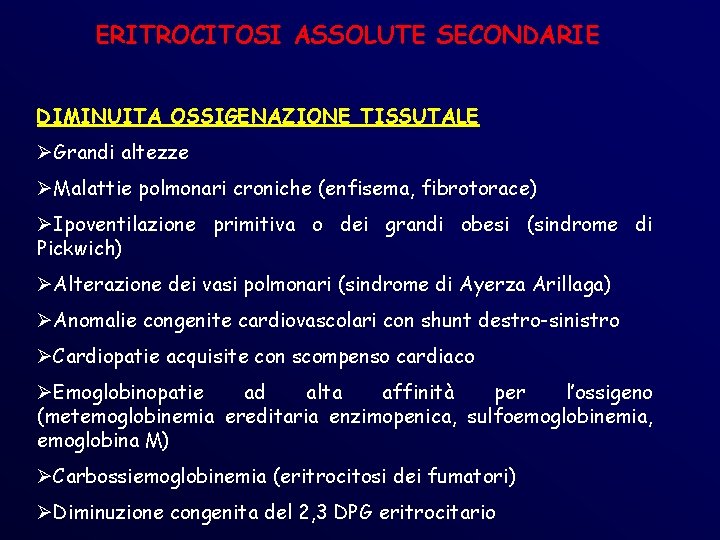
ERITROCITOSI ASSOLUTE SECONDARIE DIMINUITA OSSIGENAZIONE TISSUTALE ØGrandi altezze ØMalattie polmonari croniche (enfisema, fibrotorace) ØIpoventilazione primitiva o dei grandi obesi (sindrome di Pickwich) ØAlterazione dei vasi polmonari (sindrome di Ayerza Arillaga) ØAnomalie congenite cardiovascolari con shunt destro-sinistro ØCardiopatie acquisite con scompenso cardiaco ØEmoglobinopatie ad alta affinità per l’ossigeno (metemoglobinemia ereditaria enzimopenica, sulfoemoglobinemia, emoglobina M) ØCarbossiemoglobinemia (eritrocitosi dei fumatori) ØDiminuzione congenita del 2, 3 DPG eritrocitario
ERITROCITOSI ASSOLUTE SECONDARIE IPERPRODUZIONE DI ERITROPOIETINA Ø Cisti renali ØIdronefrosi ØCarcinoma renale ØAdenoma corticosurrenale ØFeocromocitoma ØEmangioblastoma cerebellare ØCarcinoma ovarico ØCarcinoma polmonare
ERITROCITOSI SECONDARIE Ø PSEUDO-POLIGLOBULIA - Sindrome di Gaisbock , eritrocitosi relativa o spuria: incremento dell’ematocrito in assenza di un aumento della massa eritrocitaria
numero eritrociti : 7 -10 X 1012/l concentrazione Hb (18 -24 g/dl) ematocrito (55 -80%) SANGUE PERIFERICO PV striscio periferico: eritrociti morfologicamente normali, talora alcuni eritroblasti Alterazioni morfologiche degli eritrociti nelle fasi evolutive della malattia : anisocitosi, poichilocitosi, elissocitosi, policromatofilia Leucocitosi (15 X 109/l)) neutrofila, con percentuale di mielociti e metamielociti < 5% incremento assoluto e percentuale di eosinofili e basofili piastrine : 500 -1000 X 109/l anomalie morfologiche e funzionali delle piastrine (piastrine giganti)
MIDOLLO OSSEO PV ØFase iniziale: cellularita’ aumentata senza grossolane anomalie maturative e diminuzione della componente adiposa ØFasi avanzate: incremento fibrosi midollare simile, per l’insufficienza midollare, alla mielofibrosi idiopatica, con metaplasia mieloide epatica e splenica, citopenia, anisopoichilocitosi delle emazie, incremento della quota blastica Ø Fase terminale: evoluzione in leucemia acuta mieloide (soprattutto nei pazienti trattati con chemioterapia o con P 32)
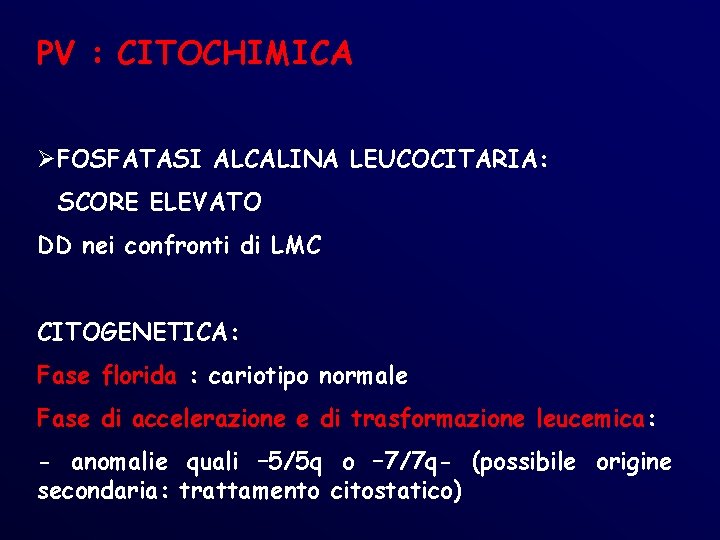
PV : CITOCHIMICA ØFOSFATASI ALCALINA LEUCOCITARIA: SCORE ELEVATO DD nei confronti di LMC CITOGENETICA: Fase florida : cariotipo normale Fase di accelerazione e di trasformazione leucemica: - anomalie quali – 5/5 q o – 7/7 q- (possibile origine secondaria: trattamento citostatico)
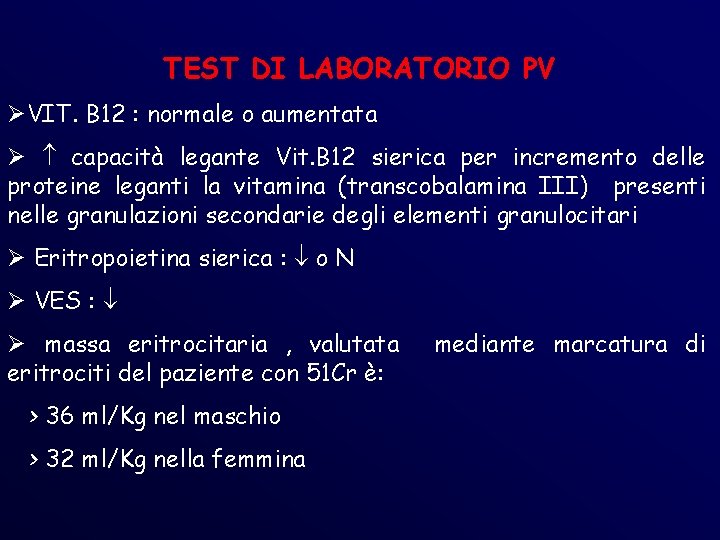
TEST DI LABORATORIO PV ØVIT. B 12 : normale o aumentata Ø capacità legante Vit. B 12 sierica per incremento delle proteine leganti la vitamina (transcobalamina III) presenti nelle granulazioni secondarie degli elementi granulocitari Ø Eritropoietina sierica : o N Ø VES : Ø massa eritrocitaria , valutata eritrociti del paziente con 51 Cr è: > 36 ml/Kg nel maschio > 32 ml/Kg nella femmina mediante marcatura di
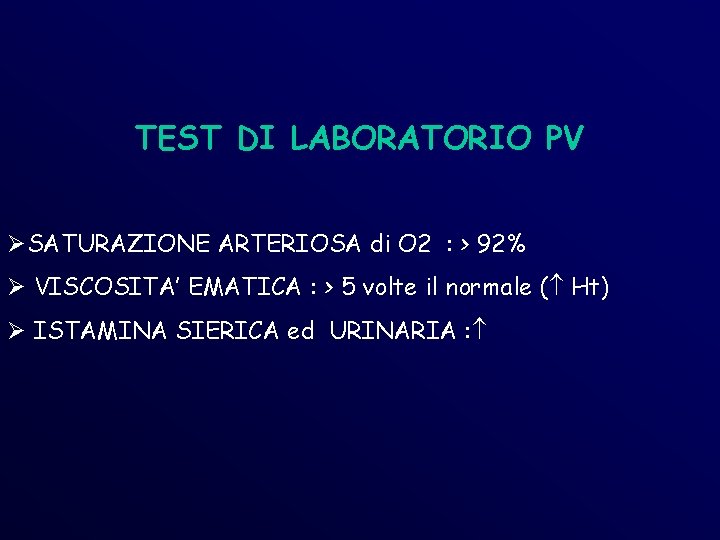
TEST DI LABORATORIO PV ØSATURAZIONE ARTERIOSA di O 2 : > 92% Ø VISCOSITA’ EMATICA : > 5 volte il normale ( Ht) Ø ISTAMINA SIERICA ed URINARIA :
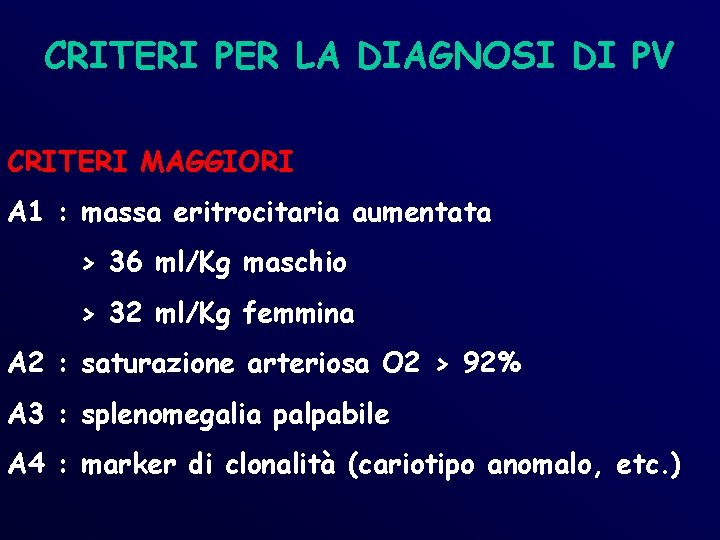
CRITERI PER LA DIAGNOSI DI PV CRITERI MAGGIORI A 1 : massa eritrocitaria aumentata > 36 ml/Kg maschio > 32 ml/Kg femmina A 2 : saturazione arteriosa O 2 > 92% A 3 : splenomegalia palpabile A 4 : marker di clonalità (cariotipo anomalo, etc. )
POLICITEMIA VERA: DIAGNOSI CRITERI MINORI B 1 TROMBOCITOSI (>400 x 109/L) B 2 LEUCOCITOSI (> 12 x 109/L) B 3 FOSFATASI ALCALINA LEUCOCITARIA B 4 B 12 SIERICA : > 900 pg/ml
POLICITEMIA VERA : DIAGNOSI La diagnosi di PV può essere posta quando sono soddisfatti contemporaneamente: Ø 3 CRITERI A oppure Ø quando sono presenti i CRITERI A 1 e A 2 e 2 CRITERI B
INDAGINI DA EFFETTUARE NEI SOGGETTI CON ERITROCITOSI ASSOLUTA I FASE ØEsame emocromocitometrico con formula leucocitaria ØEmogasanalisi ØFerritina ØB 12 e Folati ØCreatinina ØTest di funzionalità epatica ØUricemia ØEritropoietina sierica
INDAGINI DA EFFETTUARE NEI SOGGETTI CON ERITROCITOSI ASSOLUTA ØBIOPSIA OSTEOMIDOLLARE ØCariotipo ØColonie BFU-E ØCurva di dissociazione O 2 ØProve spirometriche ØRx torace ØEcocardiogramma ØAnalisi delle mutazioni del recettore dell’EPO
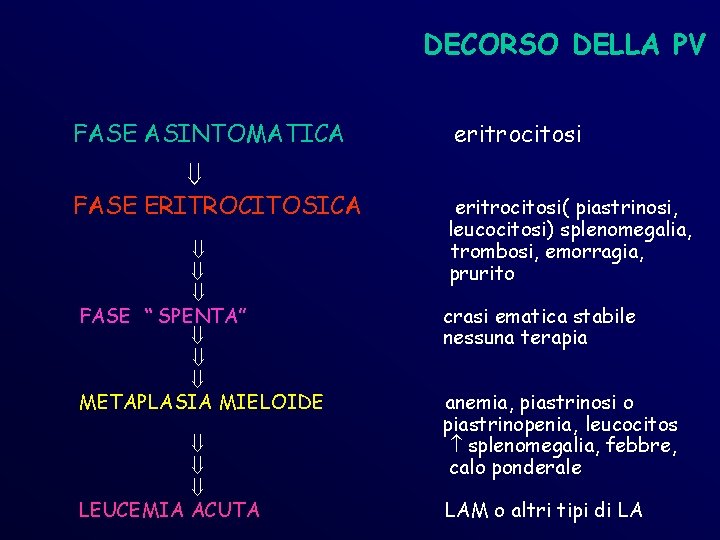
DECORSO DELLA PV FASE ASINTOMATICA FASE ERITROCITOSICA FASE “ SPENTA” METAPLASIA MIELOIDE LEUCEMIA ACUTA eritrocitosi( piastrinosi, leucocitosi) splenomegalia, trombosi, emorragia, prurito crasi ematica stabile nessuna terapia anemia, piastrinosi o piastrinopenia, leucocitos splenomegalia, febbre, calo ponderale LAM o altri tipi di LA
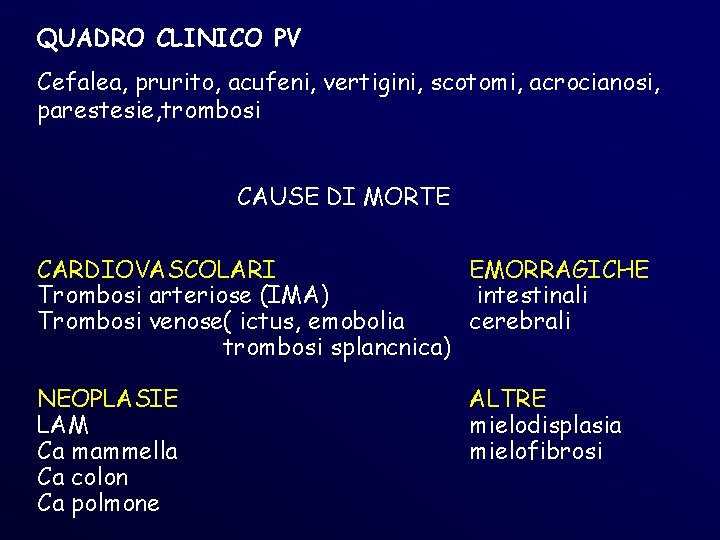
QUADRO CLINICO PV Cefalea, prurito, acufeni, vertigini, scotomi, acrocianosi, parestesie, trombosi CAUSE DI MORTE CARDIOVASCOLARI EMORRAGICHE Trombosi arteriose (IMA) intestinali Trombosi venose( ictus, emobolia cerebrali trombosi splancnica) NEOPLASIE LAM Ca mammella Ca colon Ca polmone ALTRE mielodisplasia mielofibrosi
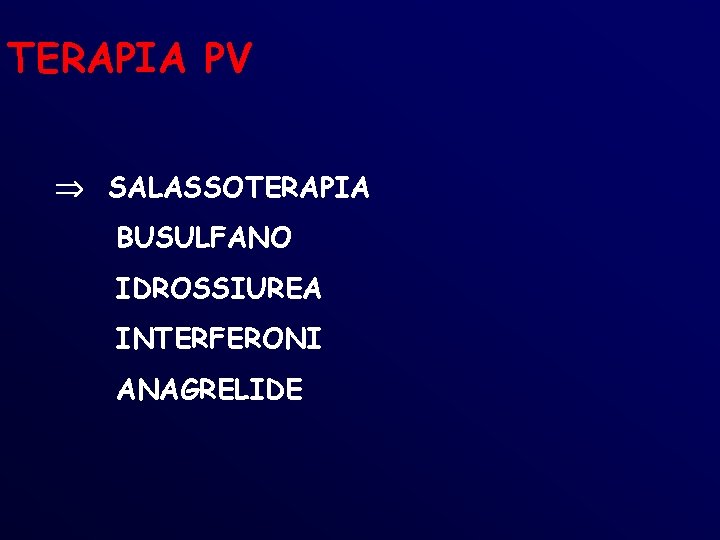
TERAPIA PV SALASSOTERAPIA BUSULFANO IDROSSIUREA INTERFERONI ANAGRELIDE
TROMBOCITEMIA ESSENZIALE DEFINIZIONE Malattia clonale caratterizzata da iperplasia megacariocitaria e da trombocitosi periferica
TROMBOCITEMIA ESSENZIALE EZIOPATOGENESI Proliferazione incontrollata, clonale della cellula staminale totipotente a prevalente differenziazione megacariocitaria ipersensibilità delle CFU-Meg ai fattori di crescita
TROMBOCITEMIA ESSENZIALE EPIDEMIOLOGIA ETA’ MEDIA : 50 ANNI SESSO : uguale rapporto M/F
TROMBOCITEMIA ESSENZIALE SANGUE PERIFERICO -piastrinosi : > 600 x 109/L -STRISCIO PERIFERICO: aggregati piastrinici, piastrine con alterazioni morfologiche (megapiastrine con granulazioni), frammenti megacariocitari -Nel 50% dei casi modesta leucocitosi con piccola percentuale di mielociti e metamielociti; modesta basofilia -Anemia (se presente) microcitica, ipocromica, iposideremica (per stillicidio ematico, soprattutto gastrointestinale)
MIDOLLO OSSEO -spiccata iperplasia megacariocitaria -Megacariociti di grandi dimensioni, atipici ed organizzati in cluster -Serie mieloide ed eritroide iperplastiche (talora il quadro è difficilmente distinguibile dalla policitemia vera)
TROMBOCITEMIA ESSENZIALE CITOCHIMICA FOSFATASI ALCALINA LEUCOCITARIA: - SCORE NORMALE o AUMENTATO
TROMBOCITEMIA ESSENZIALE CITOGENETICA Cariotipo generalmente normale
TROMBOCITEMIA ESSENZIALE TEST DI LABORATORIO -FUNZIONALITA’ PIASTRINICA: - AUMENTO AGGREGABILITA’ IN PLASMA RICCO NON DILUITO - RIDUZIONE DELL’AGGREGABILITA’ PIASTRINICA IN PLASMA RICCO DILUITO -ANOMALIA DELLA REAZIONE DI RILASCIO DEI GRANULI DI DEPOSITO -ANOMALIA DELLE SUBUNITA’ PLASMATICHE DEL FATTORE DI von WILLEBRAND anomalie non presenti nelle forme secondarie
TROMBOCITOSI SECONDARIE (TS) § SPLENECTOMIA o AGENESIA SPLENICA § NEOPLASIE (soprattutto polmonari) § INTERVENTI CHIRURGICI §MALATTIE RENALI CRONICHE § FASE POST-EMORRAGICA § SIDEROPENIA DA SANGUINAMENTO CRONICO § INFEZIONI Condizioni di trombocitosi transitoria
CRITERI PER LA DIAGNOSI DI TE § piastrinosi : > 600 X 109/l § Hb normale e massa esritrocitaria normale § assenza del Cromosoma Philadelphia §Iperplasia megacariocitaria §Assenza di fibrosi midollare §Reazione leucoeritroblastica § splenomegalia § assenza di altre cause di trombocitosi
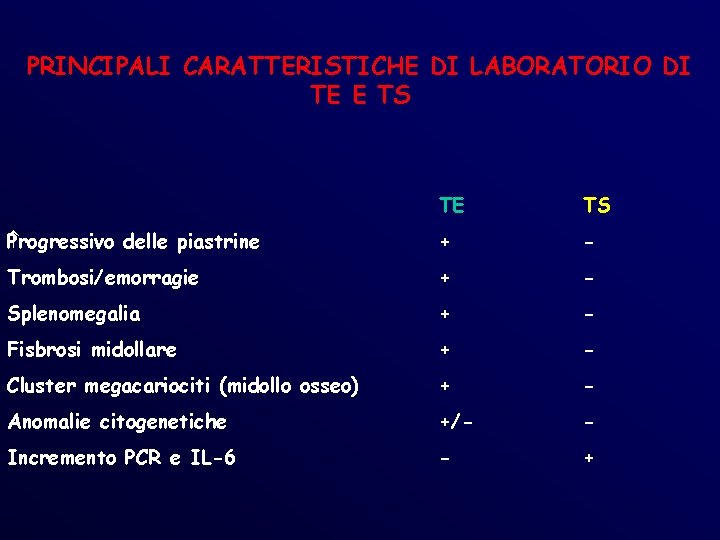
PRINCIPALI CARATTERISTICHE DI LABORATORIO DI TE E TS TE TS Progressivo delle piastrine + - Trombosi/emorragie + - Splenomegalia + - Fisbrosi midollare + - Cluster megacariociti (midollo osseo) + - Anomalie citogenetiche +/- - Incremento PCR e IL-6 - +
CLINICA § esordio asintomatico e diagnosi casuale § manifestazioni trombotiche venose e arteriose in 1/3 dei pazienti (a carico di tutti i distretti): incidenza correlata all’età e alla storia clinica § manifestazioni emorragiche: più frequenti a carico dell’apparato gastroenterico § manifestazioni neurologiche: cefalea, parestesie, instabilità, disartria, vertigini, scotomi, transitoria cecità, crisi sincopali § eritromelalgia: trombosi del microcircolo di piedi e dita § splenomegalia di grado modesto (60% dei pazienti) §Epatomegalia (40%)
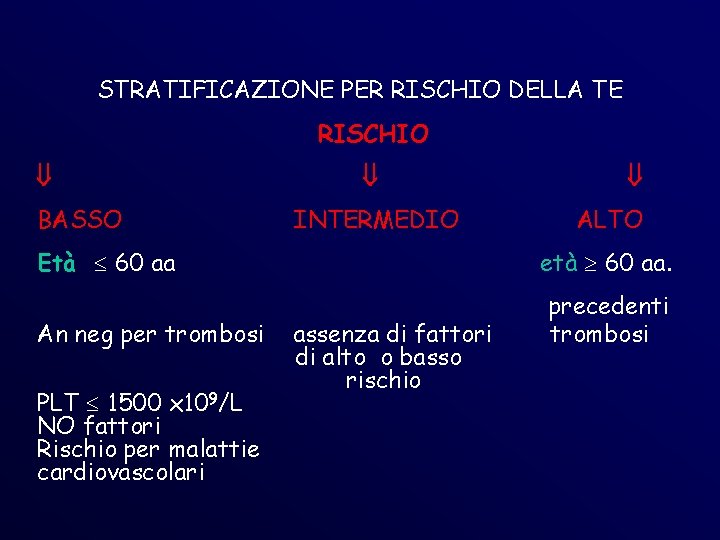
STRATIFICAZIONE PER RISCHIO DELLA TE RISCHIO BASSO INTERMEDIO Età 60 aa An neg per trombosi PLT 1500 x 109/L NO fattori Rischio per malattie cardiovascolari ALTO età 60 aa. assenza di fattori di alto o basso rischio precedenti trombosi
DIAGNOSI DIFFERENZIALE CON ALTRE SMC § PV : massa eritrocitaria aumentata, piastrinosi di grado minore rispetto TE § MIELOFISBROSI IDIOPATICA: quadro midollare con fibrosi diffusa e cluster di megacariociti; eritrociti a goccia § LMC : iperplasia granulocitaria con iperplasia trilineare positività cromosoma Philadelphia positività BCR
EVOLUZIONE TROMBOCITEMIA ESSENZIALE METAPLASIA MIELOIDE LEUCEMIA EXITUS trombosi, emorragie ACUTA
TERAPIA TROMBOCITEMIA ESSENZIALE § IDROSSIUREA §OINTERFERONI §ANAGRELIDE (IMIDAZOCHINAZOLINA)
MIELOFIBROSI IDIOPATICA CON METAPLASIA MIELOIDE DEFINIZIONE SINDROME MIELOPROLIFERATIVA CARATTERIZZATA DA: CRONICA § FIBROSI MIDOLLARE §PRESENZA NEL SANGUE PERIFERICO DI ELEMENTI IMMATURI DELLA LINEA GRANULOCITARIA ED ERITROBLASTICA §SPLENOMEGALIA (METAPLASIA MIELOIDE PREVALENTEMENTE SPLENOEPATICA)
MIELOFIBROSI PATOGENESI IPERSENSIBILITA’ DEI PRECURSORI GRANULOCITARI E MEGACARIOCITARI AI FATTORI DI CRESCITA
SANGUE PERIFERICO ANEMIA - NORMOCROMICA, NORMOCITICA : - insufficienza midollare ed eritropoiesi inefficace - espansione del volume plasmatico - sequestro splenico - EMOLITICA - MACROCITICA: -consumo di folati per ematopoiesi
STRISCIO PERIFERICO § spiccata anisopoichilocitosi § numerosi dacriociti §Emazie pinzettate (pinced red cells) §Elementi con punteggiature basofile § eritroblasti orto e policromatici
MIELOFIBROSI SANGUE PERIFERICO § leucocitosi neutrofila con piccola percentuale di mielociti e promielociti e talvolta di blasti (1 -5%) § neutrofili con anomalie morfologiche nucleari iposegmentazione ipersegmentazione anomalia di Pelger-Huet e granulazioni abnormi § frequente modesta basofilia § neutropenia (15% dei casi)
MIELOFIBROSI SANGUE PERIFERICO § PIASTRINE aumentate (30% dei casi) § normali § lievemente ridotte § anomalie morfologiche piastriniche: § gigantismo § granulazioni abnormi § § micromegacariociti frammenti di megacariociti circolanti
MIELOFIBROSI: MIDOLLO OSSEO § AGOASPIRATO : punctio sicca fibrosi midollare § BOM : fase iniziale iperplasia mieloide e megacariocitaria incremento della trama reticolinica argentofila Presenza di collagene di tipo III per effetto della stimolazione dei fibroblasti da parte di fattori di crescita liberati dalle granulazioni dei megacariociti anomalie morfologiche dei megacariociti: macromicromegacariociti, nuclei nudi, anomala lobulazione nucleare sinusoidi dilatati per aumento fibre reticoliniche
BOM MIELOFIBROSI FASE EVOLUTIVA INCREMENTO PRODUZIONE DI COLLAGENE NEOGENESI OSSEA CON OSTEOSCLEROSI GRAVE RIDUZIONE DELL’EMOPOIESI MIDOLLARE SVILUPPO SEDI DI EMOPOIESI EXTRAMIDOLLARE METAPLASIA MIELOIDE polpa rossa della milza , dei linfonodi, del fegato (micromegacariociti intrasinusoidali)
MIELOFIBROSI IDIOPATICA CLASSIFICAZIONE IN STADI CELLULARITA’ GRADO DI FIBROSI STADIO I : ipercellularità trilineare , aumento dei megacariociti, incremento focale fibre reticolari STADIO II : midollo ipocellulare, scomparsa componente adiposa, ispessimento del reticolo STADIO III: midollo ipocellulare, ispessimento del reticolo, comparsa del collagene, neogenesi ossea STADIO IV : marcata ipocellularità, fibrosi diffusa, incremento della neogenesi ossea
MIELOFIBROSI IDIOPATICA CITOCHIMICA FOSFATASI ALCALINA LEUCOCITARIA SCORE NORMALE o AUMENTATO
MIELOFIBROSI IDIOPATICA CITOGENETICA FASE CRONICA: anomalie citogenetiche 30 -75% dei casi significato prognostico: non ben definito sopravvivenze minori (? ) ANOMALIE CITOGENETICHE PIU’ FREQUENTI: (75% delle anomalie presenti nella fase cronica di MI) § delezione braccio lungo del cromosoma 13 § del(20 q) § parziale trisomia del braccio lungo del cromosoma 1
MIELOFIBROSI IDIOPATICA CITOGENETICA FASE DI EVOLUZIONE LEUCEMICA ANOMALIE CITOGENETICHE 90% TRISOMIA 8
MIELOFIBROSI IDIOPATICA TEST DI LABORATORIO § URICEMIA e URICOSURIA § LDH incremento massa granulocitaria § VIT. B 12 incremento massa granulocitaria § BILIRUBINA eritropoiesi inefficace § ANOMALIE FUNZIONALI GRANULOCITARIE: alterata fagocitosi, suscettibilità alle infezioni § ANOMALIE PIASTRINICHE: adesività ed aggregazione in vitro
MIELOFIBROSI IDIOPATICA TEST DI LABORATORIO ANOMALIE IMMUNOLOGICHE: § ipogammaglobulinemia § ipergammaglobulinemia § immunocomplessi circolanti § crioglobuline §Ab anti-nucleo § Ab anti-muscolo liscio § Ab anti-fosfolipidi § fattore reumatoide § positività test di Coombs
MIELOFIBROSI IDIOPATICA CON METAPLASIA MIELOIDE LEUCEMIA ACUTA (10 -15%) EXITUS (trombosi, emorragie)