CRISIS CONVULSIVAS EN LA INFANCIA Dra Laura Hernndez
- Slides: 81
CRISIS CONVULSIVAS EN LA INFANCIA Dra. Laura Hernández Con Neurología-HNN
Generalidades § 1 de 20 niños presenta 1 convulsión antes de los 5 años § 50% asociadas a fiebre
Generalidades § Relacionadas a: § Trastornos electrolíticos, infecciones y trauma § Convulsiones febriles § Epilepsia
Convulsiones febriles § 2 a 5% de la población infantil § 6 meses y 5 años § Simples o complejas § Se debe descartar infección a sistema nervioso central
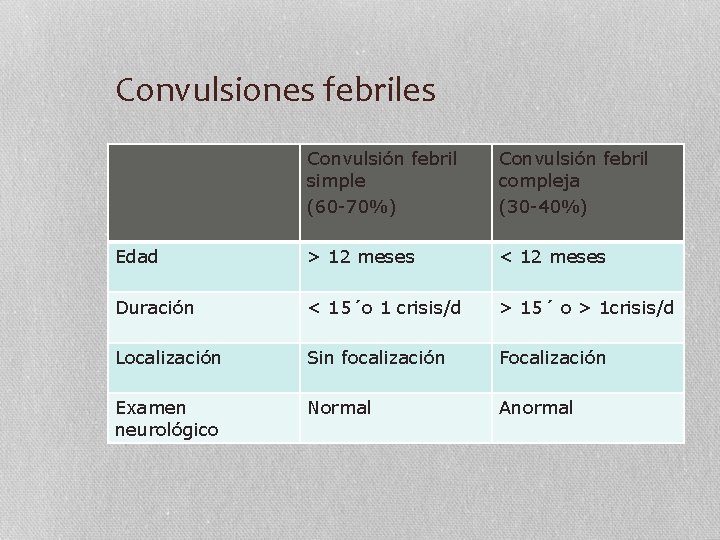
Convulsiones febriles Convulsión febril simple (60 -70%) Convulsión febril compleja (30 -40%) Edad > 12 meses < 12 meses Duración < 15´o 1 crisis/d > 15´ o > 1 crisis/d Localización Sin focalización Focalización Examen neurológico Normal Anormal
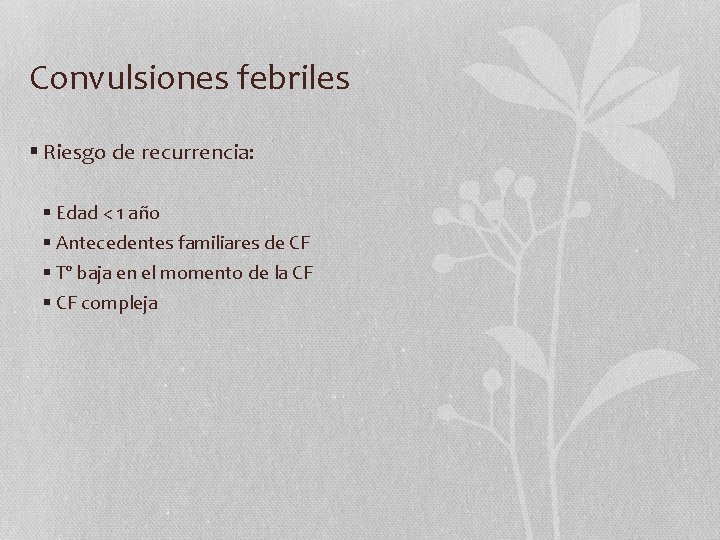
Convulsiones febriles § Riesgo de recurrencia: § Edad < 1 año § Antecedentes familiares de CF § Tº baja en el momento de la CF § CF compleja
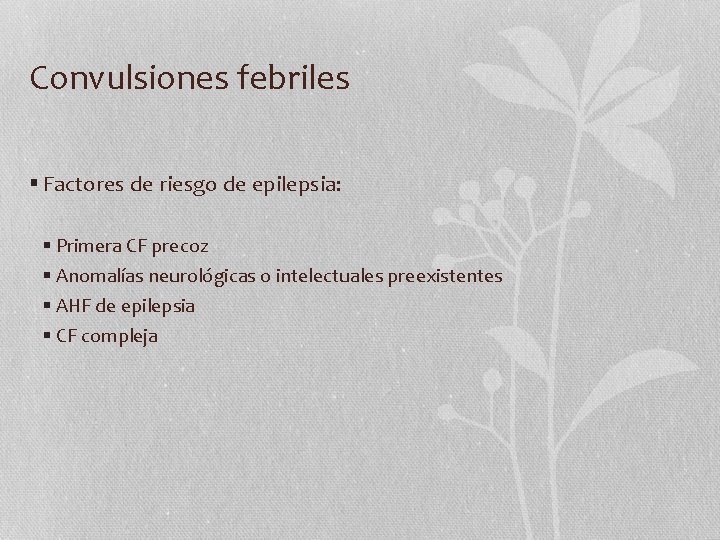
Convulsiones febriles § Factores de riesgo de epilepsia: § Primera CF precoz § Anomalías neurológicas o intelectuales preexistentes § AHF de epilepsia § CF compleja
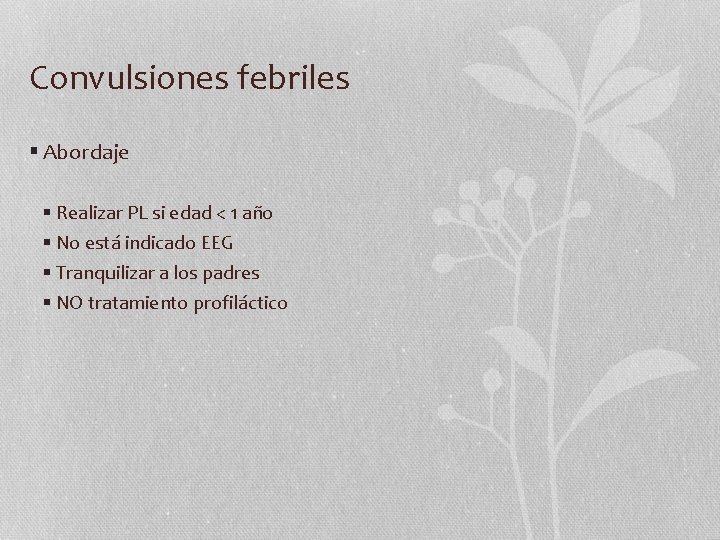
Convulsiones febriles § Abordaje § Realizar PL si edad < 1 año § No está indicado EEG § Tranquilizar a los padres § NO tratamiento profiláctico
Convulsiones neonatales § Incidencia § 2 - 2, 8: 1000 nacidos vivos de término § 13, 5: 1000 nacidos vivos peso < 2500 g § 57, 5: 1000 nacidos vivos peso <1500 g
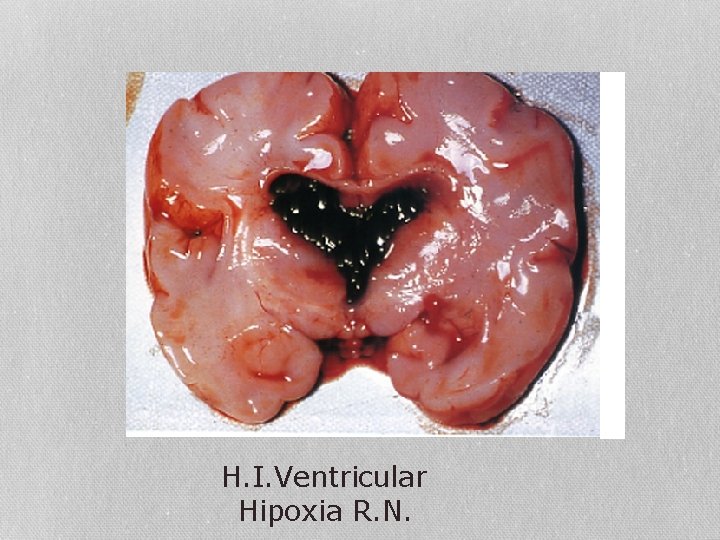
Convulsiones neonatales § Etiología § La mayoría de naturaleza sintomática § Hipóxico isquémica § Infecciones de SNC y sepsis neonatal § Hemorragias intracraneales § Infartos cerebrales § Causas metabólicas
H. I. Ventricular Hipoxia R. N.
Convulsiones neonatales § Abordaje § Laboratorio: hemograma, química sanguínea, cultivos, EGO, LCR … § Imágenes: US cerebro, TAC § EEG § Uso de anticonvulsivante § Fenobarbital § Fenitoína
Epilepsia Dos o más crisis no provocadas • No provocada: no asociadas temporalmente con fiebre, daño cerebral, trastorno hidroelectrolítico • Algunos factores “provocadores” son permitidos: crisis reflejas (patrones, flash en crisis fotosensibles), stress.
Epilepsia • Incidencia global (desde el nacimiento hasta los 16 años): 40 casos por 100000 niños/año • 0 -1 año: 120/100000 • 1 -10 años: 40 -50/100000 • Adolescencia: 20/100000 • 1% de todos los niños tendrá al menos 1 episodio convulsivo antes de los 14 años
Epilepsia • Clínico • Historia clínica • Antecedentes perinatales: traumas, abuso de drogas, infecciones o rash, HTAIE. • Tipo de parto, distocias de parto, datos de SFA, datos de EIH (convulsiones tempranas, alteración neurológica, alteración bioquímica) • Semiología de las crisis • Examen neurológico
• Es muy importante un diagnóstico etiológico y de ser posible sindrómico • Necesidad de tratamiento • Remisión espontánea • Efectos de los FAEs • Pronóstico
• Definir que se trata de convulsión→ tipo de convulsión→ síndrome epiléptico → etiología • Depistaje neurometabólico • Causas tratables • Comorbilidad: retraso mental, PCI, dificultades conductuales, trastorno metabólico
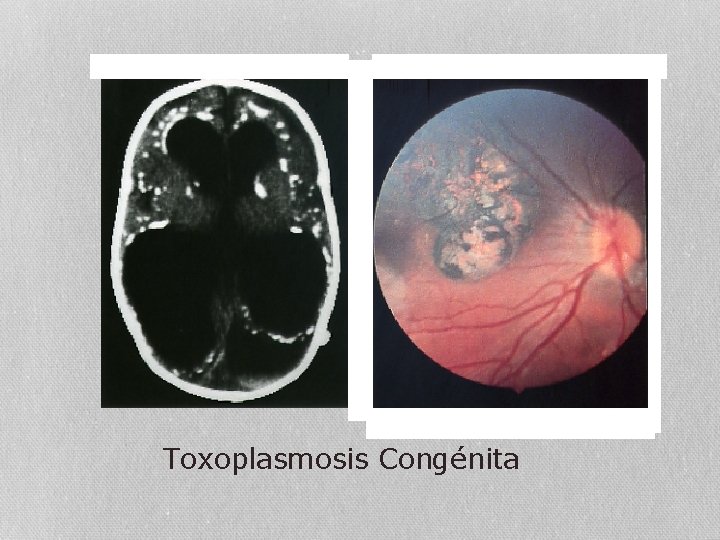
Toxoplasmosis Congénita
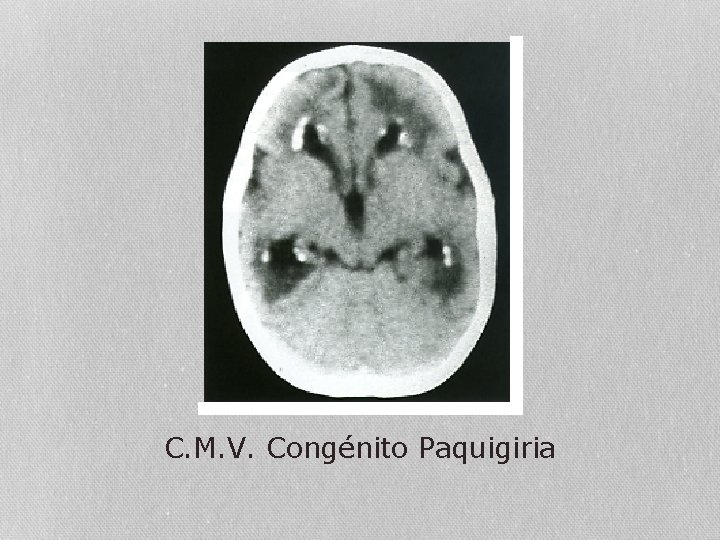
C. M. V. Congénito Paquigiria
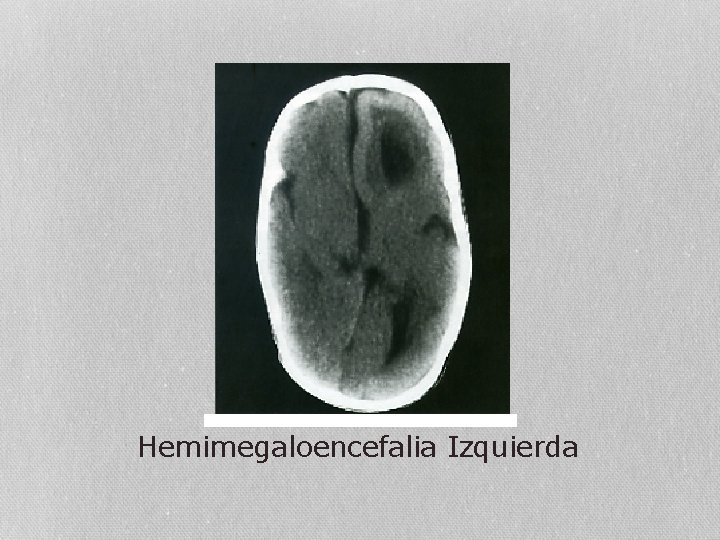
Hemimegaloencefalia Izquierda
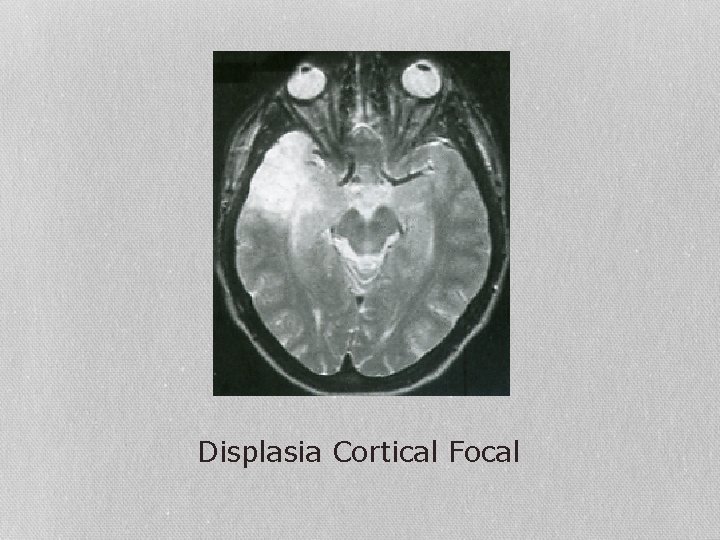
Displasia Cortical Focal
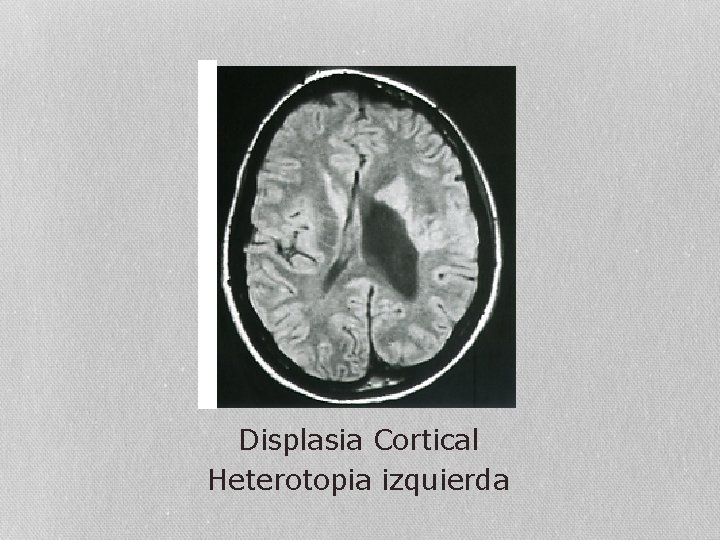
Displasia Cortical Heterotopia izquierda
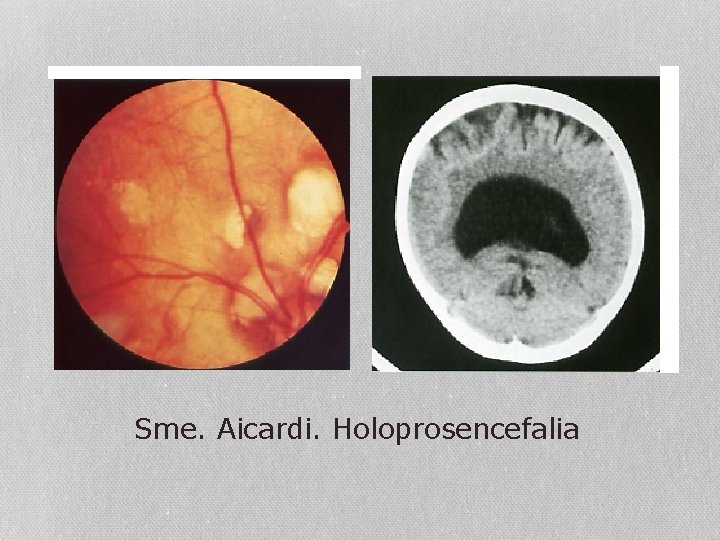
Sme. Aicardi. Holoprosencefalia
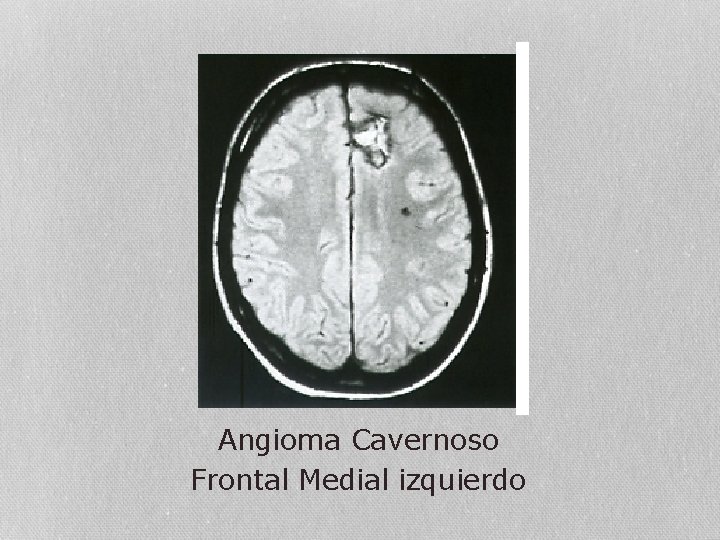
Angioma Cavernoso Frontal Medial izquierdo
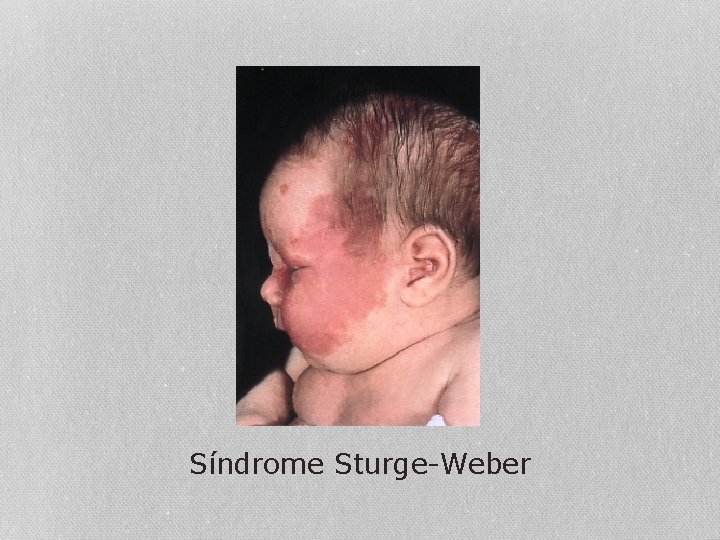
Síndrome Sturge-Weber
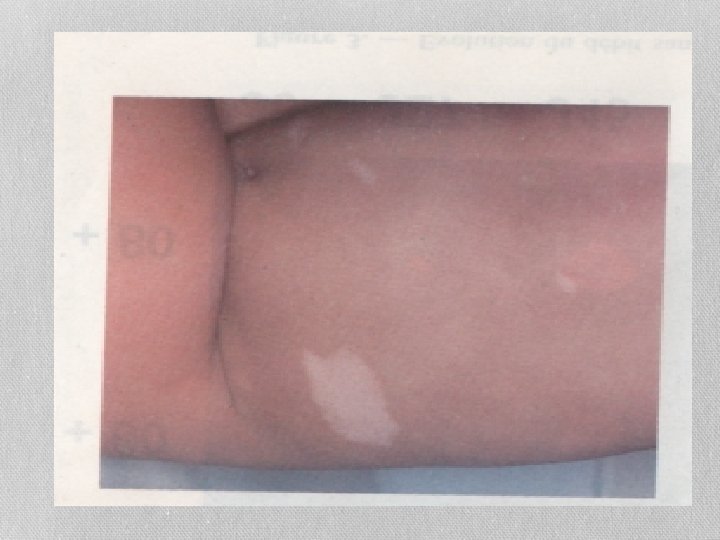
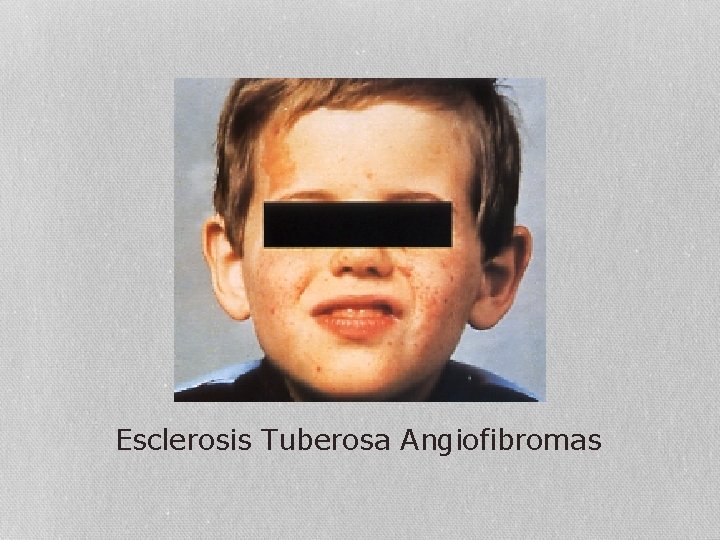
Esclerosis Tuberosa Angiofibromas
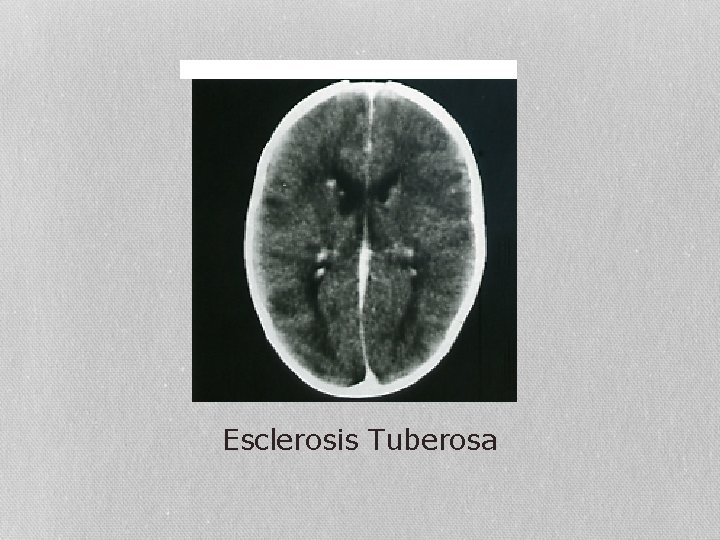
Esclerosis Tuberosa
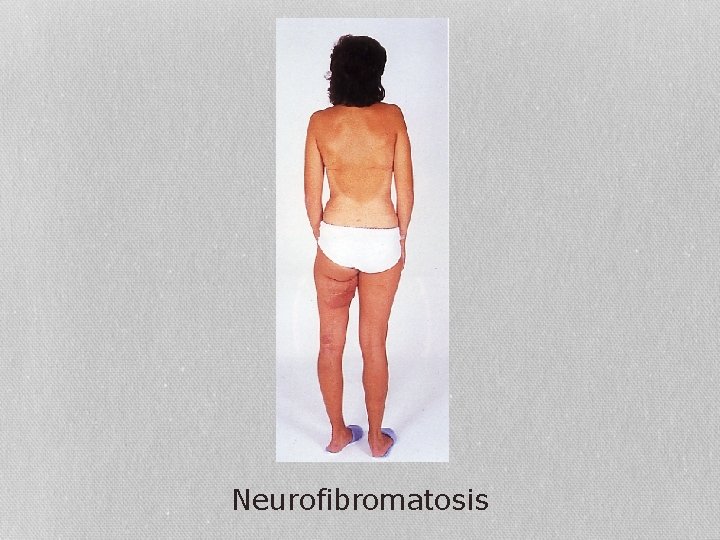
Neurofibromatosis
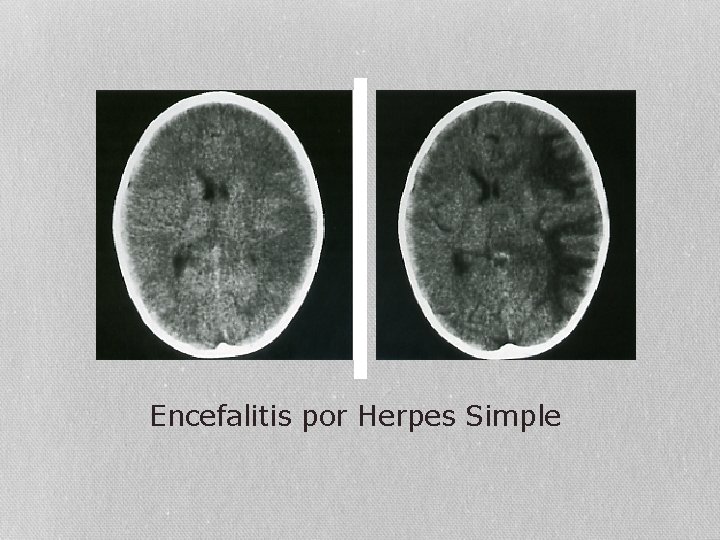
Encefalitis por Herpes Simple
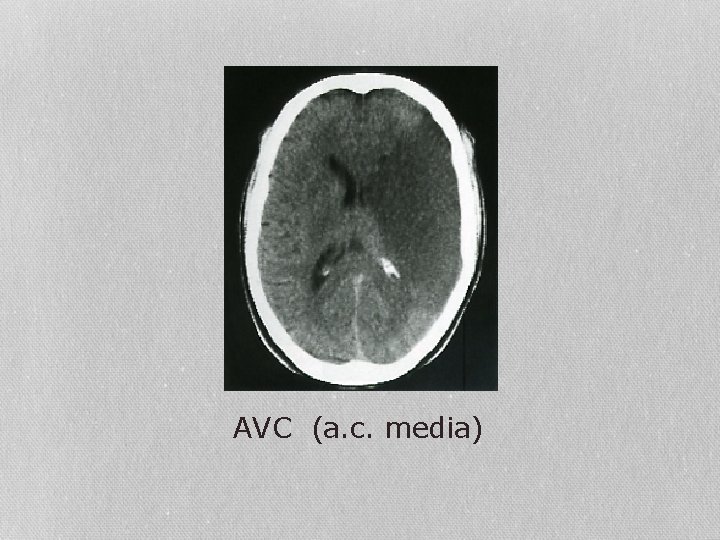
AVC (a. c. media)
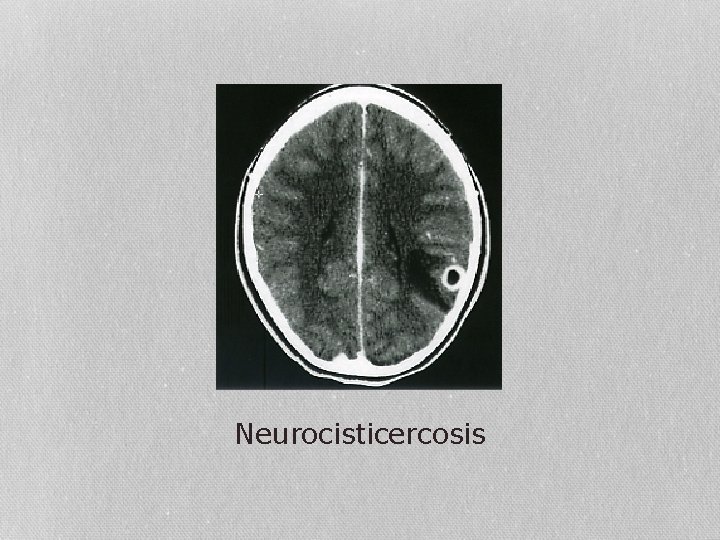
Neurocisticercosis
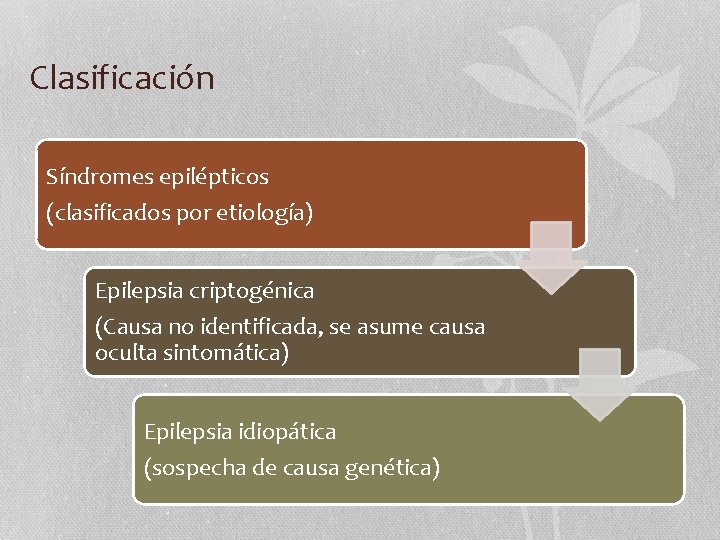
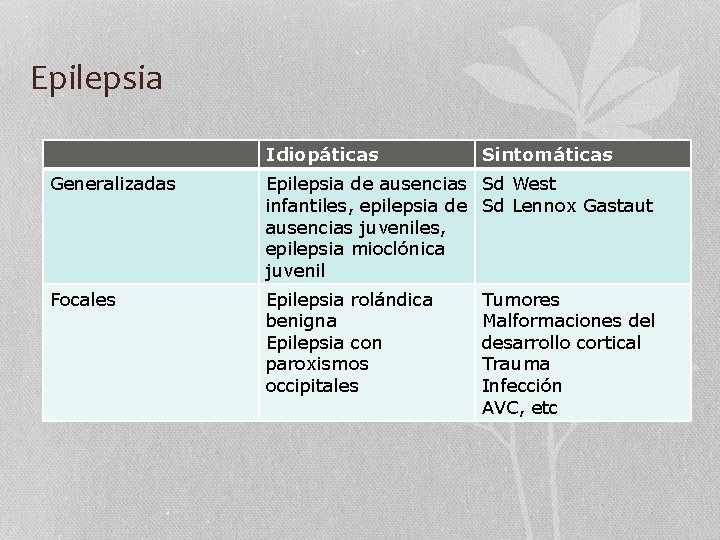
Clasificación Síndromes epilépticos (clasificados por etiología) Epilepsia criptogénica (Causa no identificada, se asume causa oculta sintomática) Epilepsia idiopática (sospecha de causa genética)
Epilepsia Idiopáticas Sintomáticas Generalizadas Epilepsia de ausencias Sd West infantiles, epilepsia de Sd Lennox Gastaut ausencias juveniles, epilepsia mioclónica juvenil Focales Epilepsia rolándica benigna Epilepsia con paroxismos occipitales Tumores Malformaciones del desarrollo cortical Trauma Infección AVC, etc
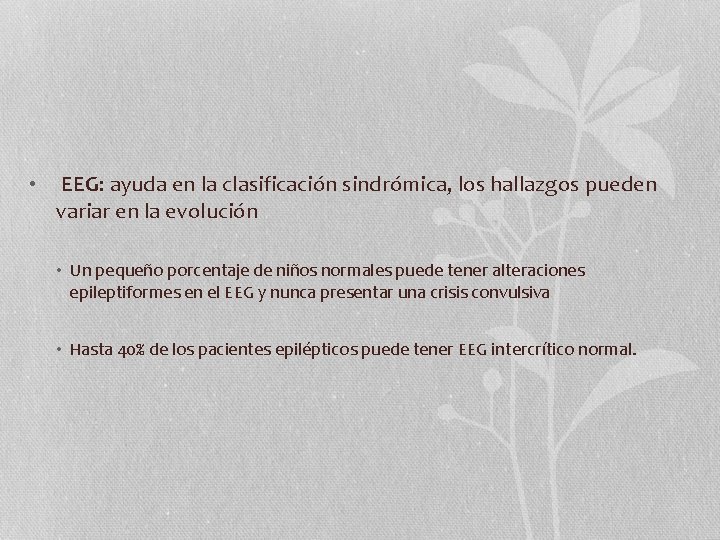
• EEG: ayuda en la clasificación sindrómica, los hallazgos pueden variar en la evolución • Un pequeño porcentaje de niños normales puede tener alteraciones epileptiformes en el EEG y nunca presentar una crisis convulsiva • Hasta 40% de los pacientes epilépticos puede tener EEG intercrítico normal.
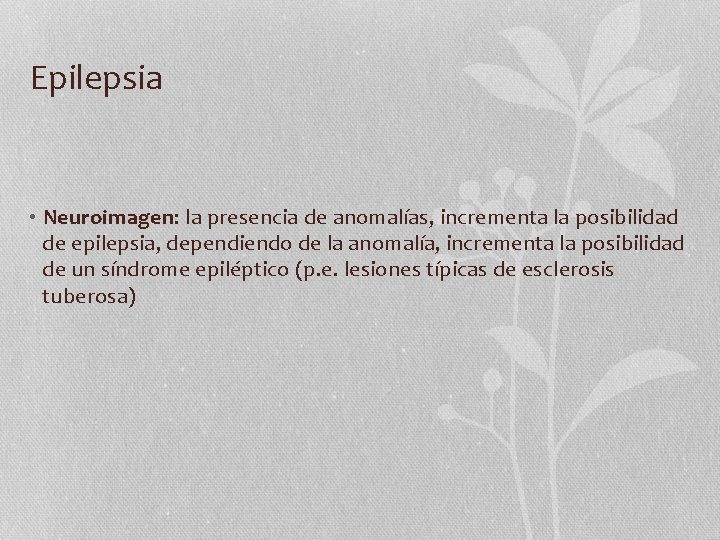
Epilepsia • Neuroimagen: la presencia de anomalías, incrementa la posibilidad de epilepsia, dependiendo de la anomalía, incrementa la posibilidad de un síndrome epiléptico (p. e. lesiones típicas de esclerosis tuberosa)
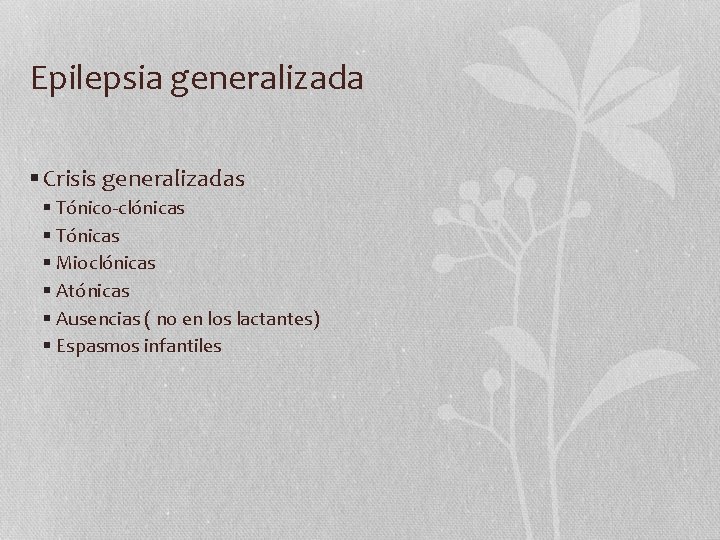
Epilepsia generalizada § Crisis generalizadas § Tónico-clónicas § Tónicas § Mioclónicas § Atónicas § Ausencias ( no en los lactantes) § Espasmos infantiles
Epilepsia parcial § Crisis parciales § Asociación de fenómenos motores, vegetativos y automatismos § Simples (sin ruptura de contacto) § Complejas (con ruptura de contacto) § Parciales secundariamente generalizadas
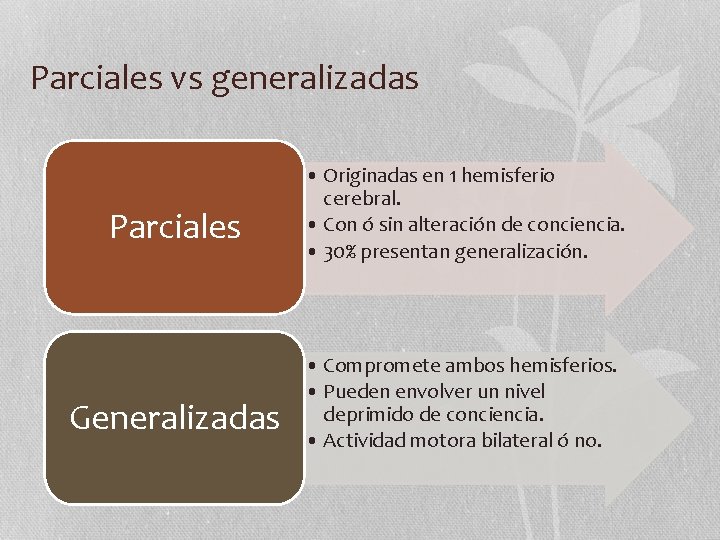
Parciales vs generalizadas Parciales Generalizadas • Originadas en 1 hemisferio cerebral. • Con ó sin alteración de conciencia. • 30% presentan generalización. • Compromete ambos hemisferios. • Pueden envolver un nivel deprimido de conciencia. • Actividad motora bilateral ó no.
Epilepsia parcial §Crisis parciales o focales § Se caracterizan porque se originan de una porción limitada de la corteza § Se manifiestan según el origen topográfico
Epilepsia parcial § Crisis parciales o focales § Frontales: nocturnas, manifestaciones motrices precoces y rápida bilateralización § Centrales: algunas reflejas, generalizan raramente, somatomotrices § Temporales: semiología polimorfa, sx viscero-vegetativos, gastrointestinales, olfatorios, auditivos, automatismos, trastornos lenguaje
Epilepsia parcial § Crisis parciales o focales § Crisis parietales: sg gnoso-práxicos, manifestaciones vertiginosas, visuales, versión oculocefálica § Crisis occipitales: alucinaciones visuales, ilusiones, oculoclónicas, versión oculocefálica
Diagnóstico diferencial • Eventos que se confunden con CTCG: • Síncope • Espasmos del llanto • Arritmias cardiacas
Diagnóstico diferencial • Eventos que se confunden con crisis de ausencias: • Crisis parciales complejas • Trastornos de comportamiento • TICs
Diagnóstico diferencial • Eventos que se confunden con crisis parciales complejas • • • Eventos de autoestimulación Terrores nocturnos Berrinches Vértigo paroxístico benigno Desórdenes relacionados a la migraña
Diagnóstico diferencial • Eventos que se confunden con mioclonus epiléptico: • Mioclonus benigno del sueño • Mioclonus hipnagógico fisiológico • Sobresaltos
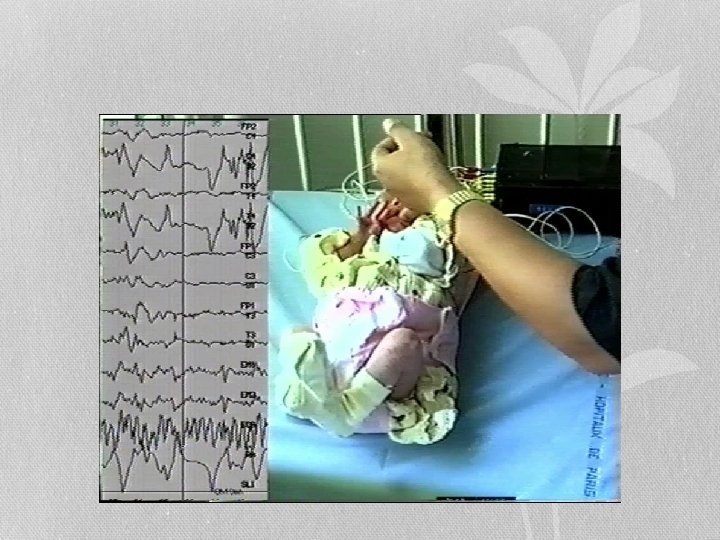
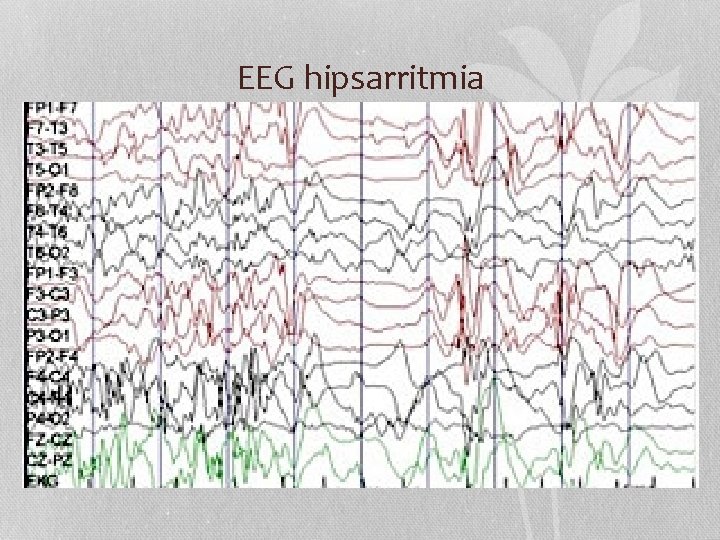
Epilepsia generalizada del lactante §Síndrome de West § Incidencia 3 -4, 5: 100. 000 § Inicio: alrededor 6 meses edad § Triada clásica § Espasmos infantiles (salvas, al despertar o inicio sueño) § EEG hipsarrítmico § Retardo del desarrollo psicomotor
Epilepsia generalizada del lactante §Síndrome de West § Importancia del Dx e inicio Tx temprano (<2 meses después de Dx) § Mayor respuesta a Tx § Menores consecuencias sobre retardo del desarrollo psicomotor § Menos posibilidades sg de autismo § Menor riesgo de epilepsia a largo plazo
EEG hipsarritmia
Epilepsia generalizada del lactante § Tratamiento Síndrome de West § Vigabatrina § Esteroides a altas dosis § ACTH
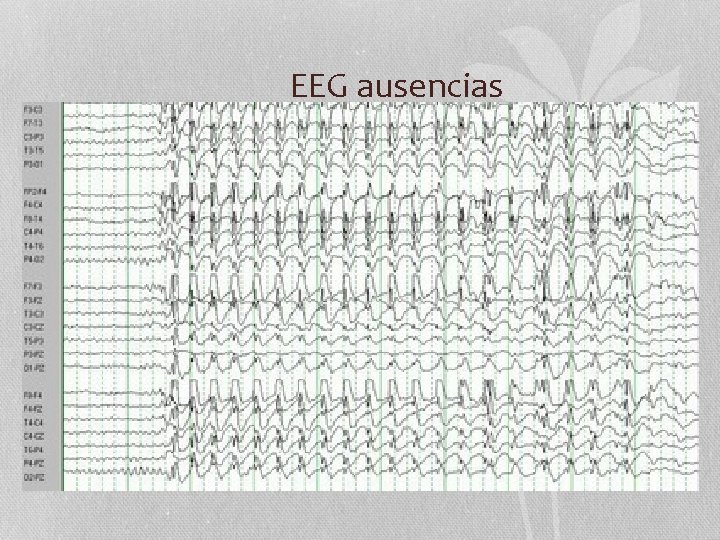
Epilepsia generalizada infancia temprana §Crisis de ausencia típicas § Incidencia: 6, 3 -8/100. 000 § Sexo: 60 -67% mujeres § Edad de inicio: escolares 4 -10 años, pico 6 -7 años § EEG: PO 3 Hz , favorecidas por HV o FE, trazo base normal § Tx: Valproato de sodio, lamotrigina, etosuximida (no disponible en CR)
EEG ausencias
Epilepsia parcial §Epilepsia puntas centrotemporales § Incidencia: 21/100. 000 (8 -23%) § Edad de inicio: 3 -14 años, pico 5 -8 años § Epilepsia parcial idiopática benigna § Ausencia déficit neurológico § Crisis hemifaciales, disartria, generalización secundaria, 65 -70% en sueño
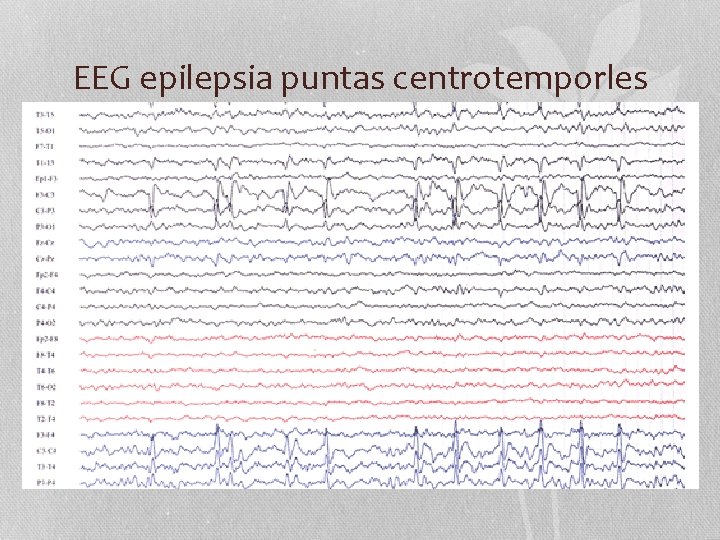
Epilepsia parcial § Epilepsia puntas centrotemporales § EEG: ritmo base normal, paroxismos PO CT, aumento frecuencia en sueño § Tratamiento § VPA § CBZ puede agravar hacia POCS
EEG epilepsia puntas centrotemporles
Tratamiento a largo plazo
Puntos importantes Escoger droga apropiada para el tipo de convulsión. Más de 1 droga apropiada, escoger la de menos efectos 2 darios. Iniciar con un único agente a dosis más bajas (terapéuticas)
Puntos importantes Titular dosis hasta controlar las convulsiones ó presencia de efectos 2 darios (intolerancia) No cambiar droga mientras el paciente se mantenga estable o haya llegado a dosis máximas terapéuticas Si convulsiones continúan, utilizar 2 da droga
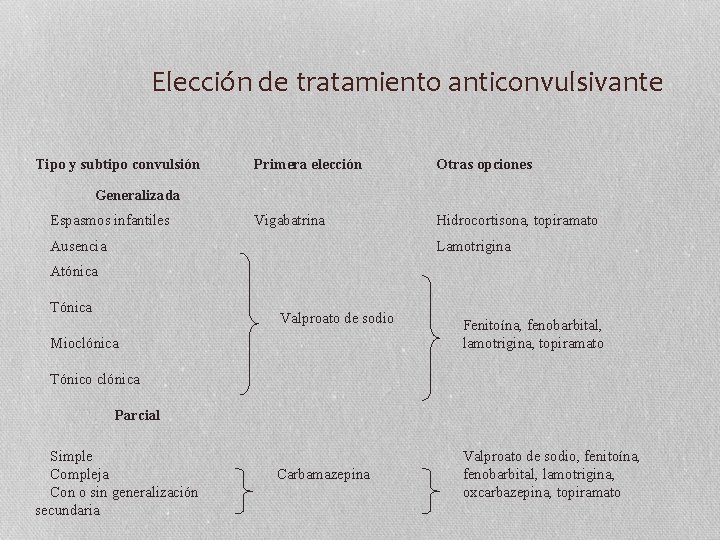
Elección de tratamiento anticonvulsivante Tipo y subtipo convulsión Primera elección Otras opciones Vigabatrina Hidrocortisona, topiramato Generalizada Espasmos infantiles Ausencia Lamotrigina Atónica Tónica Valproato de sodio Mioclónica Fenitoína, fenobarbital, lamotrigina, topiramato Tónico clónica Parcial Simple Compleja Con o sin generalización secundaria Carbamazepina Valproato de sodio, fenitoína, fenobarbital, lamotrigina, oxcarbazepina, topiramato
Fenobarbital • Indicaciones: • Convulsiones tónico-clónicas generalizadas • Convulsiones parciales simples y complejas. • Status epilépitco y convulsiones neonatales. • Efectos 2 darios: letargia, hiperactividad, desórdenes del comportamiento y sueño, rash. • Dosis: 2 -6 mg/kg/día.
Fenitoína • Indicaciones: • Convulsiones tónico-clónicas generalizadas • Convulsiones parciales simples y complejas. • Efectos 2 darios: náuseas, vómitos, ataxia, nistagmus, acné, hiperplasia gingival, hirsutismo, síndrome de Steven-Johnson. • Dosis: 4 -8 mg/kg/día.
Valproato de sodio • Indicaciones: • • Ausencias ó convulsiones mioclónicas. Convulsiones tónico-clónicas generalizadas. Convulsiones parciales, simples ó complejas. Síndrome de Lennox-Gastaut, espasmos infantiles. • Efectos 2 darios: náuseas, vómitos, alopecia, ganancia de peso, irregularidades menstruales, pancreatitis, fallo hepático, plaquetopenia, tremor. • Dosis: 10 -60 mg/kg/día.
Carbamazepina • Indicaciones: • Convulsiones parciales simples ó complejas y en tónico-clónico generalizadas. • Efectos 2 darios: diplopia, letargia, rash, toxicidad hepática, leucopenia, anemia aplásica. • Dosis: 10 -40 mg/kg/día.
Status epiléptico • Actividad convulsiva que dura > 30 minutos ó • 2 ó más convulsiones sin retorno del nivel de conciencia entre cada evento.
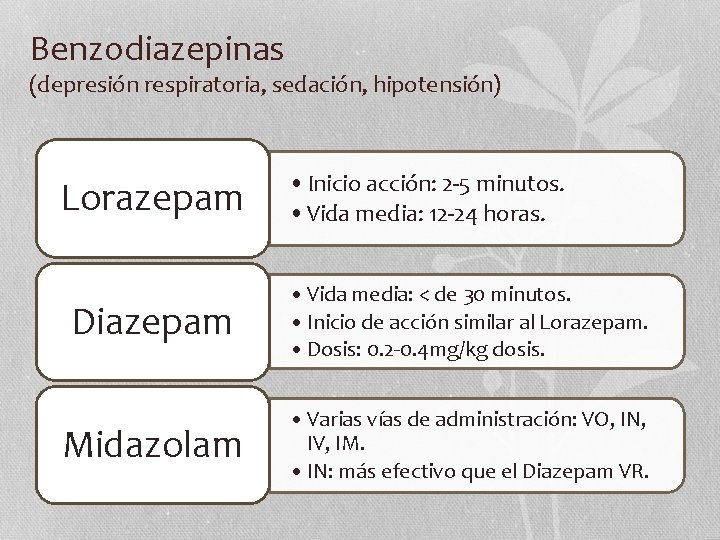
Benzodiazepinas (depresión respiratoria, sedación, hipotensión) Lorazepam • Inicio acción: 2 -5 minutos. • Vida media: 12 -24 horas. Diazepam • Vida media: < de 30 minutos. • Inicio de acción similar al Lorazepam. • Dosis: 0. 2 -0. 4 mg/kg dosis. Midazolam • Varias vías de administración: VO, IN, IV, IM. • IN: más efectivo que el Diazepam VR.
Fenitoína • 2 da droga de elección, si no hay R/ a benzodiazepinas. • Dosis: 10 -20 mg/kg IV. • Efectos 2 darios: • Hipotensión. • Disrritmias cardiacas. • Precipitan al diluir en soluciones con glucosa.
Fenobarbital • 3 era droga de elección. 1 er elección en neonatos. • Dosis: 20 mg/kg dosis. Inicio de acción: 15 -20 minutos. Duración de acción: 12 -24 h. • FBB + BZD: depresión respiratoria, sedación e hipotensión TET.
Pentobarbital, midazolam ó propofol • En crisis > 30 -60 minutos a pesar de tx anteriores. • En infusión continua. • Monitoreo EEG continuo.
Muchas gracias
Bibliografía • Knudsen FU. Febrile seizures: treatment and prognosis. Epilepsia. 2000; 41: 2 -9. • Camfield P, Camfield C. When to start and when to stop anti-epileptic drugs in childhood epilepsy. International Pediatrics. 2000; 15: 26 -9. • Lee WL, Ong HT. Afebrile seizures associated with minor infections: comparison with febrile seizures and unprovoked seizures. Pediatr Neurol. 2004 Sep; 31(3): 157 -64. • Brodie MJ, Dichter MA. Antiepileptic drugs. The New England Journal of Medicine. 1996; 334: 168 -75. • Jarrar RG, Buchhalter JR. Therapeutics in pediatric epilepsy, Part 1: The new antiepileptic drugs and the ketogenig diet. Mayo Clin Proc. 2003 Mar; 78(3): 359 -70. • Smith R, Ball R. Discontinuing anticonvulsivant medication in children. Archives of Children diseases. 2002; 87: 259 -60 • Pohlmann-Eden B et al. The first seizure and its management in adults and children. British Medical Journal. 2006; 332: 339 -42 • Tennison M et al. Discontinuing antiepileptic drugs in children with epilepsy: A comparison of a six-week and a nine-month taper period. The New England Journal of Medicine. 1994; 330: 1407 -10
Bibliografía • Roger, Joseph. Les Syndromes Epileptiques de l´Enfant et de l´Adolescent. Paris, France: John Libbey Eurotext, 2005. • Ponsot, Gérard. Neurologie Pédiatrique. Paris, France: Médecine- Sciences Flammarion, 2001.