Caso Clnico Leucemia Transitria da Sndrome de Down
- Slides: 43
Caso Clínico: Leucemia Transitória da Síndrome de Down Juliana Arantes de Souza Raiene Barbosa de Morais Orientadores: Dr. Paulo R. Margotto Dra Melina S. Brawerman (Hematologista Pediátrica) Internato ESCS-HRAS/SES/DF 14/09/2009
Identificação: ISS, feminina, 2 dias de vida, natural e procedente de Unaí ( MG ), data de entrada: 12/05/09. Queixa principal: “ Cianose e dificuldade para mamar”
História Médica RN encaminhada de Unaí-MG, com 24 horas de vida e história de cianose sem relação com choro ou mamada , revertida com administração de oxigênio e estigmas de trissomia do 21
Antecedentes Gestacionais e Perinatais Nascida de parto normal, as 00: 10 h do dia 11/05/09, com IG de 37 semanas e 5 dias, peso: 3380 g, E: 53 cm, PC: 35 cm, APGAR 8, chorou ao nascer. Não fez teste do pezinho. Mãe G 1 P 1 A 0, 41 anos. Sangramento no 3º mês de gestação em pequena quantidade durante 1 semana. Fez uso de Dactil. Fez acompanhamento pré-natal. USG gestacional normal. Sorologias normais. TSM: A+ Pai 30 anos hígido. Pais não consangüíneos.
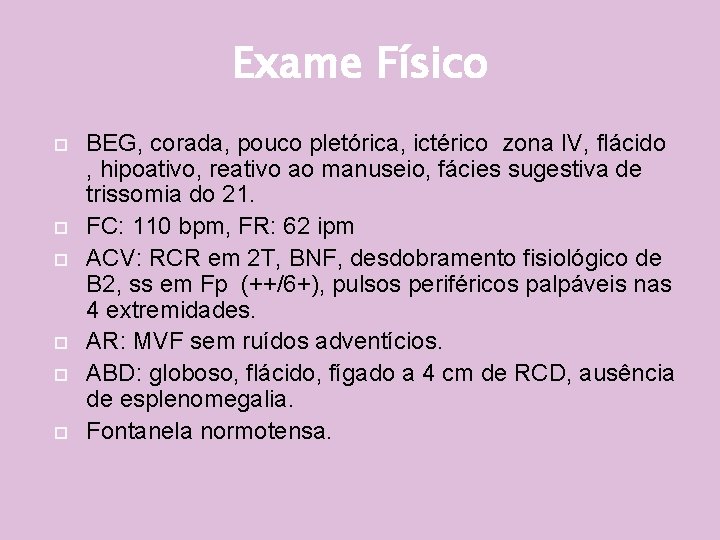
Exame Físico BEG, corada, pouco pletórica, ictérico zona IV, flácido , hipoativo, reativo ao manuseio, fácies sugestiva de trissomia do 21. FC: 110 bpm, FR: 62 ipm ACV: RCR em 2 T, BNF, desdobramento fisiológico de B 2, ss em Fp (++/6+), pulsos periféricos palpáveis nas 4 extremidades. AR: MVF sem ruídos adventícios. ABD: globoso, flácido, fígado a 4 cm de RCD, ausência de esplenomegalia. Fontanela normotensa.
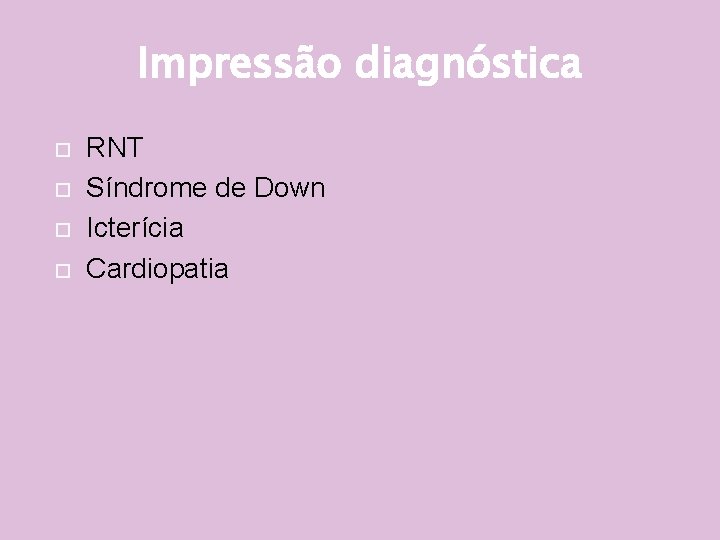
Impressão diagnóstica RNT Síndrome de Down Icterícia Cardiopatia
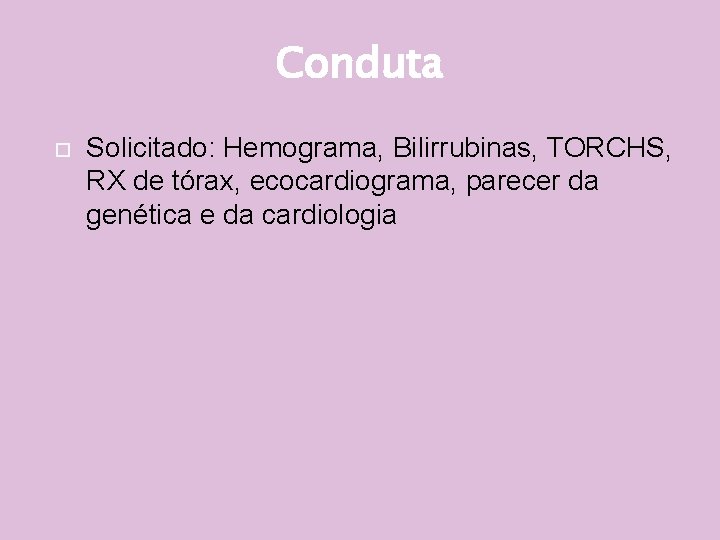
Conduta Solicitado: Hemograma, Bilirrubinas, TORCHS, RX de tórax, ecocardiograma, parecer da genética e da cardiologia
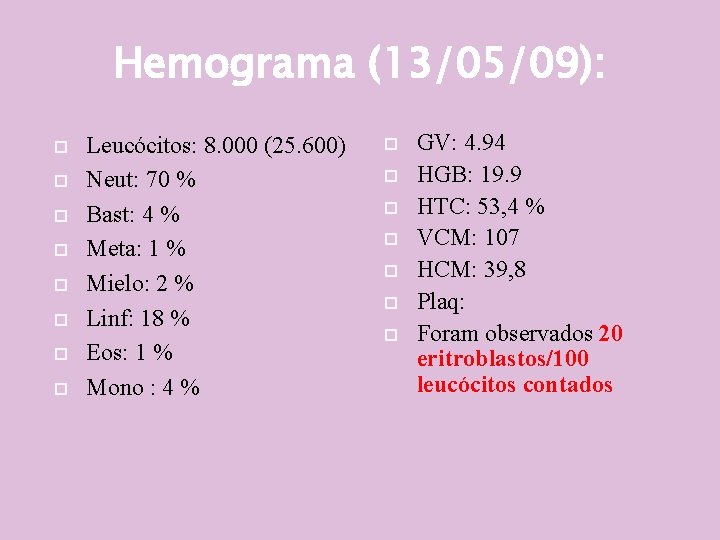
Hemograma (13/05/09): Leucócitos: 8. 000 (25. 600) Neut: 70 % Bast: 4 % Meta: 1 % Mielo: 2 % Linf: 18 % Eos: 1 % Mono : 4 % GV: 4. 94 HGB: 19. 9 HTC: 53, 4 % VCM: 107 HCM: 39, 8 Plaq: Foram observados 20 eritroblastos/100 leucócitos contados
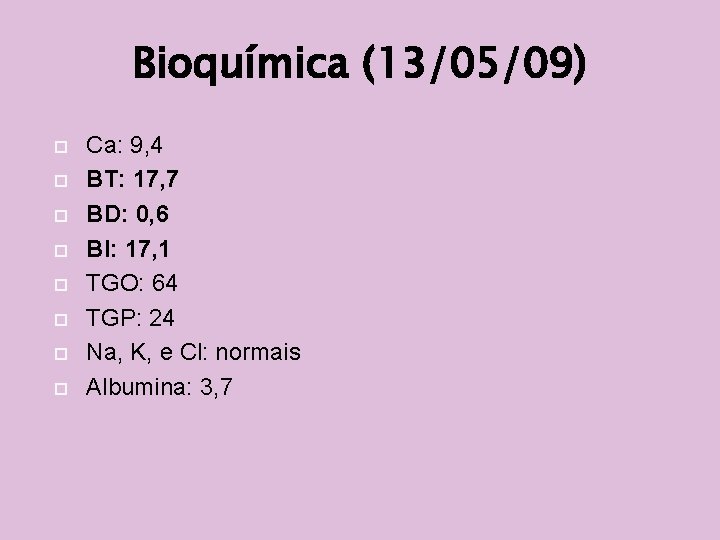
Bioquímica (13/05/09) Ca: 9, 4 BT: 17, 7 BD: 0, 6 BI: 17, 1 TGO: 64 TGP: 24 Na, K, e Cl: normais Albumina: 3, 7
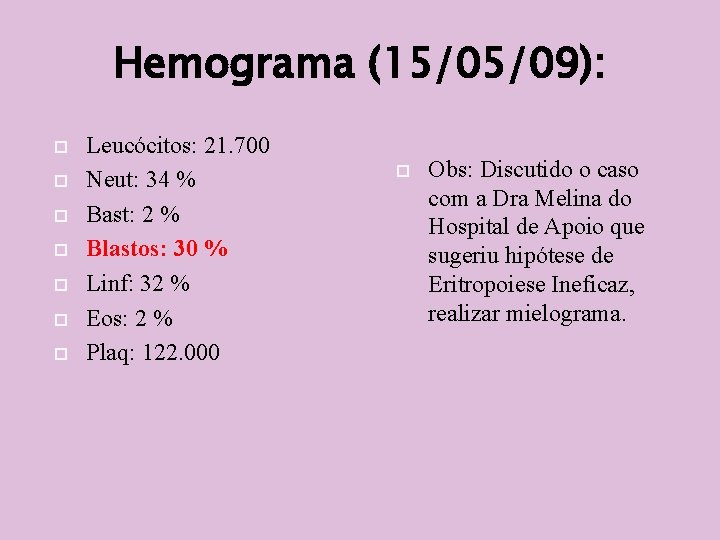
Hemograma (15/05/09): Leucócitos: 21. 700 Neut: 34 % Bast: 2 % Blastos: 30 % Linf: 32 % Eos: 2 % Plaq: 122. 000 Obs: Discutido o caso com a Dra Melina do Hospital de Apoio que sugeriu hipótese de Eritropoiese Ineficaz, realizar mielograma.
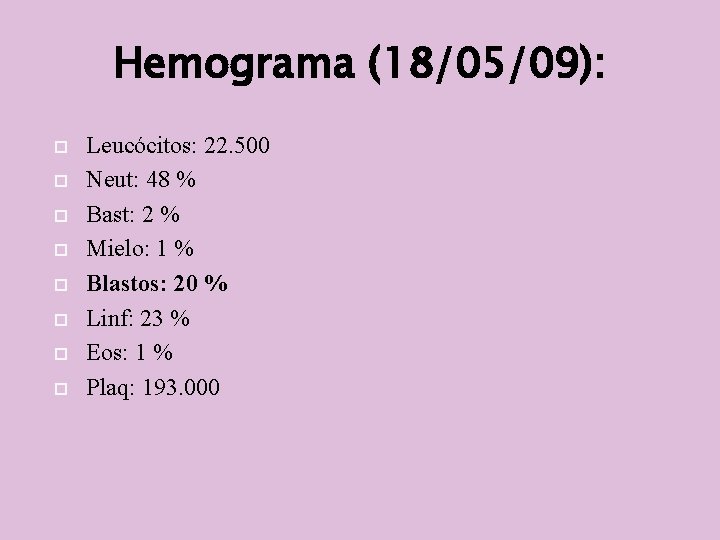
Hemograma (18/05/09): Leucócitos: 22. 500 Neut: 48 % Bast: 2 % Mielo: 1 % Blastos: 20 % Linf: 23 % Eos: 1 % Plaq: 193. 000
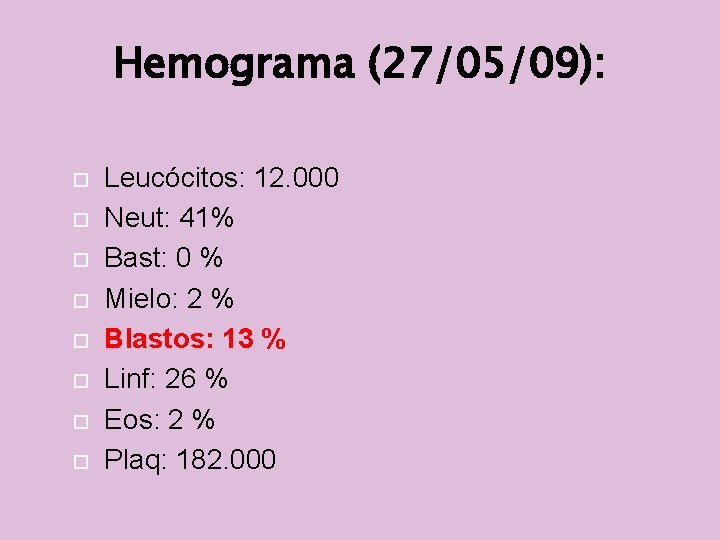
Hemograma (27/05/09): Leucócitos: 12. 000 Neut: 41% Bast: 0 % Mielo: 2 % Blastos: 13 % Linf: 26 % Eos: 2 % Plaq: 182. 000
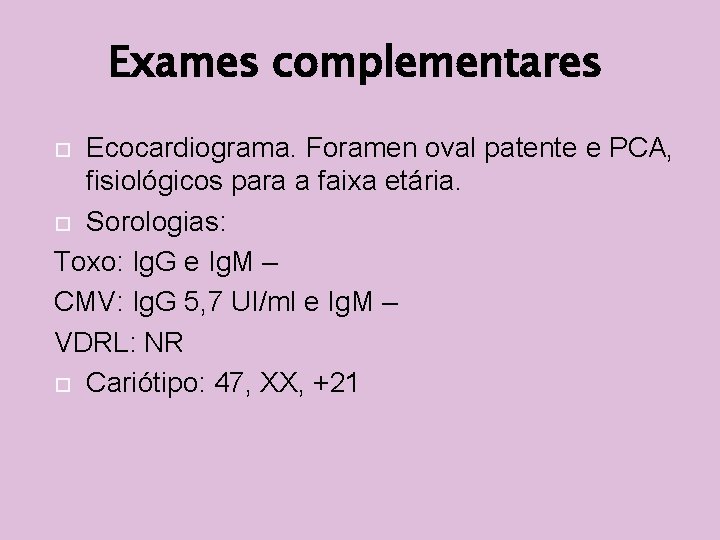
Exames complementares Ecocardiograma. Foramen oval patente e PCA, fisiológicos para a faixa etária. Sorologias: Toxo: Ig. G e Ig. M – CMV: Ig. G 5, 7 UI/ml e Ig. M – VDRL: NR Cariótipo: 47, XX, +21
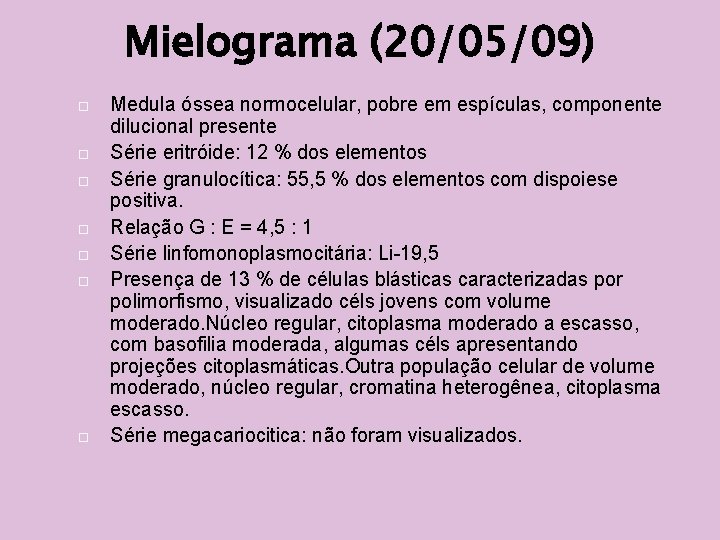
Mielograma (20/05/09) Medula óssea normocelular, pobre em espículas, componente dilucional presente Série eritróide: 12 % dos elementos Série granulocítica: 55, 5 % dos elementos com dispoiese positiva. Relação G : E = 4, 5 : 1 Série linfomonoplasmocitária: Li-19, 5 Presença de 13 % de células blásticas caracterizadas por polimorfismo, visualizado céls jovens com volume moderado. Núcleo regular, citoplasma moderado a escasso, com basofilia moderada, algumas céls apresentando projeções citoplasmáticas. Outra população celular de volume moderado, núcleo regular, cromatina heterogênea, citoplasma escasso. Série megacariocitica: não foram visualizados.
Desfecho Recebeu alta no dia 22/05/2009 para acompanhamento no Hospital de Apoio com a Dra S. Brawerman
Leucemia Transitória da Síndrome de Down ( Mielopoiese Anormal Transitória ou Desordem Mieloproliferativa da Síndrome de Down) Juliana Arantes de Souza Raiene Barbosa de Morais Coordenador: Paulo R. Margotto Drs. Paulo R. Margotto. Dda Juliana, Dda Raiene Walkyria
A Leucemia Transitória da Síndrome de Down ( LT-SD) foi inicialmente descrita em 1954. Há controvérsias quanto a classificação desta desordem, mas existem razões para considerá-la uma leucemia com alta taxa de regressão espontânea ao invés de uma desordem mieloproliferativa. 20 a 30% desenvolvem recorrência de leucemia não transitória ( geralmente leucemia aguda megacarioblástica: LMA-M 7) em 3 anos.
Foi relatado que mutações somáticas no GATA 1 localizado no cromossomo X estão presentes tanto em blastos de LT quanto em LMA-M 7 de crianças com Síndrome de Down (SD). O GATA 1 é um fator de transcrição e está presente na diferenciação normal das linhagens eritróides e megacariocíticas. O modo pelo qual as alterações no GATA 1 contribuem para a leucemia ainda é desconhecido.
Representa menos de 5% de todas as síndromes mielodisplásicas/mieloproliferativas pediátricas. Incidência na SD: 10 % Predomínio masculino ( 1, 6 a 2 H : 1 M) Apresentação: varia desde um quadro assintomático até morte perinatal. Sinais e sintomas: distensão abdominal, petéquias, sangramento, icterícia, rash, sopro, desconforto respiratório, ICC, RCIU, vômitos, diarréia, palidez, hipoglicemia, hipotermia, infecção.
Achados variáveis no hemograma: leucocitose, variáveis números de blastos, basofilia, trombocitopenia, anemia é incomum. Achados variáveis no mielograma: megacariócitos (normais, aumentados ou reduzidos, formas displásicas), contagem diferencial de blastos menor do que a do sangue periférico.
Envolvimento hepático: em 15% pode haver doença hepática fatal. Hepatomegalia é uma característica da LT, mas doença significativa é refletida por hiperbilirrubinemia ( direta ) e mínima elevação de transaminases. Colestase, fibrose, necrose hepatocelular. Manifestações cutâneas são incomuns: pápulas, vesículas e pústulas associadas a eritema, mimetizando eritema tóxico ou herpes simples. Há relato de casos hidrópsia em paciente com LT-SD.
Curso clínico: o desaparecimento dos blastos ocorre em média 84 dias após o diagnóstico. Preditores de mau prognóstico: desenvolvimento intra-útero, leucocitose acentuada no momento do diagnostico, elevação de bilirrubinas e transaminases, e a falência em normalizar o hemograma.
Intervenção Terapêutica Ótima resposta ao ARA-C ( citosinaarabinosideo) Podem se beneficiar de quimioterapia: pacientes com severo comprometimento cardiorrespiratório acompanhado de organomegalia e derrames, disfunção hepática, e leucocitose acima de 100. 000.
Bibliografia Transient Leukemia (Transient Myeloproliferative Disorder, Transient Abnormal Myelopoiesis)of Down Syndrome- David S. Brink, MD - From the Departments of Pathology and Pediatrics, Saint Louis University School of Medicine, Saint Louis, MO. Prenatal Diagnosis of Transient Abnormal Myelopoiesis in a Down Syndrome Fetus -Gwang Jun Kim, MD, Eun Sil Lee, MD - Korean J Radiol 2009; 10: 190 -193 Received May 6, 2008; accepted after revision July 22, 2008. Transient Myeloproliferative Disorder in Neonates With and Without Down Syndrome A Tale of 2 Syndromes - Nataly Apollonsky, MD, Ashok Shende, MD, Ihsane Ouansafi, MD, Judith Brody, MD, Mark Atlas, MD, and Banu Aygun, MD
Insights into the manifestations, outcomes, and mechanisms of leukemogenesis in Down syndrome Malinge S, Izraeli S, Crispino JD. Blood 2009; 113: 2619 -2628 Melina S. Brawerman
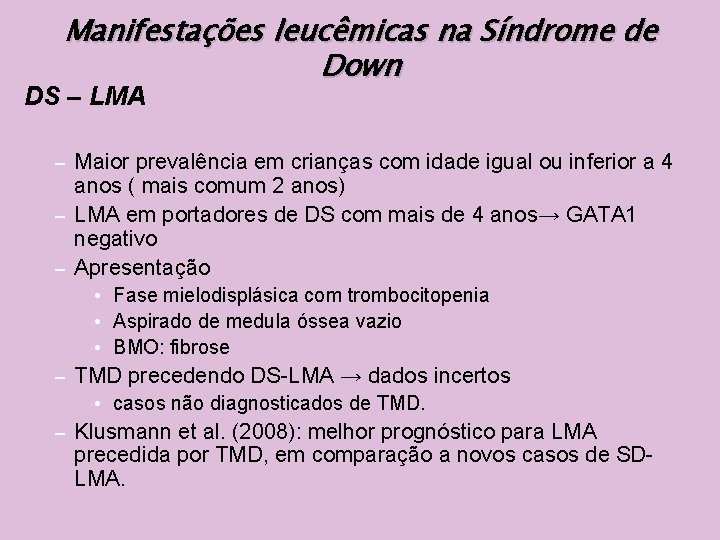
Síndrome de Down (DS) ou trissomia constitucional do 21 – – – Aneuploidia humana mais comum Incidência: 1: 700 nascimentos Aproximadamente 80 fenótipos • Sistema hematopoiético: macrocitose, contagem anormal de plaquetas, prevalência aumentada de leucemia Incidência aumentada de LLA e LMA em crianças com DS (20 e 500 vezes, respectivamente, em relação à população normal) – Doença mieloproliferativa transitoria (TMD): 4 -10% das crianças com DS – • Caracterizada por megacarioblastos imaturos no fígado e sangue periférico/proliferação clonal de blastos (medular; circulante) • Auto índice de regressão espontânea • Síndrome pré leucêmica → 20% das crianças diagnosticadas com TMD evoluem para LMA (4 anos). – Trissomia do 21 → relação direta e funcional na transformação malígna das células hematopoiéticas.
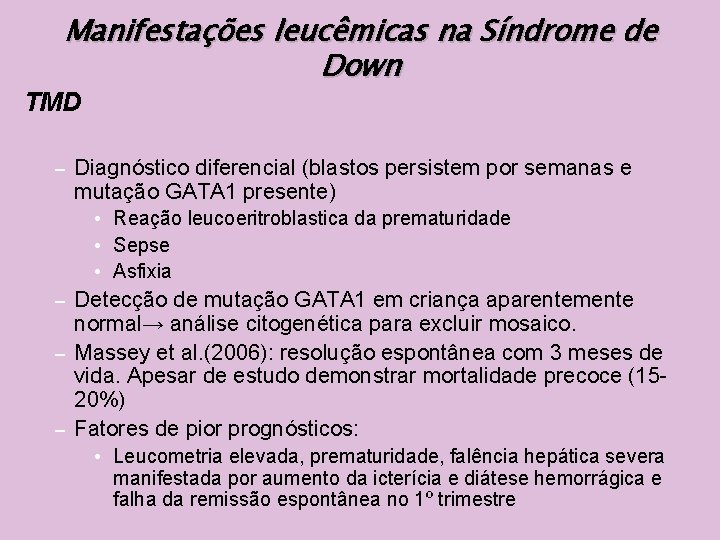
Manifestações leucêmicas na Síndrome de Down TMD Schunk GJ, Lehman WL. (1954) – primeiro relato de leucemia associada a DS Frequência desconhecida→ casos não diagnosticados (frequência estimada inferior a 5%) Associação entre mutação GATA 1 e TMD ocorre no útero. Screening para mutação GATA 1→ analise de sangue periférico de RN com ou suspeita de DS→ real incidência de TMD Pine et al. (2007): mutação GATA 1 em 3, 8% das crianças com DS. Maior prevalência em RN hispânicos(2, 6 vezes) Prevalência predominante no sexo masculino
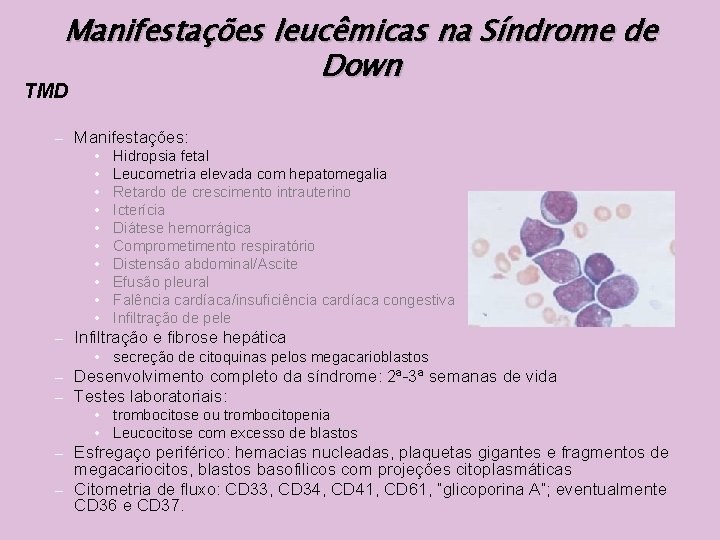
Manifestações leucêmicas na Síndrome de Down TMD – Manifestações: • • • – Hidropsia fetal Leucometria elevada com hepatomegalia Retardo de crescimento intrauterino Icterícia Diátese hemorrágica Comprometimento respiratório Distensão abdominal/Ascite Efusão pleural Falência cardíaca/insuficiência cardíaca congestiva Infiltração de pele Infiltração e fibrose hepática • secreção de citoquinas pelos megacarioblastos – – Desenvolvimento completo da síndrome: 2ª-3ª semanas de vida Testes laboratoriais: • trombocitose ou trombocitopenia • Leucocitose com excesso de blastos Esfregaço periférico: hemacias nucleadas, plaquetas gigantes e fragmentos de megacariocitos, blastos basofilicos com projeções citoplasmáticas – Citometria de fluxo: CD 33, CD 34, CD 41, CD 61, “glicoporina A”; eventualmente CD 36 e CD 37. –
Manifestações leucêmicas na Síndrome de Down TMD – Diagnóstico diferencial (blastos persistem por semanas e mutação GATA 1 presente) • Reação leucoeritroblastica da prematuridade • Sepse • Asfixia Detecção de mutação GATA 1 em criança aparentemente normal→ análise citogenética para excluir mosaico. – Massey et al. (2006): resolução espontânea com 3 meses de vida. Apesar de estudo demonstrar mortalidade precoce (1520%) – Fatores de pior prognósticos: – • Leucometria elevada, prematuridade, falência hepática severa manifestada por aumento da icterícia e diátese hemorrágica e falha da remissão espontânea no 1º trimestre
Manifestações leucêmicas na Síndrome de Down DS – LMA Maior prevalência em crianças com idade igual ou inferior a 4 anos ( mais comum 2 anos) – LMA em portadores de DS com mais de 4 anos→ GATA 1 negativo – Apresentação – • Fase mielodisplásica com trombocitopenia • Aspirado de medula óssea vazio • BMO: fibrose – TMD precedendo DS-LMA → dados incertos • casos não diagnosticados de TMD. – Klusmann et al. (2008): melhor prognóstico para LMA precedida por TMD, em comparação a novos casos de SDLMA.
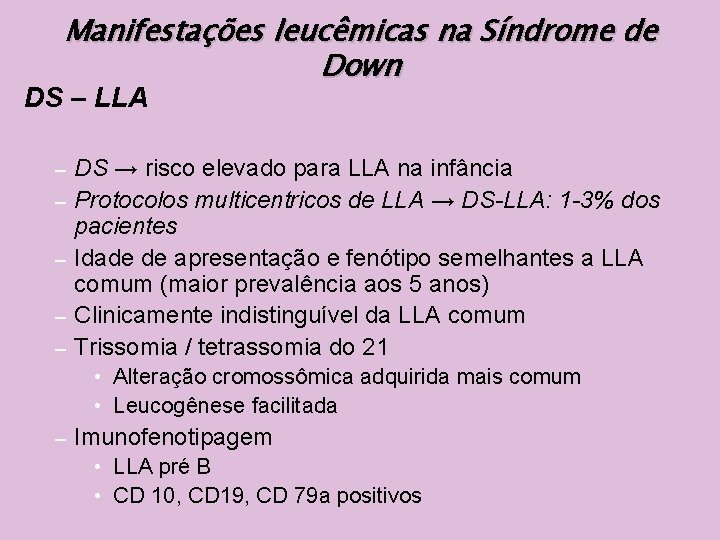
Manifestações leucêmicas na Síndrome de Down DS – LLA – – – DS → risco elevado para LLA na infância Protocolos multicentricos de LLA → DS-LLA: 1 -3% dos pacientes Idade de apresentação e fenótipo semelhantes a LLA comum (maior prevalência aos 5 anos) Clinicamente indistinguível da LLA comum Trissomia / tetrassomia do 21 • Alteração cromossômica adquirida mais comum • Leucogênese facilitada – Imunofenotipagem • LLA pré B • CD 10, CD 19, CD 79 a positivos
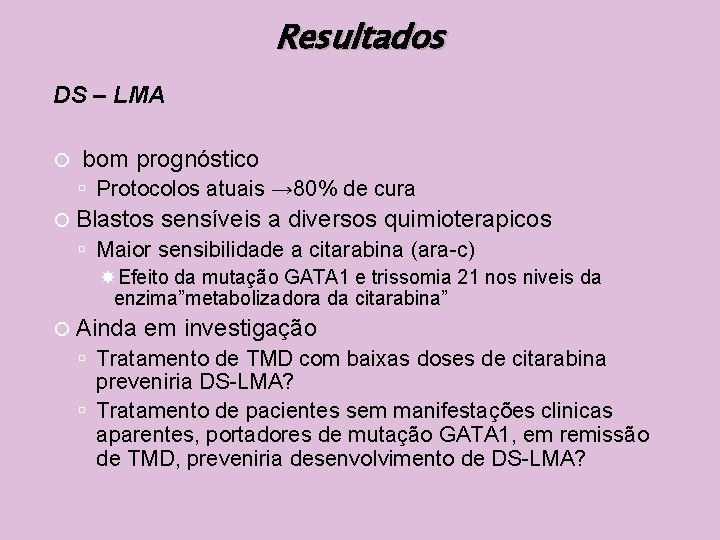
Resultados DS – LMA bom prognóstico Protocolos atuais → 80% de cura Blastos sensíveis a diversos quimioterapicos Maior sensibilidade a citarabina (ara-c) Efeito da mutação GATA 1 e trissomia 21 nos niveis da enzima”metabolizadora da citarabina” Ainda em investigação Tratamento de TMD com baixas doses de citarabina preveniria DS-LMA? Tratamento de pacientes sem manifestações clinicas aparentes, portadores de mutação GATA 1, em remissão de TMD, preveniria desenvolvimento de DS-LMA?
Resultados DS-LLA Prognóstico menos favorável em comparação a DS- LMA Maior sensibilidade ao efeito tóxico do methotrexete Em decorrência ao excesso de atividade do transportador de folato produzido por gene do cromossomo 21
Mecanismos Associação entre DS e leucemias Modelos genéticos Patogenese multifatorial Interrelação Tempo (início – intraútero x lactente) Espaço (progenitores hepáticos)
Mecanismos Contribuição – oncogênica na associação entre DS e leucemias Relação Novos bem estabelecida com trissomia do 21 estudos Outras mutações associadas com evolução de leucemia em pacientes com DS DS-LLA → JAK 2 DS-LMA →JAK 3
Evolução – DS-LMA – Patogênese da DS-LMA • Mutação GATA 1 em TMD e DS-LMA – Deleção, inserção e mutações pontuais agrupadas no exon 2 » Bloqueio na expressão do comprimento total da proteína » Expressão de pequena isoforma – GATA 1 s • Desenvolvimento de leucemia não observado em pacientes com mutação germinativa análogas sem história de trissomia do 21 – Relação entre trissomia do 21 e mutação GATA 1 com TMD e DSLMA. • Permanece ainda obscuro se as duas alterações são suficientes para o seu desenvolvimento – Outras possíveis mutações ainda indeterminadas • TP 53 ? • FLT 3 ?
Evolução – DS-LLA Cromossomo X extra 25 -50% dos pacientes Alteração citogenética mais frequente Cópias nos cromossomos 6; 21; X Ocasionalmente nos cromossomos 10; 14; 17; 18 Combinação entre trissomia do 21 e cromossomo X extra Comumente observada em pacientes com DS-LLA Relação não estabelecida entre genes do cromossomo 21 e cromossomo X. Maior frequencia em pacientes DS-LLA, em comparação a LLA sem DS Outras alterações observadas t(8; 14) del(9 p)
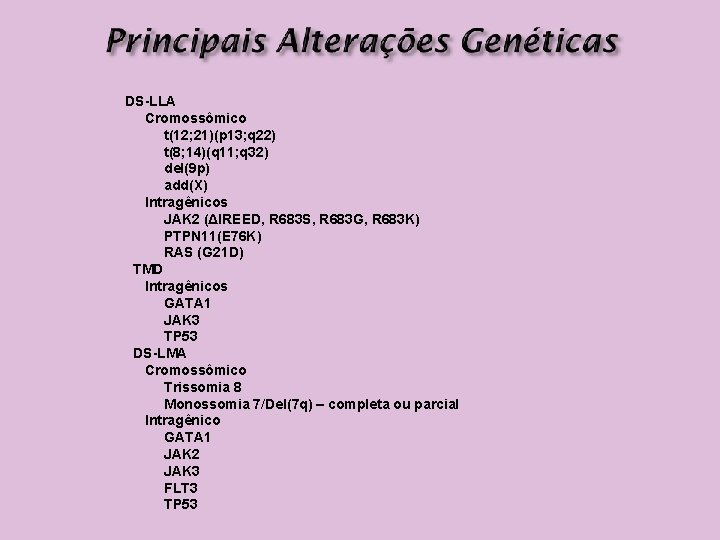
DS-LLA Cromossômico t(12; 21)(p 13; q 22) t(8; 14)(q 11; q 32) del(9 p) add(X) Intragênicos JAK 2 (ΔIREED, R 683 S, R 683 G, R 683 K) PTPN 11(E 76 K) RAS (G 21 D) TMD Intragênicos GATA 1 JAK 3 TP 53 DS-LMA Cromossômico Trissomia 8 Monossomia 7/Del(7 q) – completa ou parcial Intragênico GATA 1 JAK 2 JAK 3 FLT 3 TP 53
Correlação trissomia do 21 e doenças hematológicas Elevada incidência de leucemia em pacientes com DS Relação entre TMD/DS-LMA e trissomia do 21 Trissomia/tetrassomia do 21 presentes em blastos de diferentes tipos de leucemia
Influência da trissomia do 21 na hematopoiese, durante a gestação Origem da TMD em progenitores do fígado (fetal) restrita a pacientes com DS Desenvolvimento de mautação GATA 1 em embriões com idade inferior a 21 semanas
Sumário e Perspectivas TMD e DS-LMA Influência de diversos eventos gênicos Trissomia do 21; mutação GATA 1 Pontos comuns para ambas formas de leucemia Mutação JAK 2 e trissomia do 21.
Sumário e Perspectivas Questões ainda não esclarecidas Trissomia do 21 Embora a trissomia do 21 represente papel importante no desenvolvimento das leucemias, os genes específicos responsáveis no processo ainda permanecem obscuros Hsa 21 Qual o papel do gene Hsa 21 na incidência de LMA e LLA em pacientes com DS? Mutações secundárias responsáveis por essa diferenciação (LMA vs. LLA)? Necessidade de outras mutações – ainda não identificadas – no desenvolvimento de leucemia em pacientes com DS
MENSAGEM Em todo RN com real suspeita de Síndrome de Down, além do estudo genético e ecocardiográfico, solicitar avaliação hematológica (detecção de mutação GATA 1) -enviar ao Hospital de Apoio sangue colhido com heparina e sangue colhido com EDTA -enviar um esfregaço sanguineo