MALADIES KYSTIQUES RENALES Marine VanTriempont et Mlanie Hanoy
- Slides: 73
MALADIES KYSTIQUES RENALES Marine Van-Triempont et Mélanie Hanoy Le jeudi 20 février 2014
Mr F, 43 ans vient vous voir en consultation « Docteur, mon médecin m’a dit que j’avais plein de kystes dans mes reins!. . . Qu’est ce que j’ai? C’est grave? Est-ce que mes enfants peuvent l’avoir? On m’a parlé de la dialyse, faut que j’en fasse? Est-ce que c’est un cancer? Faut m’opérer? . . . . ? . . ? ? . . . . . . ? . . . »
Maladies kystiques rénales
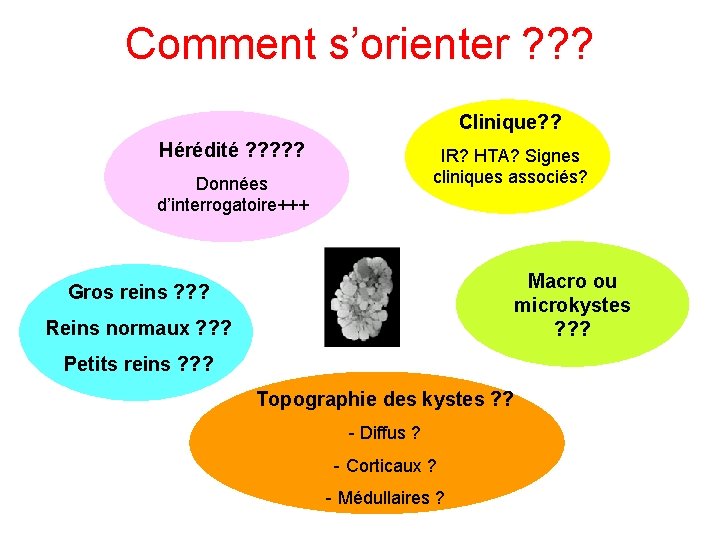
Comment s’orienter ? ? ? Clinique? ? Hérédité ? ? ? IR? HTA? Signes cliniques associés? Données d’interrogatoire+++ Macro ou microkystes ? ? ? Gros reins ? ? ? Reins normaux ? ? ? Petits reins ? ? ? Topographie des kystes ? ? - Diffus ? - Corticaux ? - Médullaires ?
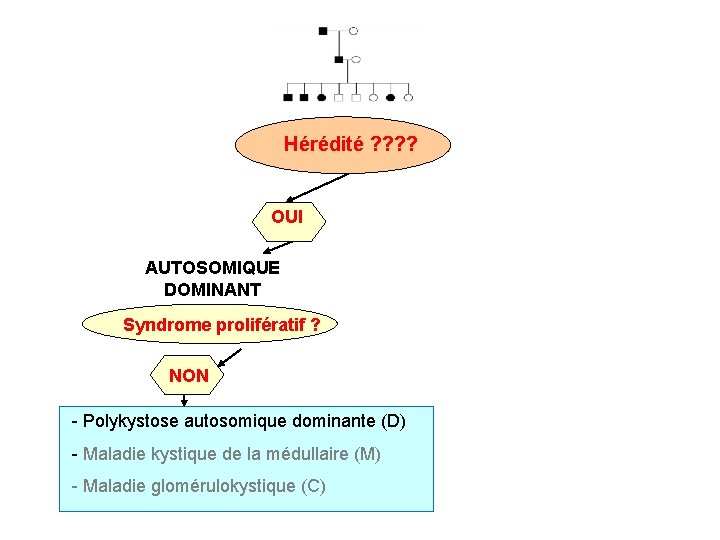
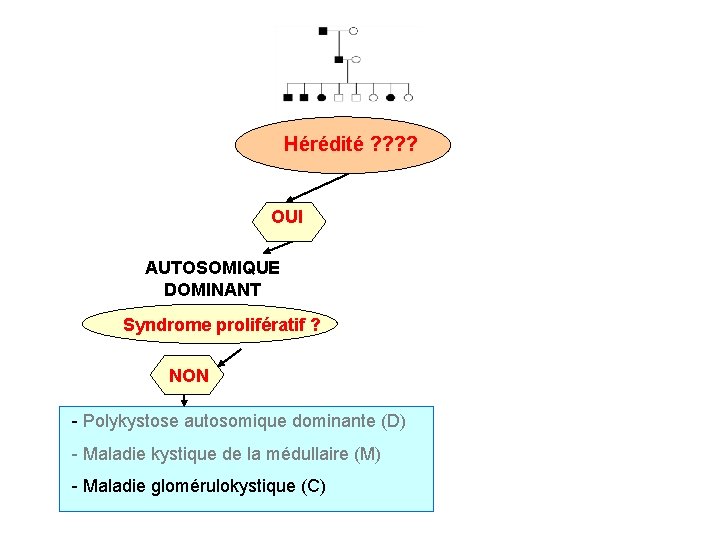
Hérédité ? ? OUI
Hérédité ? ? OUI AUTOSOMIQUE DOMINANT
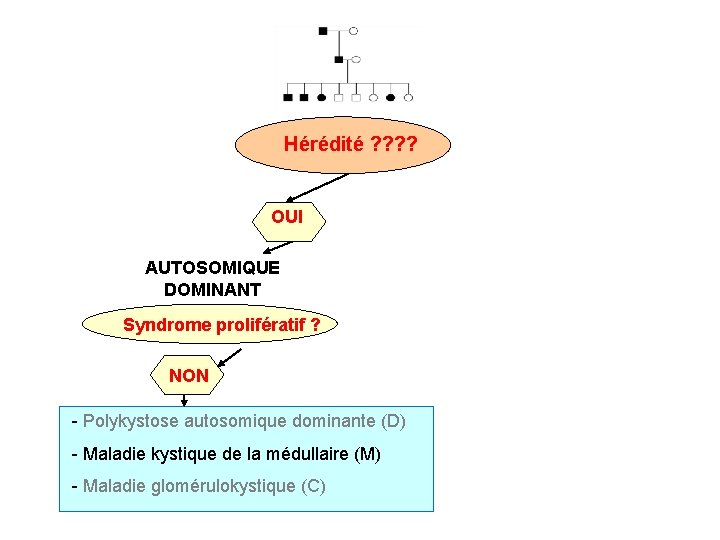
Hérédité ? ? OUI AUTOSOMIQUE DOMINANT Syndrome prolifératif ? NON - Polykystose autosomique dominante (D) - Maladie kystique de la médullaire (M) - Maladie glomérulokystique (C)
Polykystose rénale autosomique dominante GENERALITES o manifestations rénales : - formation et croissance kystes rénaux bilatéraux qui augmentent le volume rénal total et entraînent une insuffisance rénale chronique par compression du parenchyme adjacent. - sources de complications : HTA, lithiase, hématurie, infection o • o manifestations extra-rénales : anévrysmes intra cérébraux, kystes hépatiques, kystes pancréatiques , valvulopathies cardiaques, anévrysmes coronariens et aortiques, diverticules coliques… 1/1000 dans la population caucasienne • Première cause héréditaire d’insuffisance rénale terminale : 50% des patients atteints nécessitent dialyse et/ou transplantation rénale. La diminution du DFG est proportionnelle à l’augmentation du VRT(N Engl J Med 354, no. 20 (Mai 18, 2006)) L’âge médian d’apparition d’une insuffisance rénale terminale : 54 ans pkd 1 vs 74 ans pkd 2. • Mortalité le plus souvent attribuée aux maladies cardiaques, infections, anévrysmes intracrâniens et hémorragie intracérébrale ( JASN. 5 2048 -2056 )
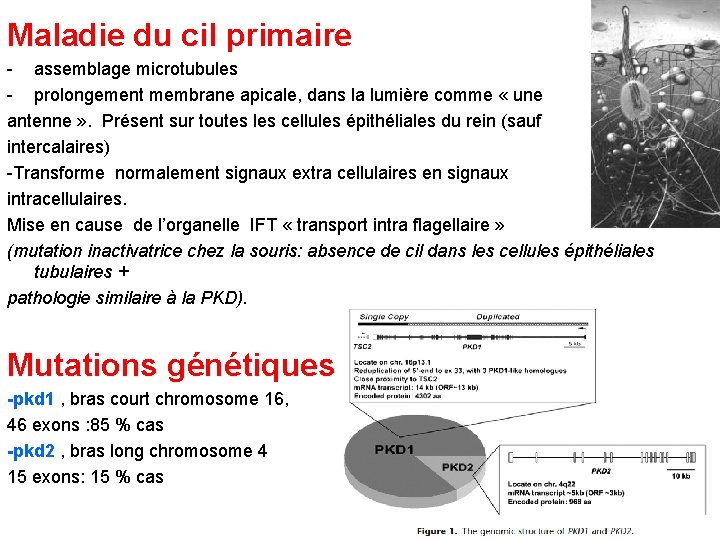
Maladie du cil primaire - assemblage microtubules - prolongement membrane apicale, dans la lumière comme « une antenne » . Présent sur toutes les cellules épithéliales du rein (sauf intercalaires) -Transforme normalement signaux extra cellulaires en signaux intracellulaires. Mise en cause de l’organelle IFT « transport intra flagellaire » (mutation inactivatrice chez la souris: absence de cil dans les cellules épithéliales tubulaires + pathologie similaire à la PKD). Mutations génétiques -pkd 1 , bras court chromosome 16, 46 exons : 85 % cas -pkd 2 , bras long chromosome 4 15 exons: 15 % cas
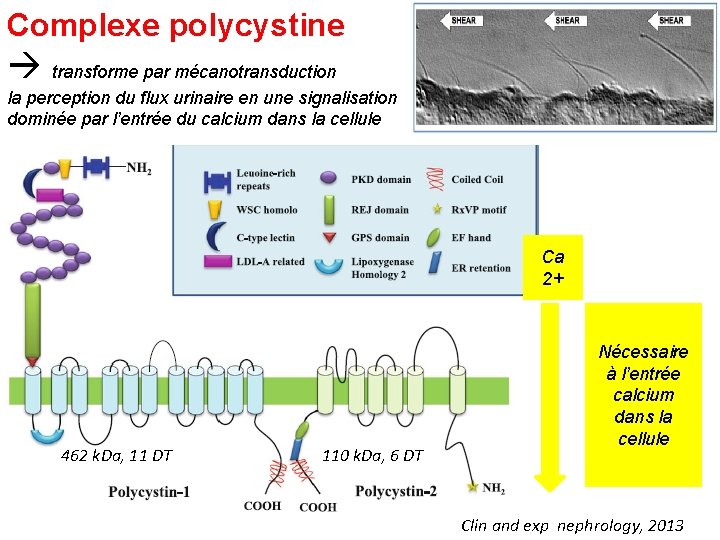
Complexe polycystine transforme par mécanotransduction la perception du flux urinaire en une signalisation dominée par l’entrée du calcium dans la cellule Ca Ca 2+2+ 462 k. Da, 11 DT 110 k. Da, 6 DT Nécessaire à l’entrée calcium dans la cellule Clin and exp nephrology, 2013
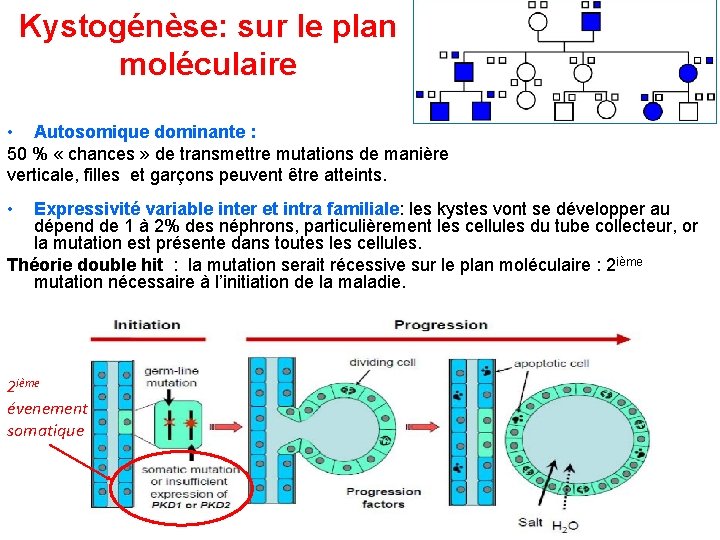
Kystogénèse: sur le plan moléculaire • Autosomique dominante : 50 % « chances » de transmettre mutations de manière verticale, filles et garçons peuvent être atteints. • Expressivité variable inter et intra familiale: les kystes vont se développer au dépend de 1 à 2% des néphrons, particulièrement les cellules du tube collecteur, or la mutation est présente dans toutes les cellules. Théorie double hit : la mutation serait récessive sur le plan moléculaire : 2 ième mutation nécessaire à l’initiation de la maladie. 2 ième évenement somatique
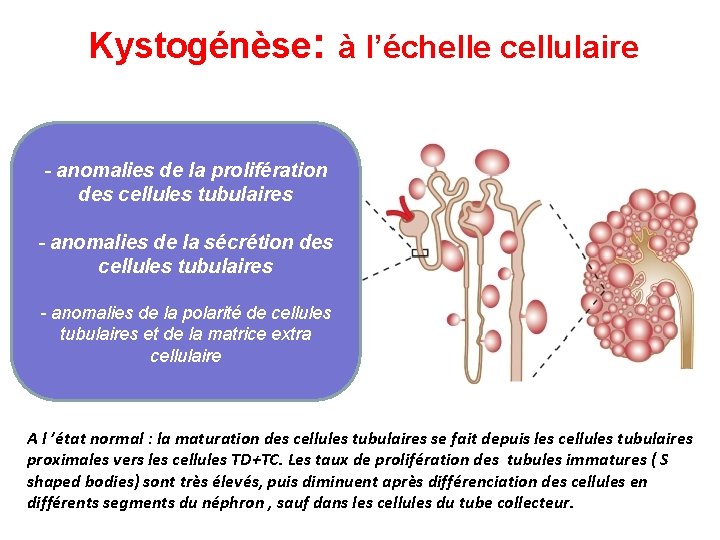
Kystogénèse: à l’échelle cellulaire - anomalies de la prolifération des cellules tubulaires - anomalies de la sécrétion des cellules tubulaires - anomalies de la polarité de cellules tubulaires et de la matrice extra cellulaire A l ’état normal : la maturation des cellules tubulaires se fait depuis les cellules tubulaires proximales vers les cellules TD+TC. Les taux de prolifération des tubules immatures ( S shaped bodies) sont très élevés, puis diminuent après différenciation des cellules en différents segments du néphron , sauf dans les cellules du tube collecteur.
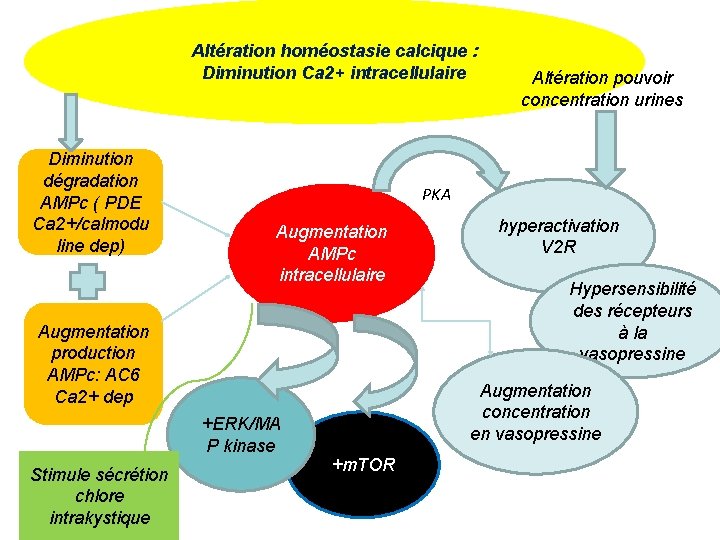
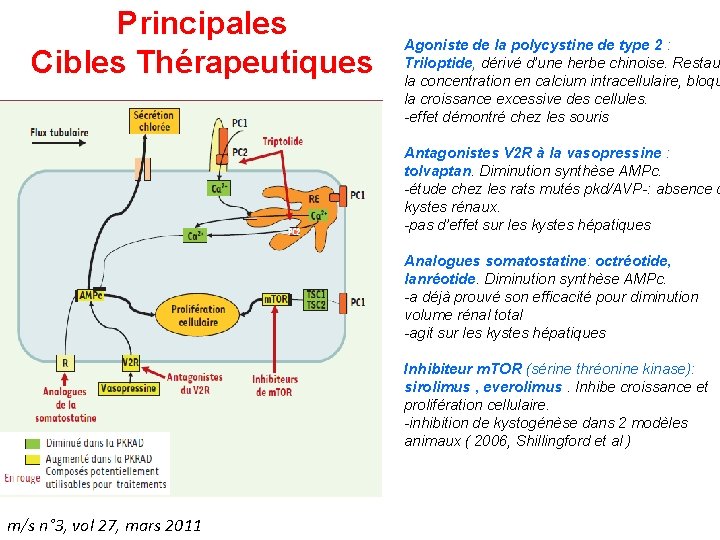
Altération homéostasie calcique : Diminution Ca 2+ intracellulaire Diminution dégradation AMPc ( PDE Ca 2+/calmodu line dep) PKA Augmentation AMPc intracellulaire Augmentation production AMPc: AC 6 Ca 2+ dep +ERK/MA P kinase Stimule sécrétion chlore intrakystique Altération pouvoir concentration urines hyperactivation V 2 R Hypersensibilité des récepteurs à la vasopressine Augmentation concentration en vasopressine +m. TOR
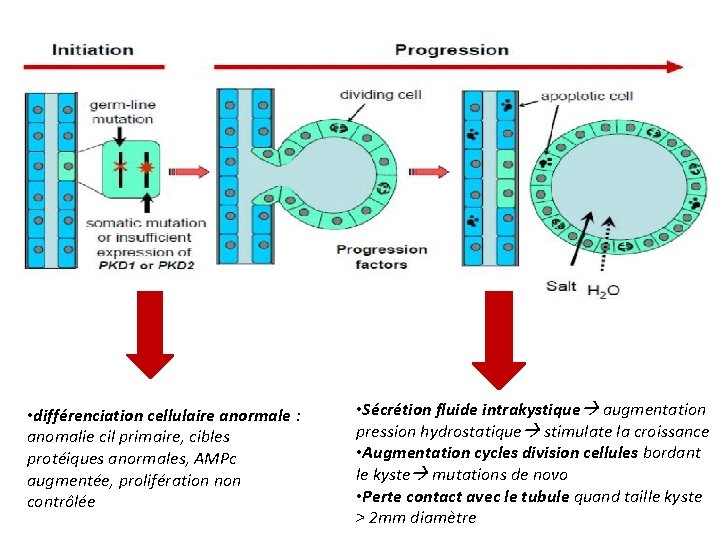
• différenciation cellulaire anormale : anomalie cil primaire, cibles protéiques anormales, AMPc augmentée, prolifération non contrôlée • Sécrétion fluide intrakystique augmentation pression hydrostatique stimulate la croissance • Augmentation cycles division cellules bordant le kyste mutations de novo • Perte contact avec le tubule quand taille kyste > 2 mm diamètre
Principales Cibles Thérapeutiques Agoniste de la polycystine de type 2 : Triloptide, dérivé d’une herbe chinoise. Restaur la concentration en calcium intracellulaire, bloqu la croissance excessive des cellules. -effet démontré chez les souris Antagonistes V 2 R à la vasopressine : tolvaptan. Diminution synthèse AMPc. -étude chez les rats mutés pkd/AVP-: absence d kystes rénaux. -pas d’effet sur les kystes hépatiques Analogues somatostatine: octréotide, lanréotide. Diminution synthèse AMPc. -a déjà prouvé son efficacité pour diminution volume rénal total -agit sur les kystes hépatiques Inhibiteur m. TOR (sérine thréonine kinase): sirolimus , everolimus. Inhibe croissance et prolifération cellulaire. -inhibition de kystogénèse dans 2 modèles animaux ( 2006, Shillingford et al ) m/s n° 3, vol 27, mars 2011
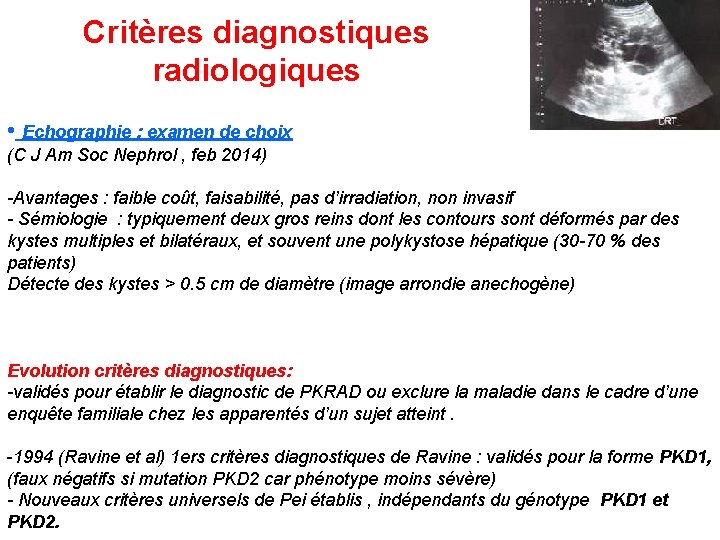
Critères diagnostiques radiologiques • Echographie : examen de choix (C J Am Soc Nephrol , feb 2014) -Avantages : faible coût, faisabilité, pas d’irradiation, non invasif - Sémiologie : typiquement deux gros reins dont les contours sont déformés par des kystes multiples et bilatéraux, et souvent une polykystose hépatique (30 -70 % des patients) Détecte des kystes > 0. 5 cm de diamètre (image arrondie anechogène) Evolution critères diagnostiques: -validés pour établir le diagnostic de PKRAD ou exclure la maladie dans le cadre d’une enquête familiale chez les apparentés d’un sujet atteint. -1994 (Ravine et al) 1 ers critères diagnostiques de Ravine : validés pour la forme PKD 1, (faux négatifs si mutation PKD 2 car phénotype moins sévère) - Nouveaux critères universels de Pei établis , indépendants du génotype PKD 1 et PKD 2.
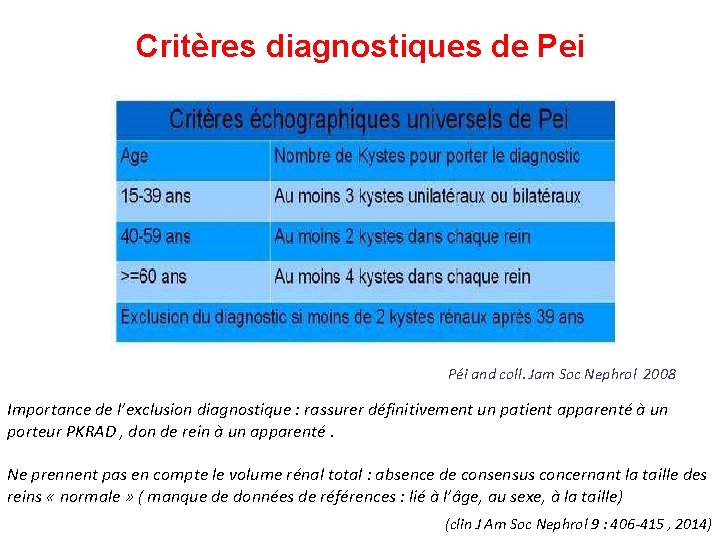
Critères diagnostiques de Pei Péi and coll. Jam Soc Nephrol 2008 Importance de l’exclusion diagnostique : rassurer définitivement un patient apparenté à un porteur PKRAD , don de rein à un apparenté. Ne prennent pas en compte le volume rénal total : absence de consensus concernant la taille des reins « normale » ( manque de données de références : lié à l’âge, au sexe, à la taille) (clin J Am Soc Nephrol 9 : 406 -415 , 2014)
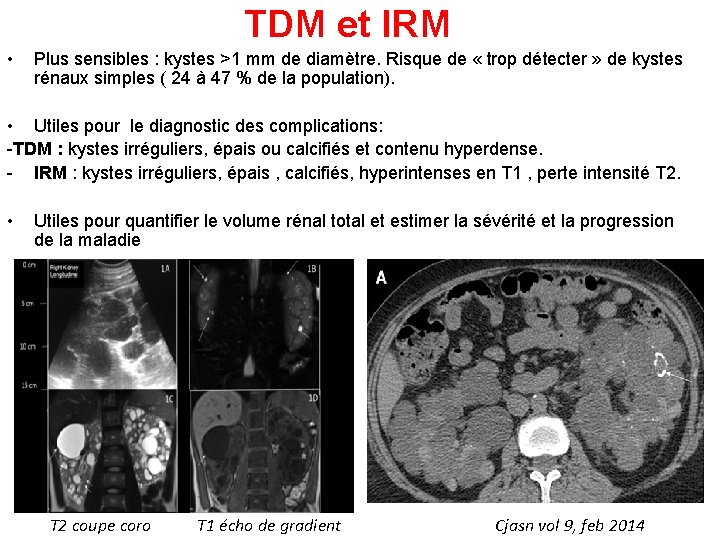
TDM et IRM • Plus sensibles : kystes >1 mm de diamètre. Risque de « trop détecter » de kystes rénaux simples ( 24 à 47 % de la population). • Utiles pour le diagnostic des complications: -TDM : kystes irréguliers, épais ou calcifiés et contenu hyperdense. - IRM : kystes irréguliers, épais , calcifiés, hyperintenses en T 1 , perte intensité T 2. • Utiles pour quantifier le volume rénal total et estimer la sévérité et la progression de la maladie T 2 coupe coro T 1 écho de gradient Cjasn vol 9, feb 2014
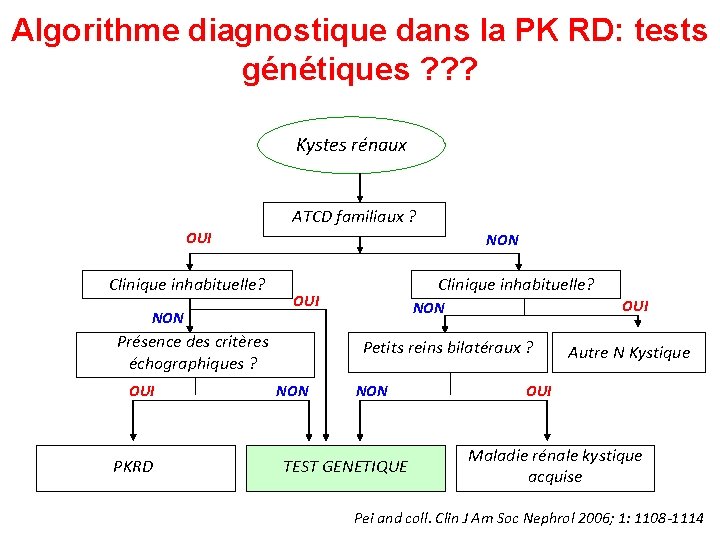
Algorithme diagnostique dans la PK RD: tests génétiques ? ? ? Kystes rénaux ATCD familiaux ? OUI Clinique inhabituelle? NON OUI Présence des critères échographiques ? OUI PKRD Clinique inhabituelle? OUI NON Petits reins bilatéraux ? NON TEST GENETIQUE Autre N Kystique OUI Maladie rénale kystique acquise Pei and coll. Clin J Am Soc Nephrol 2006; 1: 1108 -1114
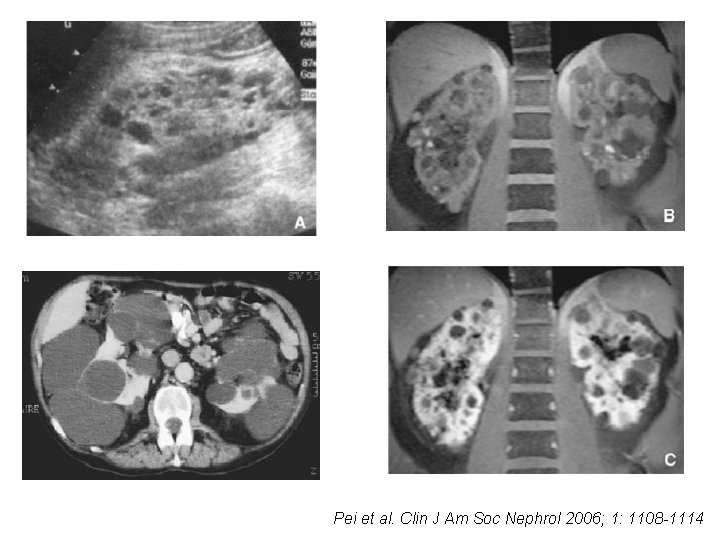
Pei et al. Clin J Am Soc Nephrol 2006; 1: 1108 -1114
Hérédité ? ? OUI AUTOSOMIQUE DOMINANT Syndrome prolifératif ? NON - Polykystose autosomique dominante (D) - Maladie kystique de la médullaire (M) - Maladie glomérulokystique (C)
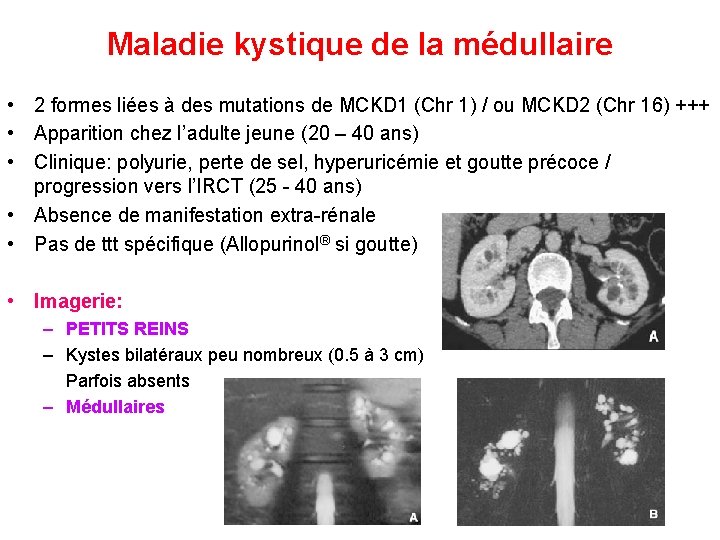
Maladie kystique de la médullaire • 2 formes liées à des mutations de MCKD 1 (Chr 1) / ou MCKD 2 (Chr 16) +++ • Apparition chez l’adulte jeune (20 – 40 ans) • Clinique: polyurie, perte de sel, hyperuricémie et goutte précoce / progression vers l’IRCT (25 - 40 ans) • Absence de manifestation extra-rénale • Pas de ttt spécifique (Allopurinol® si goutte) • Imagerie: – PETITS REINS – Kystes bilatéraux peu nombreux (0. 5 à 3 cm) Parfois absents – Médullaires
Hérédité ? ? OUI AUTOSOMIQUE DOMINANT Syndrome prolifératif ? NON - Polykystose autosomique dominante (D) - Maladie kystique de la médullaire (M) - Maladie glomérulokystique (C)
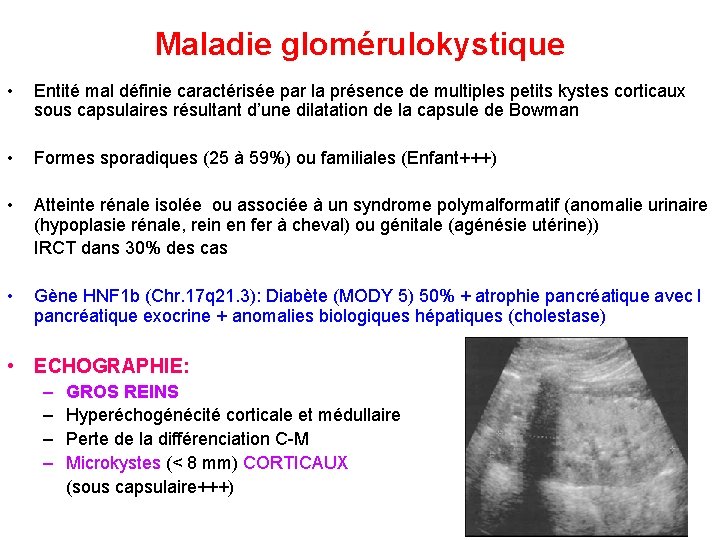
Maladie glomérulokystique • Entité mal définie caractérisée par la présence de multiples petits kystes corticaux sous capsulaires résultant d’une dilatation de la capsule de Bowman • Formes sporadiques (25 à 59%) ou familiales (Enfant+++) • Atteinte rénale isolée ou associée à un syndrome polymalformatif (anomalie urinaire (hypoplasie rénale, rein en fer à cheval) ou génitale (agénésie utérine)) IRCT dans 30% des cas • Gène HNF 1 b (Chr. 17 q 21. 3): Diabète (MODY 5) 50% + atrophie pancréatique avec I pancréatique exocrine + anomalies biologiques hépatiques (cholestase) • ECHOGRAPHIE: – – GROS REINS Hyperéchogénécité corticale et médullaire Perte de la différenciation C-M Microkystes (< 8 mm) CORTICAUX (sous capsulaire+++)
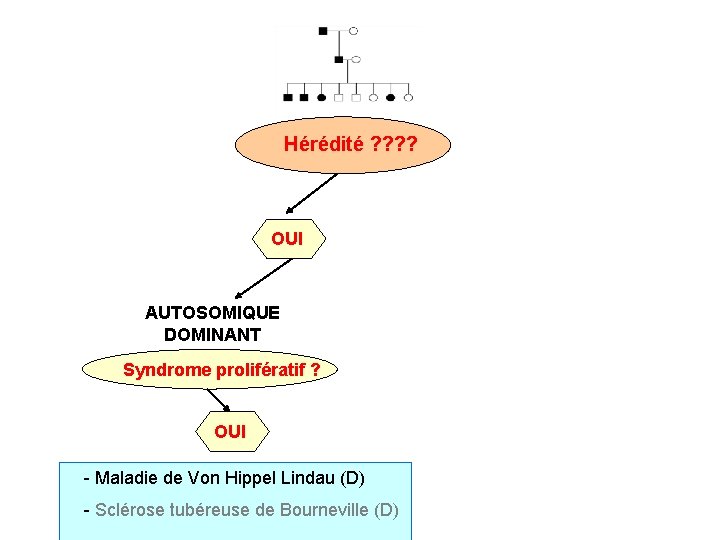
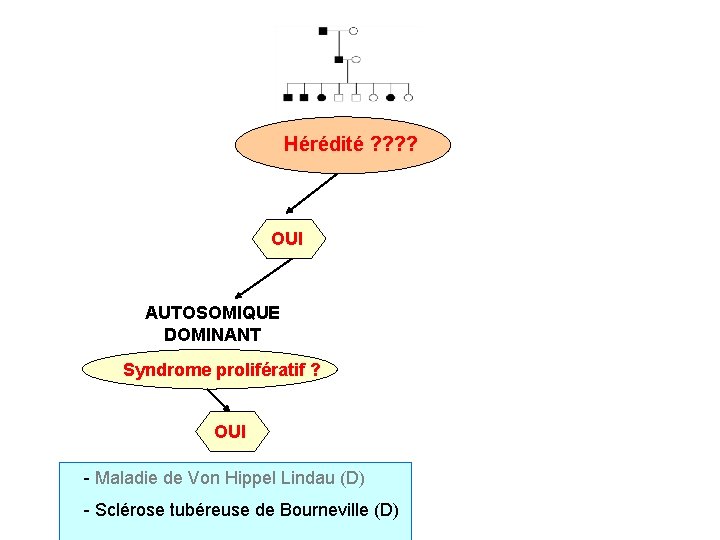
Hérédité ? ? OUI AUTOSOMIQUE DOMINANT Syndrome prolifératif ? OUI - Maladie de Von Hippel Lindau (D) - Sclérose tubéreuse de Bourneville (D)
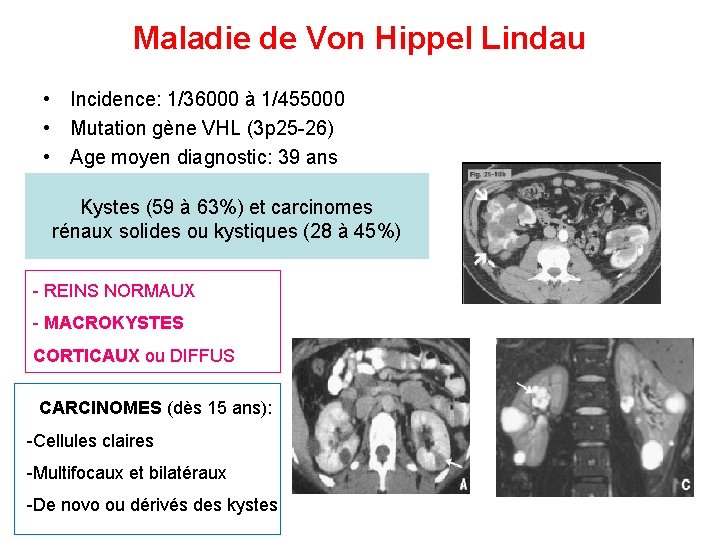
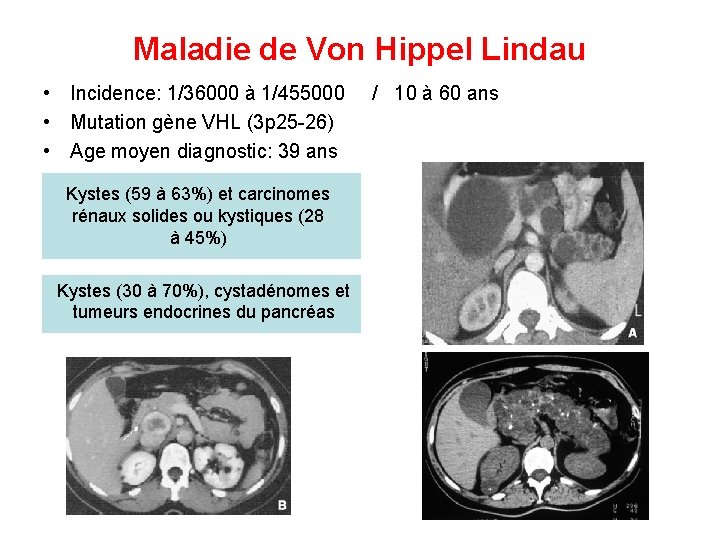
Maladie de Von Hippel Lindau • Incidence: 1/36000 à 1/455000 • Mutation gène VHL (3 p 25 -26) • Age moyen diagnostic: 39 ans Kystes (59 à 63%) et carcinomes rénaux solides ou kystiques (28 à 45%) - REINS NORMAUX - MACROKYSTES CORTICAUX ou DIFFUS CARCINOMES (dès 15 ans): -Cellules claires -Multifocaux et bilatéraux -De novo ou dérivés des kystes
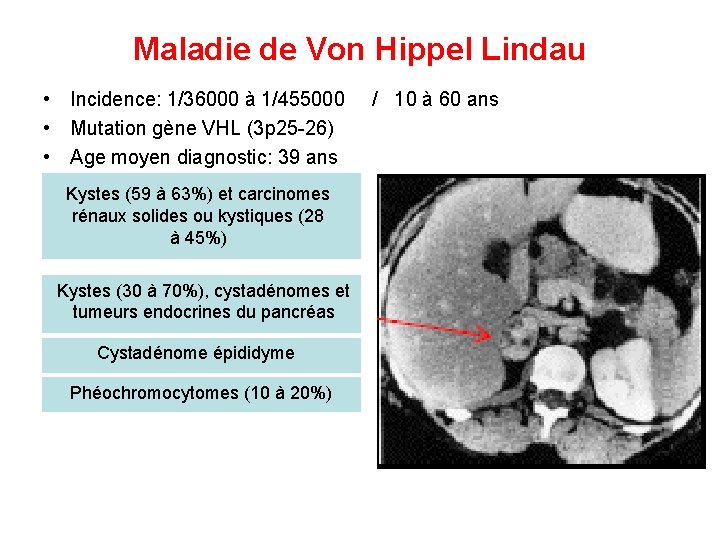
Maladie de Von Hippel Lindau • Incidence: 1/36000 à 1/455000 / 10 à 60 ans • Mutation gène VHL (3 p 25 -26) • Age moyen diagnostic: 39 ans Kystes (59 à 63%) et carcinomes rénaux solides ou kystiques (28 à 45%) Kystes (30 à 70%), cystadénomes et tumeurs endocrines du pancréas
Maladie de Von Hippel Lindau • Incidence: 1/36000 à 1/455000 / 10 à 60 ans • Mutation gène VHL (3 p 25 -26) • Age moyen diagnostic: 39 ans Kystes (59 à 63%) et carcinomes rénaux solides ou kystiques (28 à 45%) Kystes (30 à 70%), cystadénomes et tumeurs endocrines du pancréas Cystadénome épididyme Phéochromocytomes (10 à 20%)
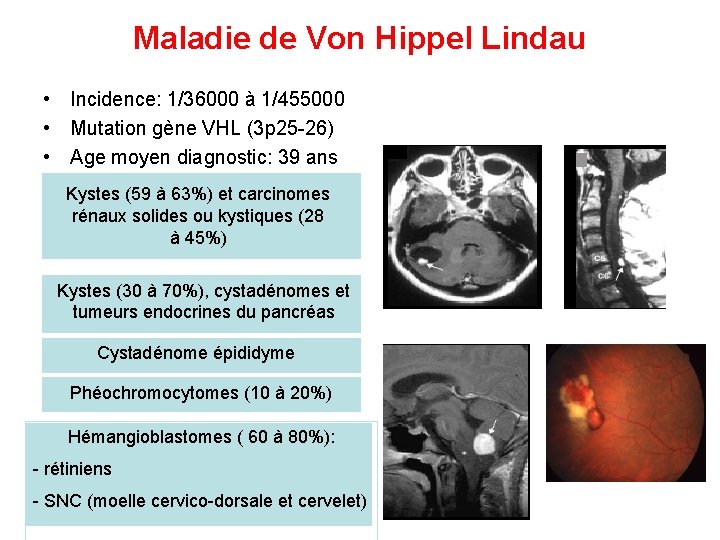
Maladie de Von Hippel Lindau • Incidence: 1/36000 à 1/455000 • Mutation gène VHL (3 p 25 -26) • Age moyen diagnostic: 39 ans Kystes (59 à 63%) et carcinomes rénaux solides ou kystiques (28 à 45%) Kystes (30 à 70%), cystadénomes et tumeurs endocrines du pancréas Cystadénome épididyme Phéochromocytomes (10 à 20%) Hémangioblastomes ( 60 à 80%): - rétiniens - SNC (moelle cervico-dorsale et cervelet)
Hérédité ? ? OUI AUTOSOMIQUE DOMINANT Syndrome prolifératif ? OUI - Maladie de Von Hippel Lindau (D) - Sclérose tubéreuse de Bourneville (D)
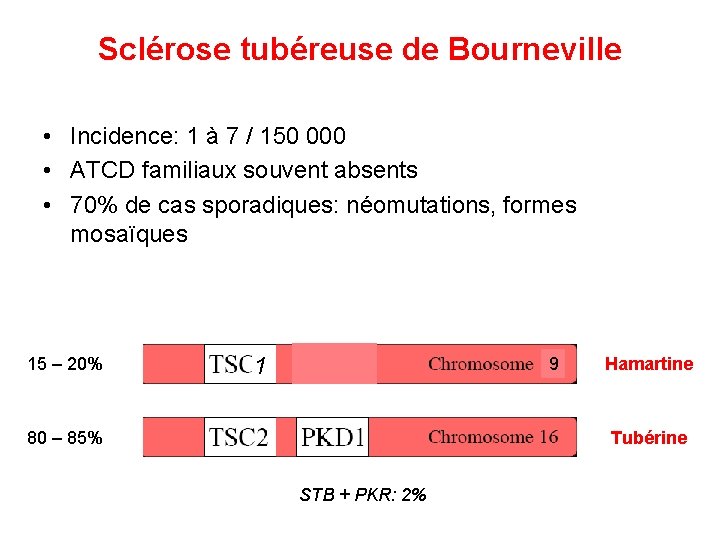
Sclérose tubéreuse de Bourneville • Incidence: 1 à 7 / 150 000 • ATCD familiaux souvent absents • 70% de cas sporadiques: néomutations, formes mosaïques 15 – 20% 1 9 80 – 85% Hamartine Tubérine STB + PKR: 2%
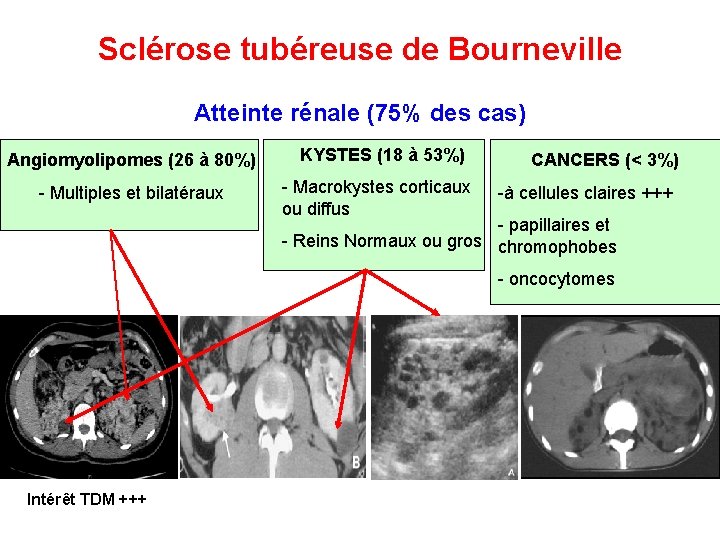
Sclérose tubéreuse de Bourneville Atteinte rénale (75% des cas) Angiomyolipomes (26 à 80%) KYSTES (18 à 53%) - Multiples et bilatéraux - Macrokystes corticaux ou diffus CANCERS (< 3%) -à cellules claires +++ - papillaires et - Reins Normaux ou gros chromophobes - oncocytomes Intérêt TDM +++
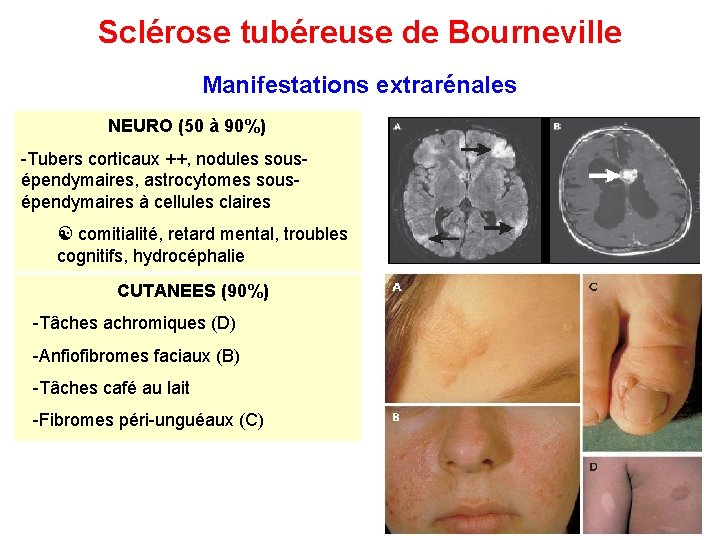
Sclérose tubéreuse de Bourneville Manifestations extrarénales NEURO (50 à 90%) -Tubers corticaux ++, nodules sousépendymaires, astrocytomes sousépendymaires à cellules claires comitialité, retard mental, troubles cognitifs, hydrocéphalie CUTANEES (90%) -Tâches achromiques (D) -Anfiofibromes faciaux (B) -Tâches café au lait -Fibromes péri-unguéaux (C)
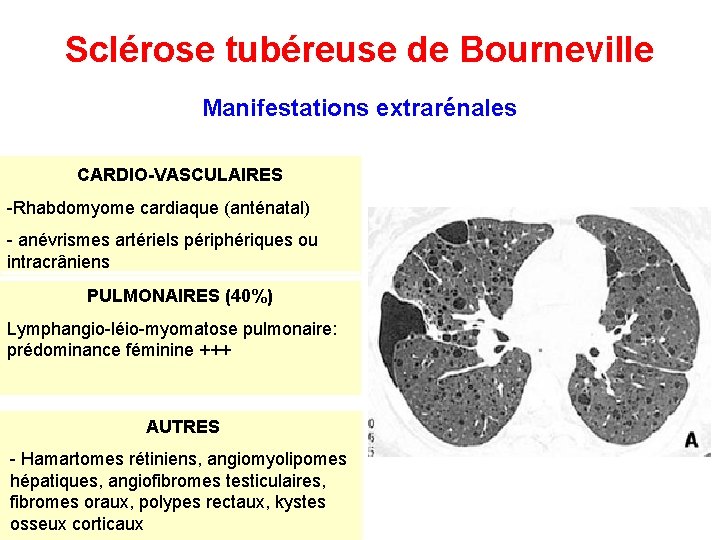
Sclérose tubéreuse de Bourneville Manifestations extrarénales CARDIO-VASCULAIRES -Rhabdomyome cardiaque (anténatal) - anévrismes artériels périphériques ou intracrâniens PULMONAIRES (40%) Lymphangio-léio-myomatose pulmonaire: prédominance féminine +++ AUTRES - Hamartomes rétiniens, angiomyolipomes hépatiques, angiofibromes testiculaires, fibromes oraux, polypes rectaux, kystes osseux corticaux
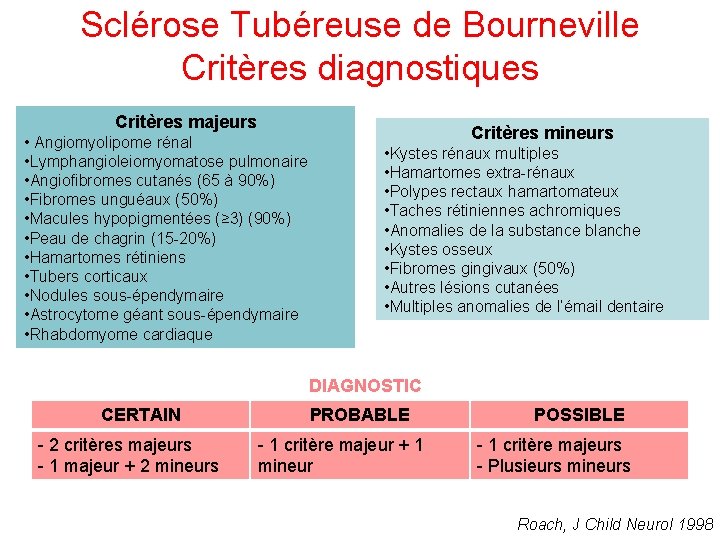
Sclérose Tubéreuse de Bourneville Critères diagnostiques Critères majeurs • Angiomyolipome rénal • Lymphangioleiomyomatose pulmonaire • Angiofibromes cutanés (65 à 90%) • Fibromes unguéaux (50%) • Macules hypopigmentées (≥ 3) (90%) • Peau de chagrin (15 -20%) • Hamartomes rétiniens • Tubers corticaux • Nodules sous-épendymaire • Astrocytome géant sous-épendymaire • Rhabdomyome cardiaque Critères mineurs • Kystes rénaux multiples • Hamartomes extra-rénaux • Polypes rectaux hamartomateux • Taches rétiniennes achromiques • Anomalies de la substance blanche • Kystes osseux • Fibromes gingivaux (50%) • Autres lésions cutanées • Multiples anomalies de l’émail dentaire DIAGNOSTIC CERTAIN - 2 critères majeurs - 1 majeur + 2 mineurs PROBABLE - 1 critère majeur + 1 mineur POSSIBLE - 1 critère majeurs - Plusieurs mineurs Roach, J Child Neurol 1998
Hérédité ? ? OUI LIE A L’X
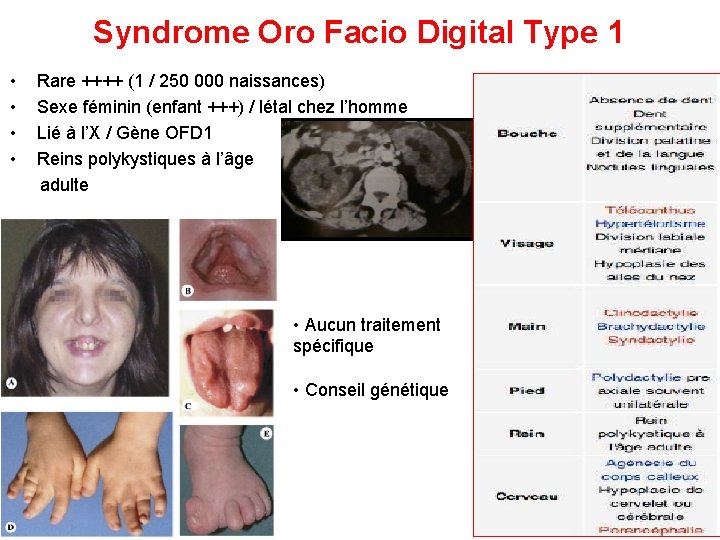
Syndrome Oro Facio Digital Type 1 • Rare ++++ (1 / 250 000 naissances) • Sexe féminin (enfant +++) / létal chez l’homme • Lié à l’X / Gène OFD 1 • Reins polykystiques à l’âge adulte • Aucun traitement spécifique • Conseil génétique
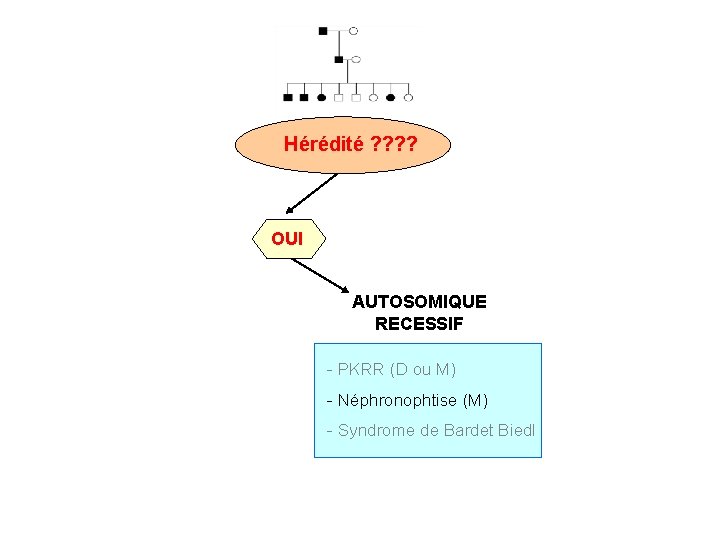
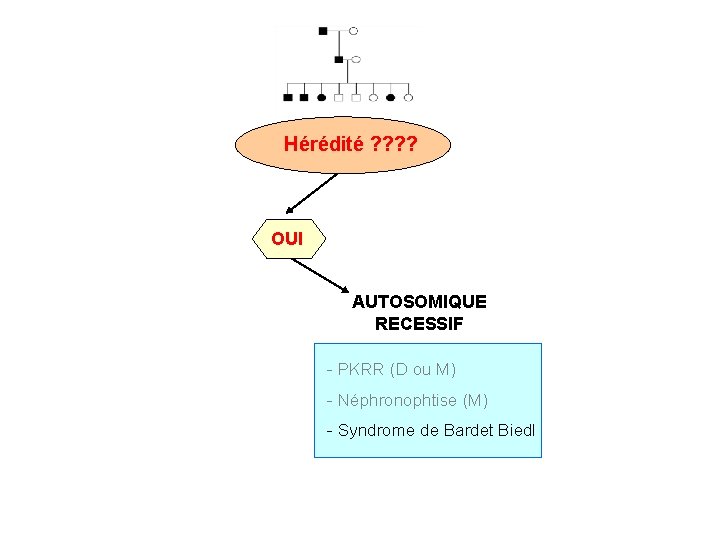
Hérédité ? ? OUI AUTOSOMIQUE RECESSIF - PKRR (D ou M) - Néphronophtise (M) - Syndrome de Bardet Biedl
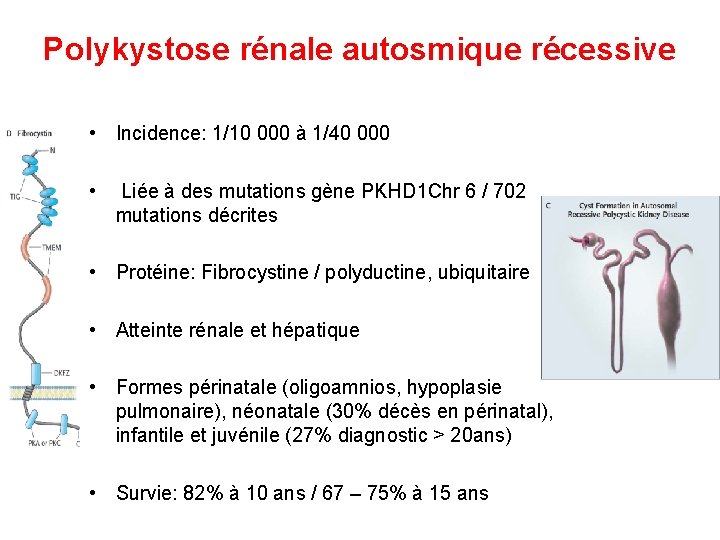
Polykystose rénale autosmique récessive • Incidence: 1/10 000 à 1/40 000 • Liée à des mutations gène PKHD 1 Chr 6 / 702 mutations décrites • Protéine: Fibrocystine / polyductine, ubiquitaire • Atteinte rénale et hépatique • Formes périnatale (oligoamnios, hypoplasie pulmonaire), néonatale (30% décès en périnatal), infantile et juvénile (27% diagnostic > 20 ans) • Survie: 82% à 10 ans / 67 – 75% à 15 ans
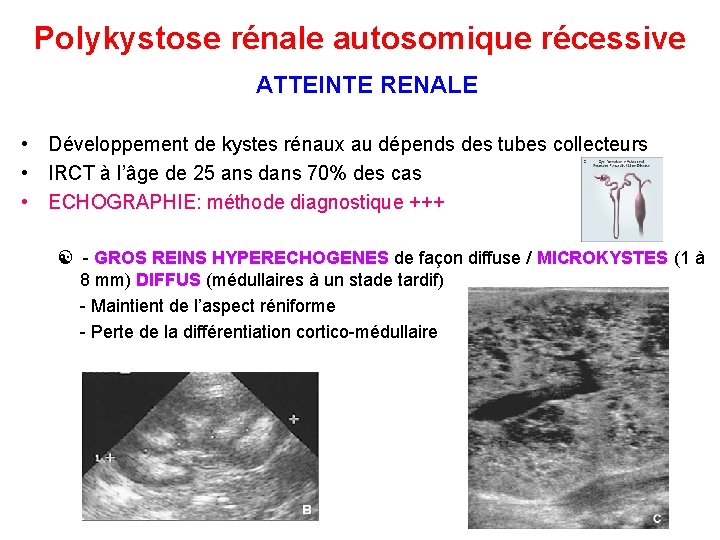
Polykystose rénale autosomique récessive ATTEINTE RENALE • Développement de kystes rénaux au dépends des tubes collecteurs • IRCT à l’âge de 25 ans dans 70% des cas • ECHOGRAPHIE: méthode diagnostique +++ - GROS REINS HYPERECHOGENES de façon diffuse / MICROKYSTES (1 à 8 mm) DIFFUS (médullaires à un stade tardif) - Maintient de l’aspect réniforme - Perte de la différentiation cortico-médullaire
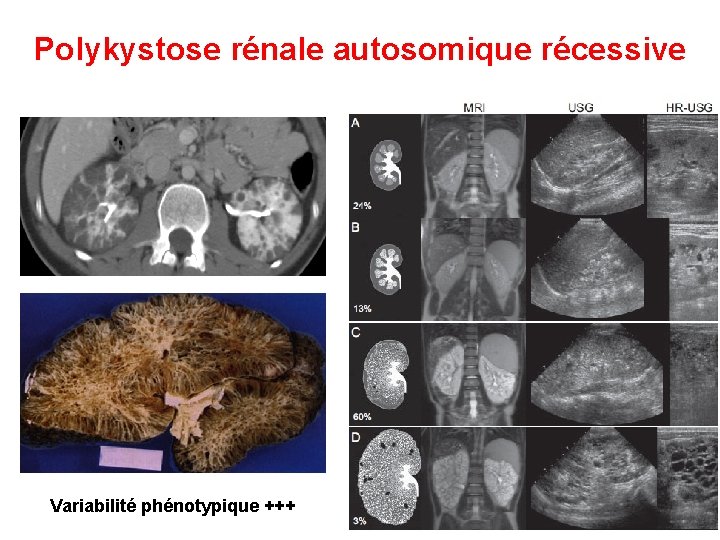
Polykystose rénale autosomique récessive Variabilité phénotypique +++
Polykystose rénale autosomique récessive ATTEINTE HEPATIQUE • Quasi constante • Fibrose hépatique portale congénitale avec dysgénésie biliaire et dilatation des canaux biliaires intrahépatiques (maladie de Caroli) • Fonction hépatocellulaire souvent normale sauf si parenchyme détruit par accès répétés de cholangite • Echographie: hépatomégalie hyperéchogène avec ectasies biliaires et signes d’HTP
Hérédité ? ? OUI AUTOSOMIQUE RECESSIF - PKRR (D ou M) - Néphronophtise (M) - Syndrome de Bardet Biedl
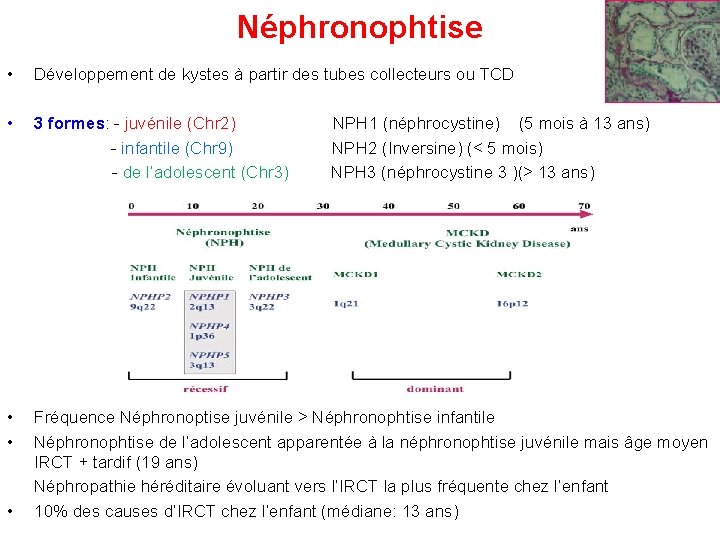
Néphronophtise • Développement de kystes à partir des tubes collecteurs ou TCD • 3 formes: - juvénile (Chr 2) NPH 1 (néphrocystine) (5 mois à 13 ans) - infantile (Chr 9) NPH 2 (Inversine) (< 5 mois) - de l’adolescent (Chr 3) NPH 3 (néphrocystine 3 )(> 13 ans) • • • Fréquence Néphronoptise juvénile > Néphronophtise infantile Néphronophtise de l’adolescent apparentée à la néphronophtise juvénile mais âge moyen IRCT + tardif (19 ans) Néphropathie héréditaire évoluant vers l’IRCT la plus fréquente chez l’enfant 10% des causes d’IRCT chez l’enfant (médiane: 13 ans)
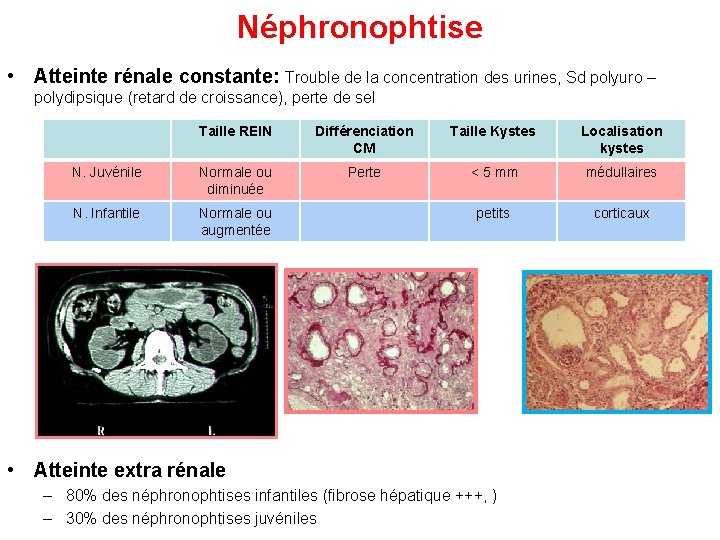
Néphronophtise • Atteinte rénale constante: Trouble de la concentration des urines, Sd polyuro – polydipsique (retard de croissance), perte de sel Taille REIN Différenciation CM Taille Kystes Localisation kystes N. Juvénile Normale ou diminuée Perte < 5 mm médullaires N. Infantile Normale ou augmentée petits corticaux • Atteinte extra rénale – 80% des néphronophtises infantiles (fibrose hépatique +++, ) – 30% des néphronophtises juvéniles
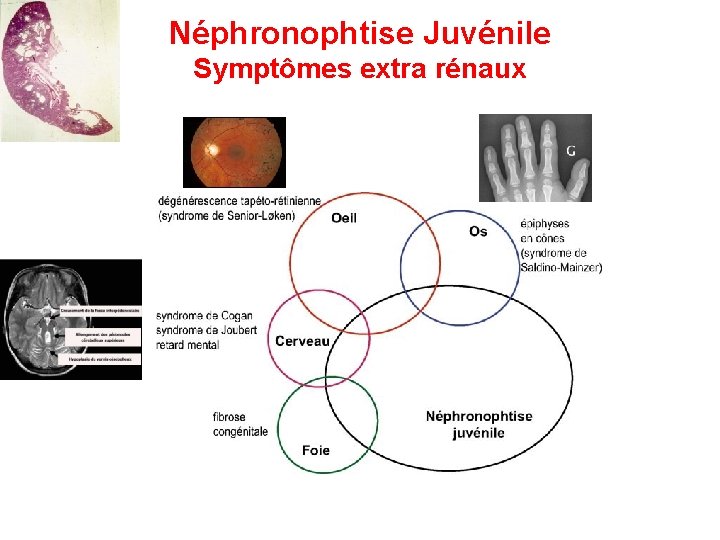
Néphronophtise Juvénile Symptômes extra rénaux
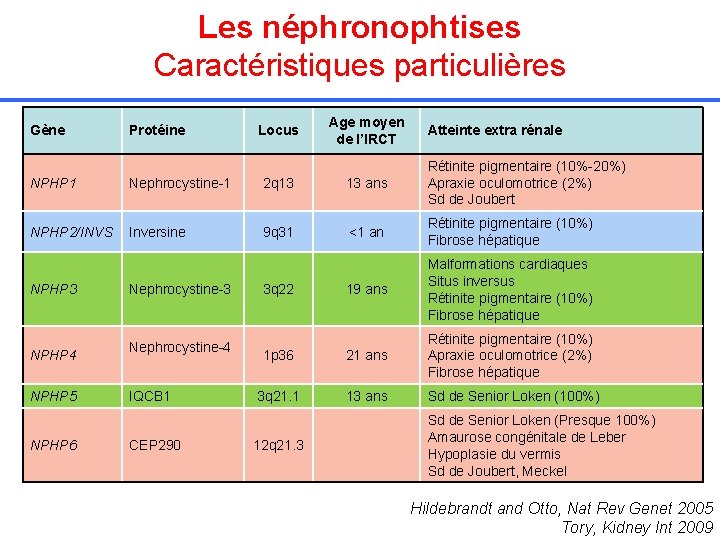
Les néphronophtises Caractéristiques particulières Gène Protéine Locus Age moyen de l’IRCT Atteinte extra rénale NPHP 1 Nephrocystine-1 2 q 13 13 ans Rétinite pigmentaire (10%-20%) Apraxie oculomotrice (2%) Sd de Joubert NPHP 2/INVS Inversine 9 q 31 <1 an Rétinite pigmentaire (10%) Fibrose hépatique 19 ans Malformations cardiaques Situs inversus Rétinite pigmentaire (10%) Fibrose hépatique 1 p 36 21 ans Rétinite pigmentaire (10%) Apraxie oculomotrice (2%) Fibrose hépatique 3 q 21. 1 13 ans Sd de Senior Loken (100%) NPHP 3 NPHP 4 NPHP 5 NPHP 6 Nephrocystine-3 Nephrocystine-4 IQCB 1 CEP 290 3 q 22 12 q 21. 3 Sd de Senior Loken (Presque 100%) Amaurose congénitale de Leber Hypoplasie du vermis Sd de Joubert, Meckel Hildebrandt and Otto, Nat Rev Genet 2005 Tory, Kidney Int 2009
Hérédité ? ? OUI AUTOSOMIQUE RECESSIF - PKRR (D ou M) - Néphronophtise (M) - Syndrome de Bardet Biedl
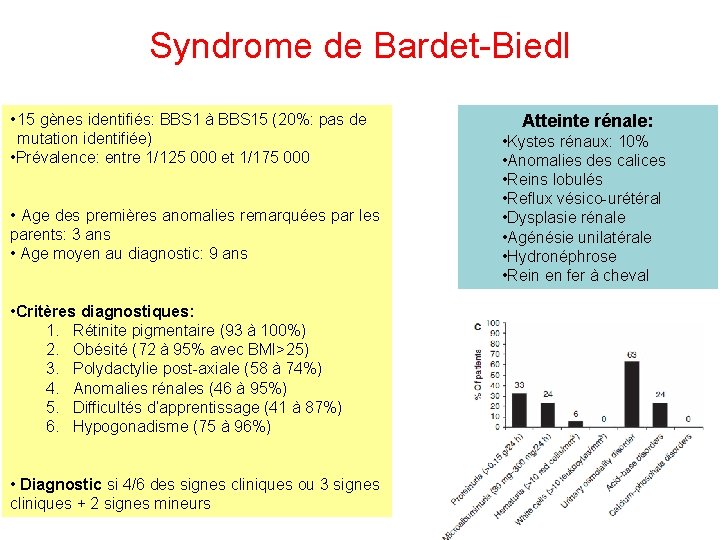
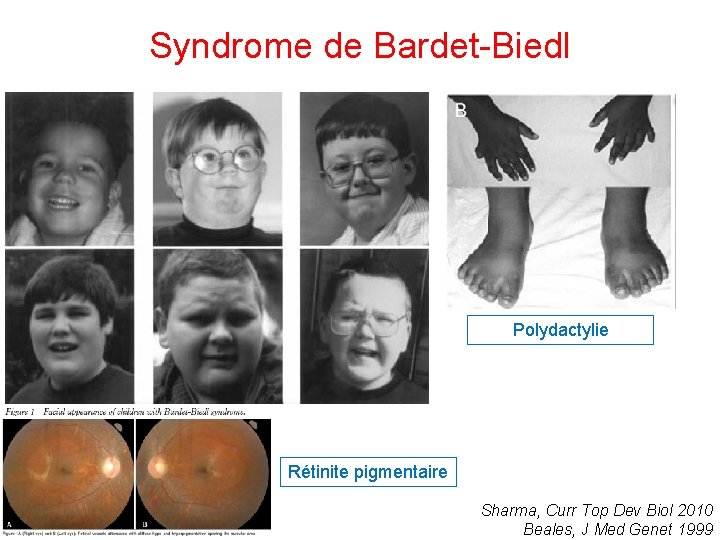
Syndrome de Bardet-Biedl • 15 gènes identifiés: BBS 1 à BBS 15 (20%: pas de mutation identifiée) • Prévalence: entre 1/125 000 et 1/175 000 • Age des premières anomalies remarquées par les parents: 3 ans • Age moyen au diagnostic: 9 ans • Critères diagnostiques: 1. Rétinite pigmentaire (93 à 100%) 2. Obésité (72 à 95% avec BMI>25) 3. Polydactylie post-axiale (58 à 74%) 4. Anomalies rénales (46 à 95%) 5. Difficultés d’apprentissage (41 à 87%) 6. Hypogonadisme (75 à 96%) • Diagnostic si 4/6 des signes cliniques ou 3 signes cliniques + 2 signes mineurs Atteinte rénale: • Kystes rénaux: 10% • Anomalies des calices • Reins lobulés • Reflux vésico-urétéral • Dysplasie rénale • Agénésie unilatérale • Hydronéphrose • Rein en fer à cheval
Syndrome de Bardet-Biedl Polydactylie Rétinite pigmentaire Sharma, Curr Top Dev Biol 2010 Beales, J Med Genet 1999
Hérédité ? ? NON
Hérédité non connue……. . Hérédité ? ? NON
Hérédité non connue……. . Hérédité ? ? NON AFFECTIONS CONGENITALES -Dysplasie rénale multikystique (Unilatéralité ++++) - Maladie de Cacci Ricci
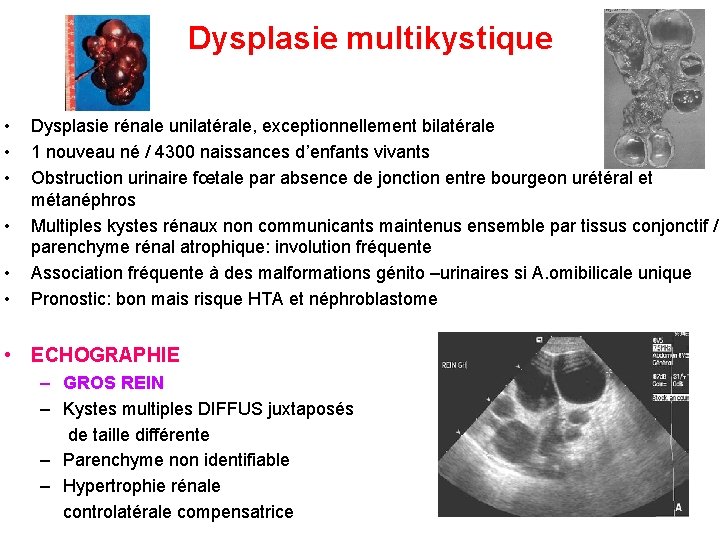
Dysplasie multikystique • • • Dysplasie rénale unilatérale, exceptionnellement bilatérale 1 nouveau né / 4300 naissances d’enfants vivants Obstruction urinaire fœtale par absence de jonction entre bourgeon urétéral et métanéphros Multiples kystes rénaux non communicants maintenus ensemble par tissus conjonctif / parenchyme rénal atrophique: involution fréquente Association fréquente à des malformations génito –urinaires si A. omibilicale unique Pronostic: bon mais risque HTA et néphroblastome • ECHOGRAPHIE – GROS REIN – Kystes multiples DIFFUS juxtaposés de taille différente – Parenchyme non identifiable – Hypertrophie rénale controlatérale compensatrice
Hérédité non connue……. . Hérédité ? ? NON AFFECTIONS CONGENITALES -Dysplasie rénale multikystique (Unilatéralité ++++) - Maladie de Cacci Ricci
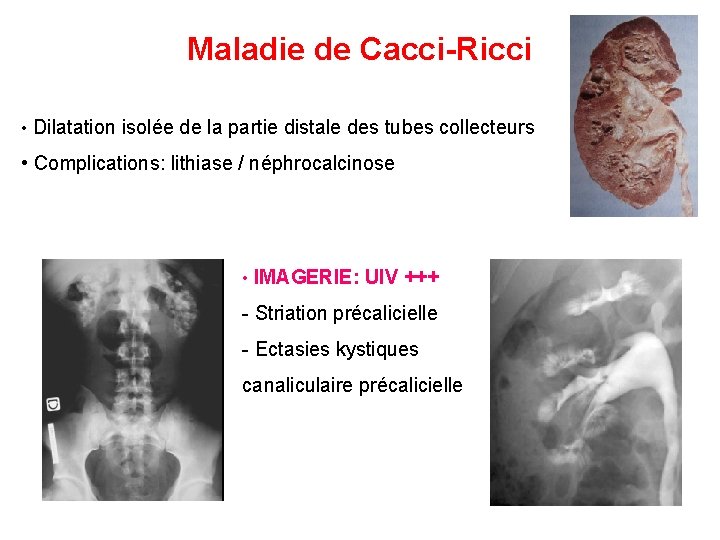
Maladie de Cacci-Ricci • Dilatation isolée de la partie distale des tubes collecteurs • Complications: lithiase / néphrocalcinose • IMAGERIE: UIV +++ - Striation précalicielle - Ectasies kystiques canaliculaire précalicielle
Hérédité non connue……. . Hérédité ? ? NON AFFECTIONS ACQUISES - Maladie kystique rénale acquise - Kystes secondaires à des médicaments
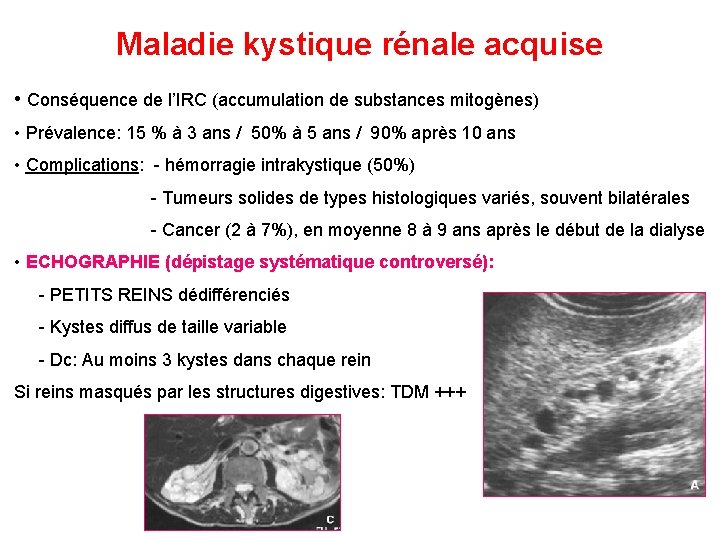
Maladie kystique rénale acquise • Conséquence de l’IRC (accumulation de substances mitogènes) • Prévalence: 15 % à 3 ans / 50% à 5 ans / 90% après 10 ans • Complications: - hémorragie intrakystique (50%) - Tumeurs solides de types histologiques variés, souvent bilatérales - Cancer (2 à 7%), en moyenne 8 à 9 ans après le début de la dialyse • ECHOGRAPHIE (dépistage systématique controversé): - PETITS REINS dédifférenciés - Kystes diffus de taille variable - Dc: Au moins 3 kystes dans chaque rein Si reins masqués par les structures digestives: TDM +++
Hérédité non connue……. . Hérédité ? ? NON AFFECTIONS ACQUISES - Maladie kystique rénale acquise - Kystes secondaires à des médicaments
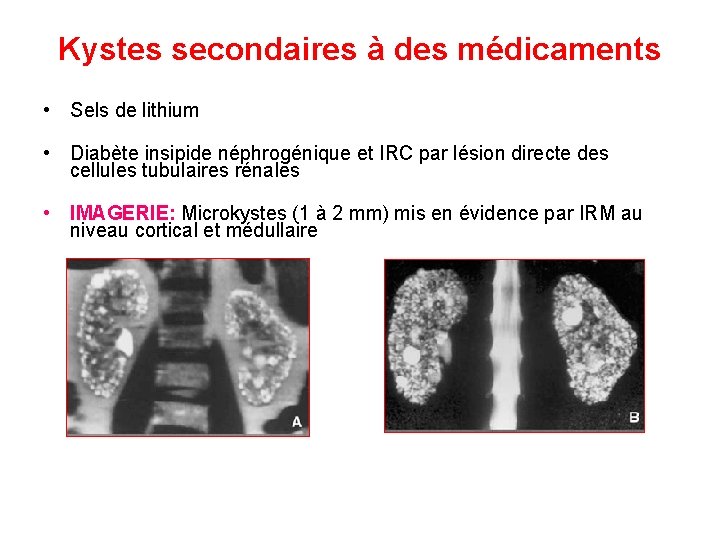
Kystes secondaires à des médicaments • Sels de lithium • Diabète insipide néphrogénique et IRC par lésion directe des cellules tubulaires rénales • IMAGERIE: Microkystes (1 à 2 mm) mis en évidence par IRM au niveau cortical et médullaire
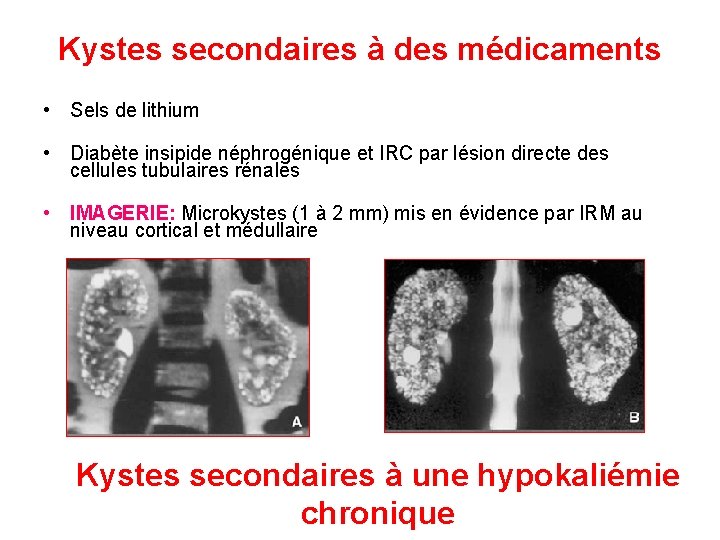
Kystes secondaires à des médicaments • Sels de lithium • Diabète insipide néphrogénique et IRC par lésion directe des cellules tubulaires rénales • IMAGERIE: Microkystes (1 à 2 mm) mis en évidence par IRM au niveau cortical et médullaire Kystes secondaires à une hypokaliémie chronique
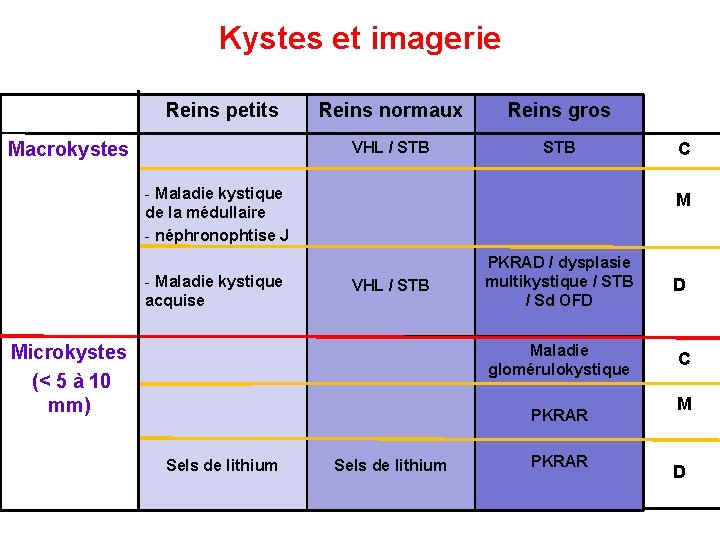
Kystes et imagerie Reins petits Macrokystes Reins normaux Reins gros VHL / STB - Maladie kystique de la médullaire - néphronophtise J - Maladie kystique acquise M VHL / STB Microkystes (< 5 à 10 mm) PKRAD / dysplasie multikystique / STB / Sd OFD D Maladie glomérulokystique C PKRAR Sels de lithium C Sels de lithium PKRAR M D
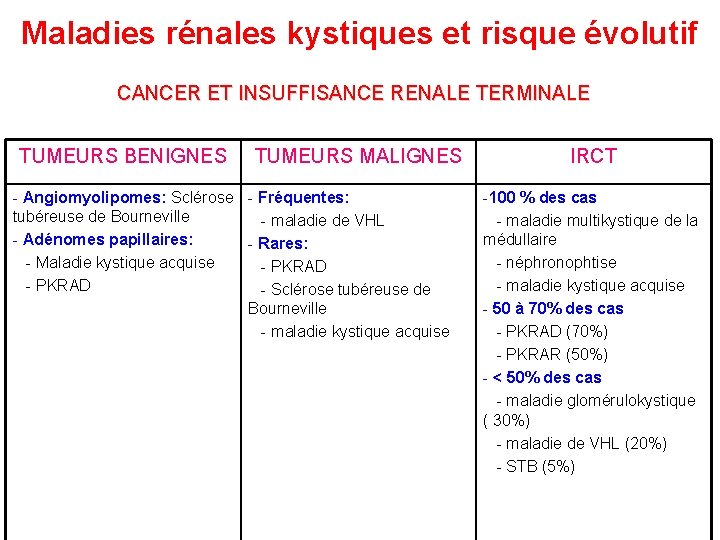
Maladies rénales kystiques et risque évolutif CANCER ET INSUFFISANCE RENALE TERMINALE TUMEURS BENIGNES - Angiomyolipomes: Sclérose tubéreuse de Bourneville - Adénomes papillaires: - Maladie kystique acquise - PKRAD TUMEURS MALIGNES - Fréquentes: - maladie de VHL - Rares: - PKRAD - Sclérose tubéreuse de Bourneville - maladie kystique acquise IRCT -100 % des cas - maladie multikystique de la médullaire - néphronophtise - maladie kystique acquise - 50 à 70% des cas - PKRAD (70%) - PKRAR (50%) - < 50% des cas - maladie glomérulokystique ( 30%) - maladie de VHL (20%) - STB (5%)
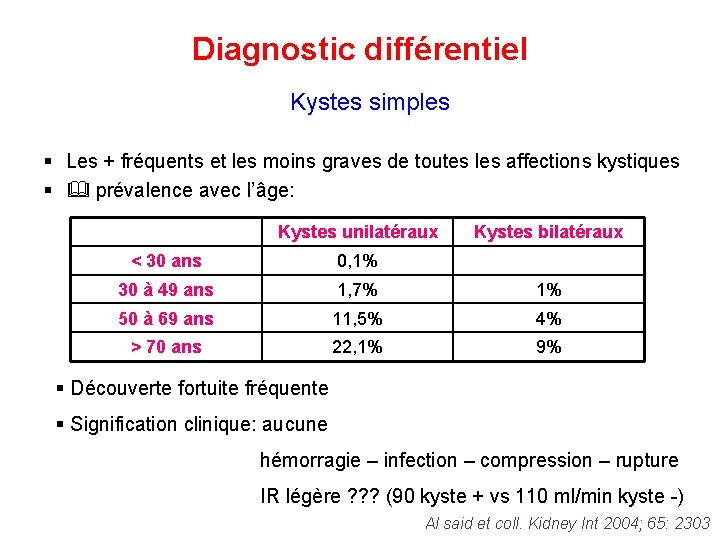
Diagnostic différentiel Kystes simples § Les + fréquents et les moins graves de toutes les affections kystiques § prévalence avec l’âge: Kystes unilatéraux Kystes bilatéraux < 30 ans 0, 1% 30 à 49 ans 1, 7% 1% 50 à 69 ans 11, 5% 4% > 70 ans 22, 1% 9% § Découverte fortuite fréquente § Signification clinique: aucune hémorragie – infection – compression – rupture IR légère ? ? ? (90 kyste + vs 110 ml/min kyste -) Al said et coll. Kidney Int 2004; 65: 2303
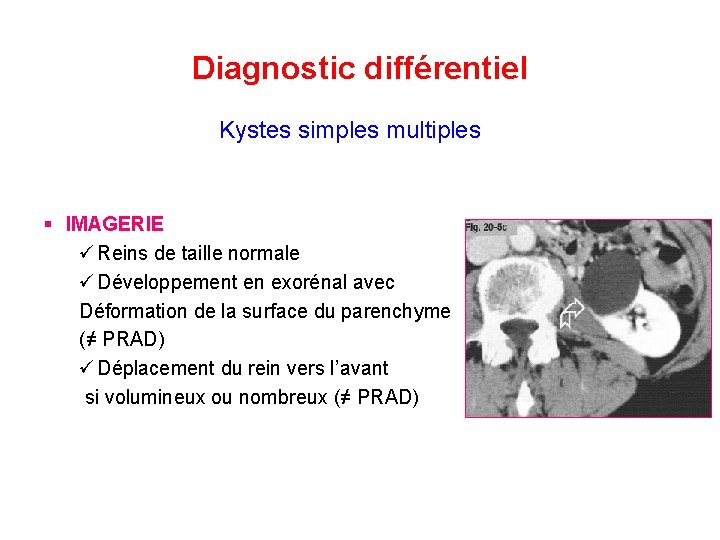
Diagnostic différentiel Kystes simples multiples § IMAGERIE ü Reins de taille normale ü Développement en exorénal avec Déformation de la surface du parenchyme (≠ PRAD) ü Déplacement du rein vers l’avant si volumineux ou nombreux (≠ PRAD)
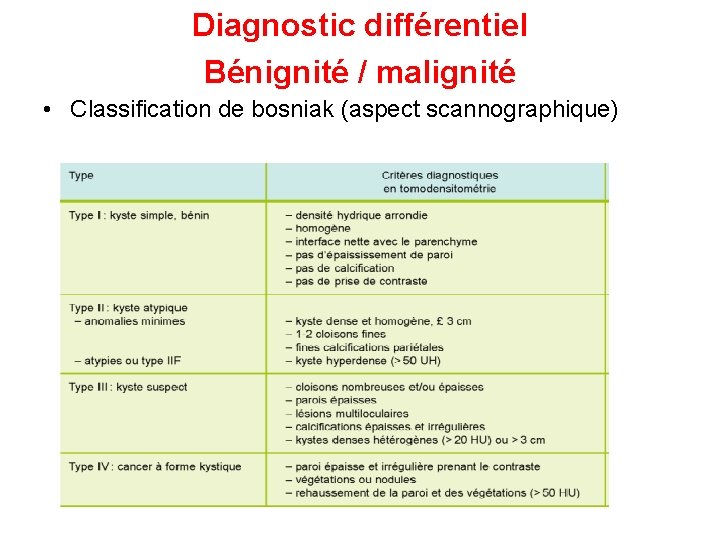
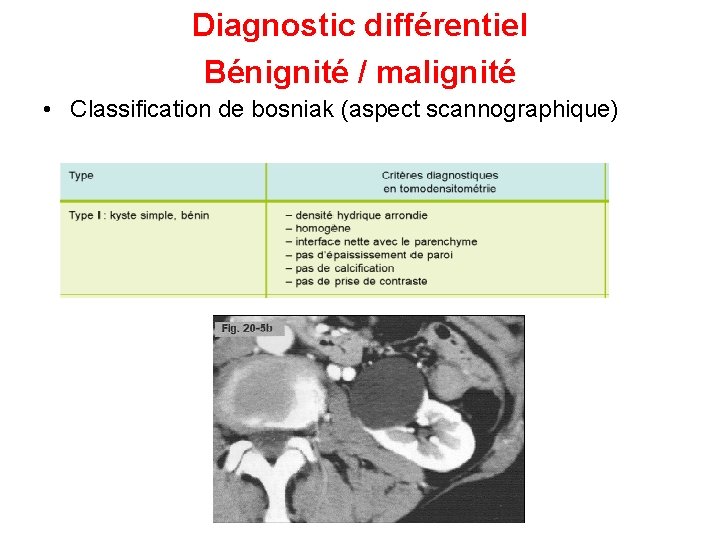
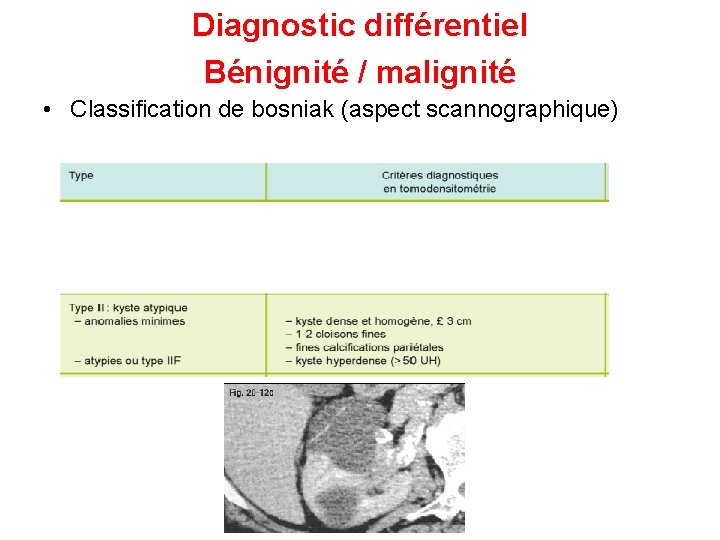
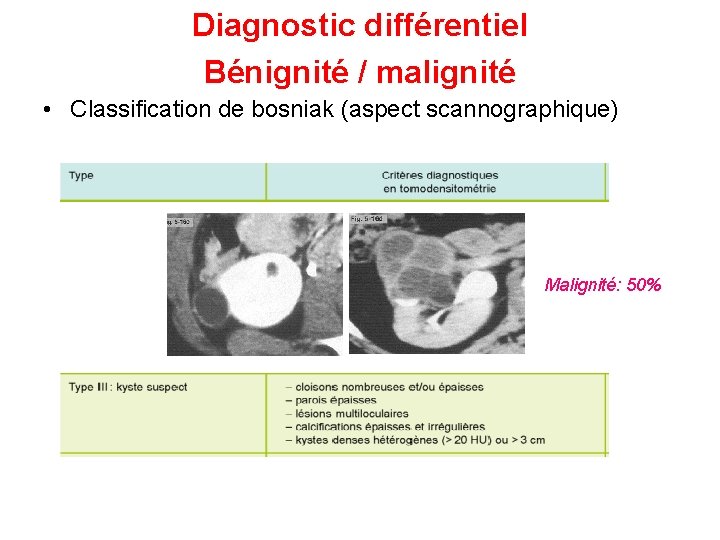
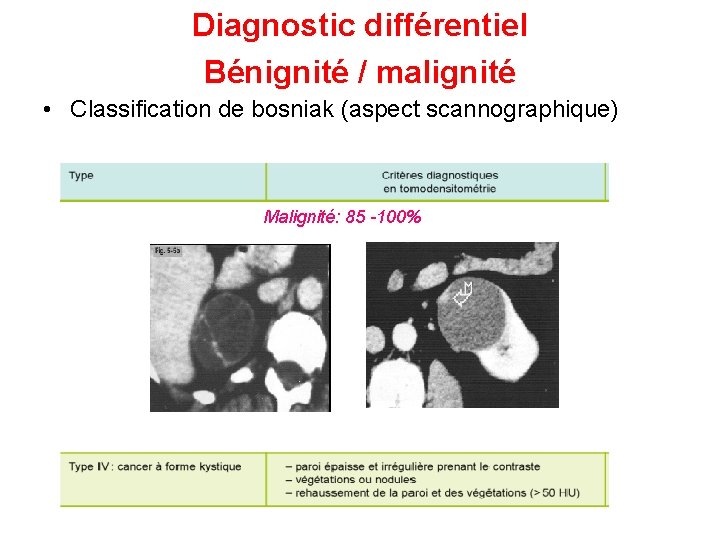
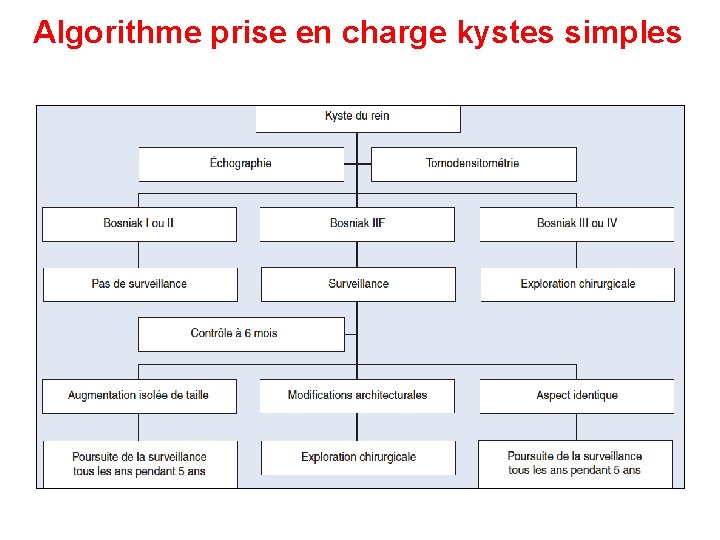
Diagnostic différentiel Bénignité / malignité • Classification de bosniak (aspect scannographique)
Diagnostic différentiel Bénignité / malignité • Classification de bosniak (aspect scannographique)
Diagnostic différentiel Bénignité / malignité • Classification de bosniak (aspect scannographique)
Diagnostic différentiel Bénignité / malignité • Classification de bosniak (aspect scannographique) Malignité: 50%
Diagnostic différentiel Bénignité / malignité • Classification de bosniak (aspect scannographique) Malignité: 85 -100%
Algorithme prise en charge kystes simples
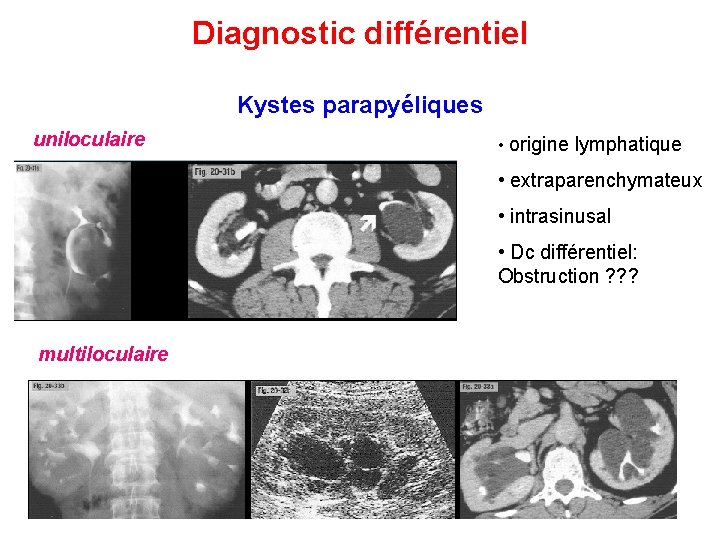
Diagnostic différentiel Kystes parapyéliques uniloculaire • origine lymphatique • extraparenchymateux • intrasinusal • Dc différentiel: Obstruction ? ? ? multiloculaire
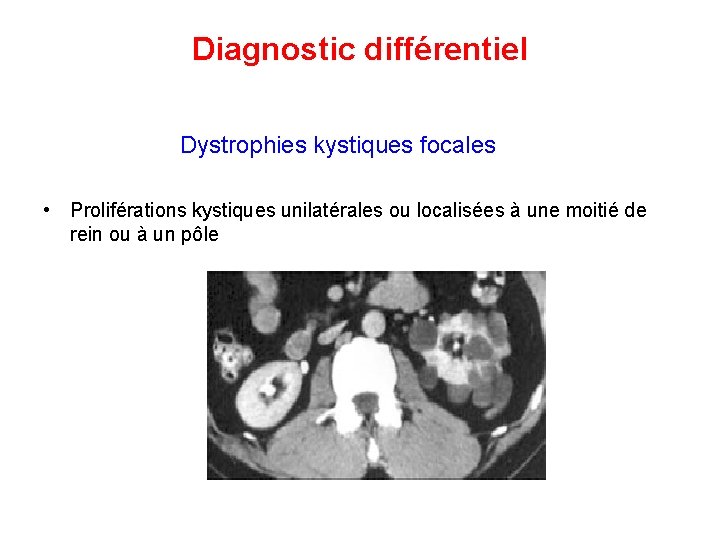
Diagnostic différentiel Dystrophies kystiques focales • Proliférations kystiques unilatérales ou localisées à une moitié de rein ou à un pôle