Alteraes genticas e moleculares dos tumores de sistema
- Slides: 27
Alterações genéticas e moleculares dos tumores de sistema nervoso central (SNC) na faixa etária pediátrica Alberto Broniscer, M. D. Departamento de Hematologia. Oncologia Pediátrica – St. Jude Children’s Research Hospital
Introdução • Neoplasias do SNC representam uma fração significativa dos tumores pediátricos – Segundo grupo mais frequente de neoplasias (depois das leucemias) – Grupo de tumores sólidos mais frequente em crianças – Primeira causa de óbito relacionado à câncer nesta faixa etária
Introdução • As neoplasias do SNC constituem um grupo muito heterogêneo quanto à classificação histológica – Gliomas (40 -50%) e tumores embrionários (20 -25%) compreendem os 2 grupos mais comuns de tumores – Outros tumores (por exemplo – tumores neuronais ou tumores de células germinativas) são raros
Introdução • Apesar de recentes progressos, a melhora na sobrevida de crianças portadoras de tumores do SNC continua a ser mais lenta do que crianças com outras neoplasias pediátricas (Linet MS et al, J Natl Cancer Inst. 1999)
Importância do conhecimento de alterações genéticas e moleculares • Melhor compreensão da etiologia destas neoplasias • Melhor classificação destas neoplasias • Ajuda no diagnóstico • Gerar novas formas de tratamento • Importância em relação ao planejamento familiar
Tumores embrionários • Classificação (WHO 2000): – Meduloblastoma (15 -20% dos tumores de SNC pediátricos) – Tumor neuroectodérmico primitivo (raros; 5% dos tumores do SNC) – Tumor rabdóide/teratóide atípico – Ependimoblastoma – Meduloepitelioma
Meduloblastoma • Mais comum (20%) tumor “maligno” do SNC em crianças • Neoplasia em que melhor se conhece as alterações genéticas / moleculares • Classificação: – Clássico – Quatro variedades: • • Desmoplástico Células grandes/anaplástico Medulomioblastoma Melanótico
Síndromes genéticas associadas com medulloblastoma • Síndrome de Li-Fraumeini (mutações do gene. TP 53) • Síndrome de Gorlin • Síndrome de Turcot • Síndrome de Rubinstein-Taybi • Síndrome de Coffin-Siris
Anormalidades genéticas e moleculares encontradas em meduloblastoma • • Via do Sonic Hedgehog/Patched Via do Wingless (WNT) Via do ERBB Deleção do cromossomo 17 p / isocromossomo 17 q • TRKC • MYCN
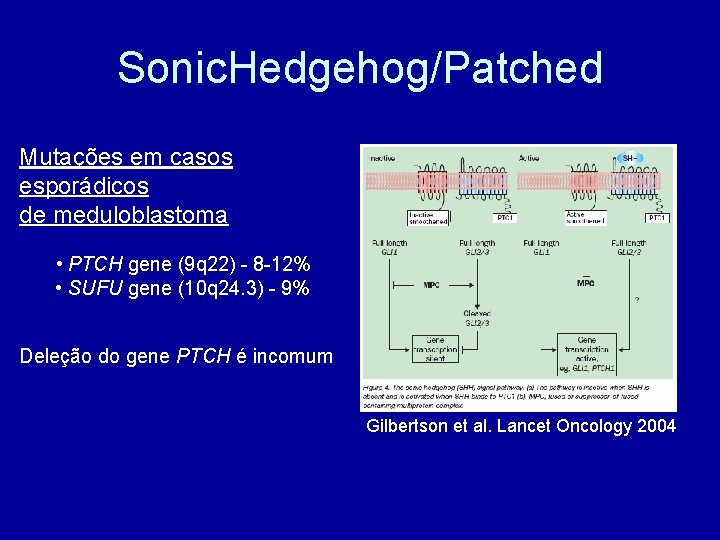
Sonic. Hedgehog/Patched Mutações em casos esporádicos de meduloblastoma • PTCH gene (9 q 22) - 8 -12% • SUFU gene (10 q 24. 3) - 9% Deleção do gene PTCH é incomum Gilbertson et al. Lancet Oncology 2004
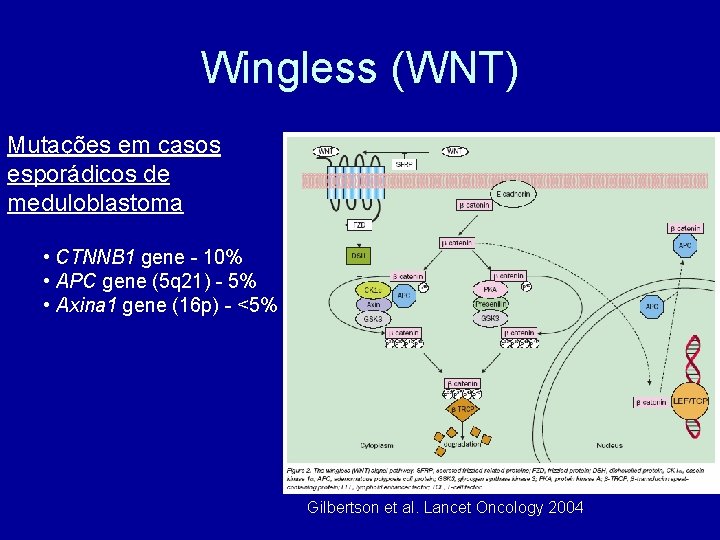
Wingless (WNT) Mutações em casos esporádicos de meduloblastoma • CTNNB 1 gene - 10% • APC gene (5 q 21) - 5% • Axina 1 gene (16 p) - <5% Gilbertson et al. Lancet Oncology 2004
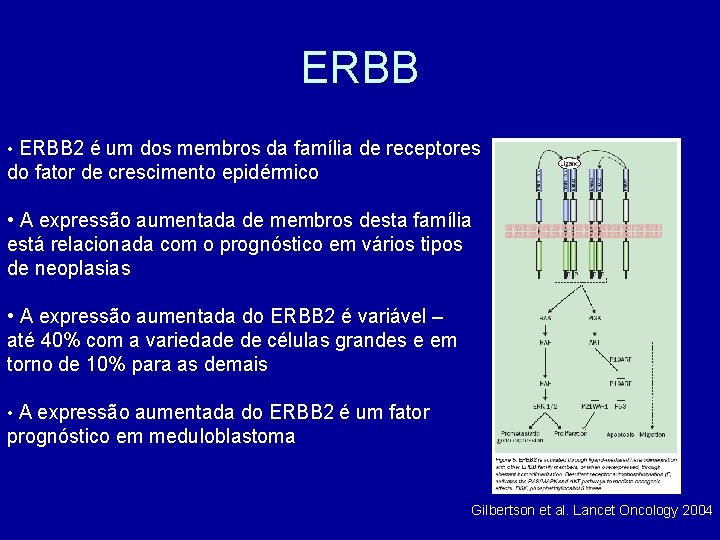
ERBB • ERBB 2 é um dos membros da família de receptores do fator de crescimento epidérmico • A expressão aumentada de membros desta família está relacionada com o prognóstico em vários tipos de neoplasias • A expressão aumentada do ERBB 2 é variável – até 40% com a variedade de células grandes e em torno de 10% para as demais • A expressão aumentada do ERBB 2 é um fator prognóstico em meduloblastoma Gilbertson et al. Lancet Oncology 2004
Cromossomo 17 • Isocromossomo 17 q – 1/3 dos casos • Deleção do cromossomo 17 p – 30 -50% dos casos e relacionada com variedade clássica e de grandes células • Mutação do TP 53 é incomum em meduloblastoma (<10%) mas alterações na via deste gene podem ocorrer em ate 20% dos casos
Trk. C • Tr. KC é uma glicoproteina transmembrana que serve como receptor para a neurotrofina NT-3 • Tr. KC funciona como uma quinase da tirosina • Expressão aumentada do RNA mensageiro de Tr. KC é encontrada em 60% dos casos e esta associada com um melhor prognóstico
MYC • Amplificação de MYCC /MYCN – 10% dos casos e esta associada à variedade de grandes células e um pior prognóstico • Expressão aumentada do RNA mensageiro de MYCC ocorre numa proporção maior de casos (até 50% dos casos) e também está associada com pior prognóstico
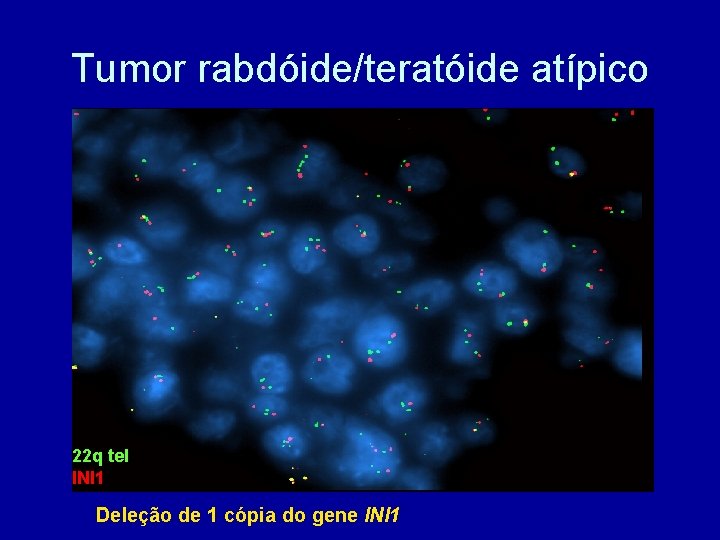
Tumor rabdóide/teratóide atípico • Tumor raro (3%) e muito agressivo com histologia e imunohistoquímica típicas que geralmente afeta crianças < 3 anos • Alterações no cromossomo 22 q 11. 2 e no gene INI 1 são sugestivas deste tumor
Tumor rabdóide/teratóide atípico 22 q tel INI 1 Deleção de 1 cópia do gene INI 1
Gliomas • A maioria são gliomas de baixo grau de malignidade • Gliomas de alto grau de malignidade constituem apenas 6 -12% de todos os tumores de SNC na faixa etária pediátrica – Divididos comumente em OMS grau III e IV • Alterações genéticas e moleculares são pouco conhecidas em gliomas pediátricos
Gliomas de alto grau de malignidade • Conhecimento limitado se comparado à tumores de adultos • Vias alteradas: – TP 53 – ERBB – PI 3 K (quinase do fosfatidilinositol-3’)
TP 53 • Expressão aumentada do p 53 ocorre em 1/3 destes tumores • Aumento da expressão do p 53 aumenta de acordo com o grau de malignidade destes tumores [25% em astrocitomas anaplásticos (AA) e 50% em glioblastoma (GBM)] • Mutações de TP 53 são encontradas em 1/3 destes tumores
TP 53 • Somente metade de tumores portadores de mutação do TP 53 apresentam expressão aumentada da respectiva proteína • Alterações desta via são incomuns em crianças < 4 anos
TP 53 • A expressão de p 53 correlaciona-se com um pior prognóstico (Pollack et al, 2002) • Mutações do gene TP 53 estavam associadas com um pior prognóstico, mas não de forma estatisticamente significativa
ERBB • Expressão aumentada desta proteína é comum (85% dos casos) • Amplificação deste gene é no entanto rara
PI 3 K • Importante via na formação de gliomas de adultos • Pouco conhecimento em crianças • Mutações do gene PTEN são encontradas em 6% dos AA e 20% dos GBM
Resumo • Visão geral do nosso conhecimento das alterações genéticas e moleculares em neoplasias do SNC • Muito ainda a se descobrir…
Referências • Gilbertson RJ. Medulloblastoma: signalling a change in treatment. Lancet Oncol 2004; 5: 209 -218 • Ellison D. Classifying the medulloblastoma. Neuropathology and Applied Neurobiology 2002; 28: 257 -282
Referências • Broniscer A, Gajjar A. Supratentorial highgrade astrocytoma and diffuse brainstem glioma: two challenges for the pediatric oncologist. The Oncologist 2004; 9: 197206