LA DIAGNOSI DELLE DEMENZE RARE E ATIPICHE Ilaria
- Slides: 20
LA DIAGNOSI DELLE DEMENZE RARE E ATIPICHE Ilaria Di Donato U. O. S. A. Malattie Neurodegenerative Azienda Ospedaliera Universitaria Senese
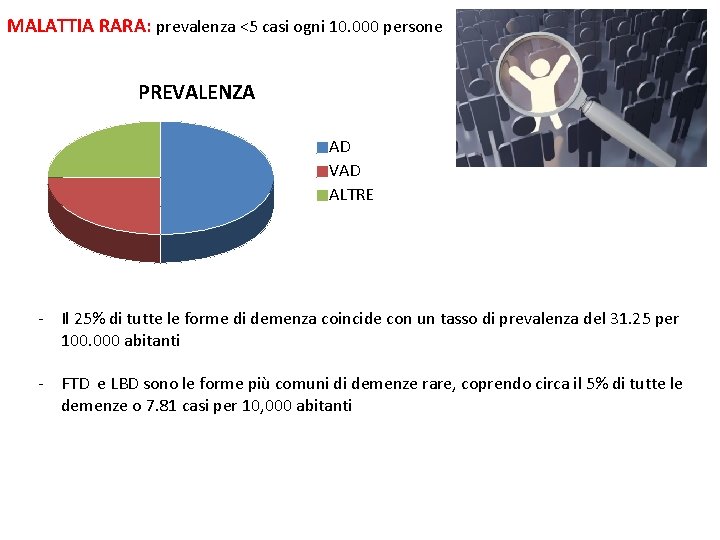
MALATTIA RARA: prevalenza <5 casi ogni 10. 000 persone PREVALENZA AD VAD ALTRE - Il 25% di tutte le forme di demenza coincide con un tasso di prevalenza del 31. 25 per 100. 000 abitanti - FTD e LBD sono le forme più comuni di demenze rare, coprendo circa il 5% di tutte le demenze o 7. 81 casi per 10, 000 abitanti
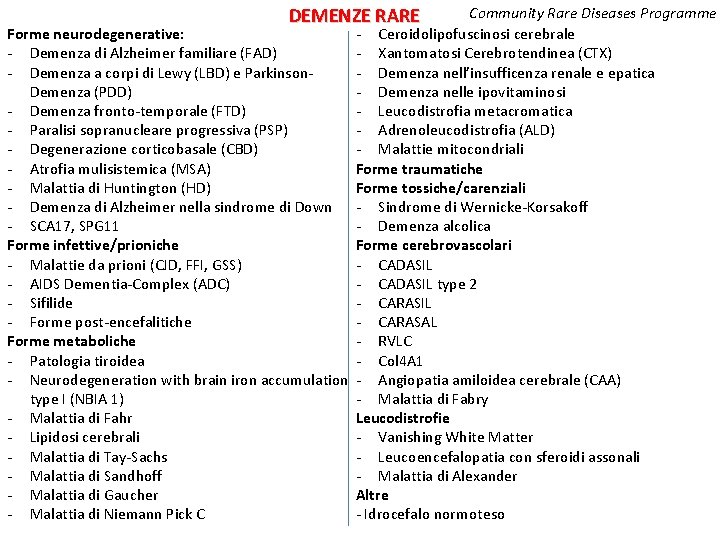
Community Rare Diseases Programme Forme neurodegenerative: - Ceroidolipofuscinosi cerebrale - Demenza di Alzheimer familiare (FAD) - Xantomatosi Cerebrotendinea (CTX) - Demenza a corpi di Lewy (LBD) e Parkinson- Demenza nell’insufficenza renale e epatica Demenza (PDD) - Demenza nelle ipovitaminosi - Demenza fronto-temporale (FTD) - Leucodistrofia metacromatica - Paralisi sopranucleare progressiva (PSP) - Adrenoleucodistrofia (ALD) - Degenerazione corticobasale (CBD) - Malattie mitocondriali - Atrofia mulisistemica (MSA) Forme traumatiche - Malattia di Huntington (HD) Forme tossiche/carenziali - Demenza di Alzheimer nella sindrome di Down - Sindrome di Wernicke-Korsakoff - SCA 17, SPG 11 - Demenza alcolica Forme infettive/prioniche Forme cerebrovascolari - Malattie da prioni (CJD, FFI, GSS) - CADASIL - AIDS Dementia-Complex (ADC) - CADASIL type 2 - Sifilide - CARASIL - Forme post-encefalitiche - CARASAL Forme metaboliche - RVLC - Patologia tiroidea - Col 4 A 1 - Neurodegeneration with brain iron accumulation - Angiopatia amiloidea cerebrale (CAA) type I (NBIA 1) - Malattia di Fabry - Malattia di Fahr Leucodistrofie - Vanishing White Matter - Lipidosi cerebrali - Leucoencefalopatia con sferoidi assonali - Malattia di Tay-Sachs - Malattia di Alexander - Malattia di Sandhoff Altre - Malattia di Gaucher - Idrocefalo normoteso - Malattia di Niemann Pick C DEMENZE RARE
Atipico - Età d’esordio - Manifestazione clinica - Decorso clinico
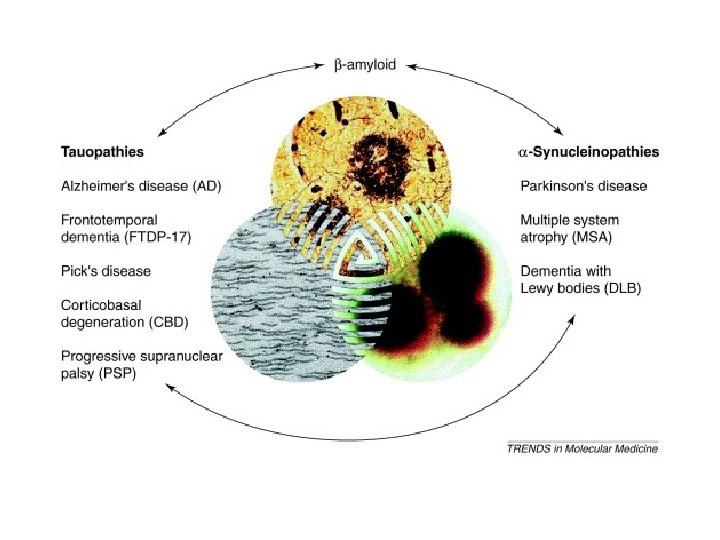
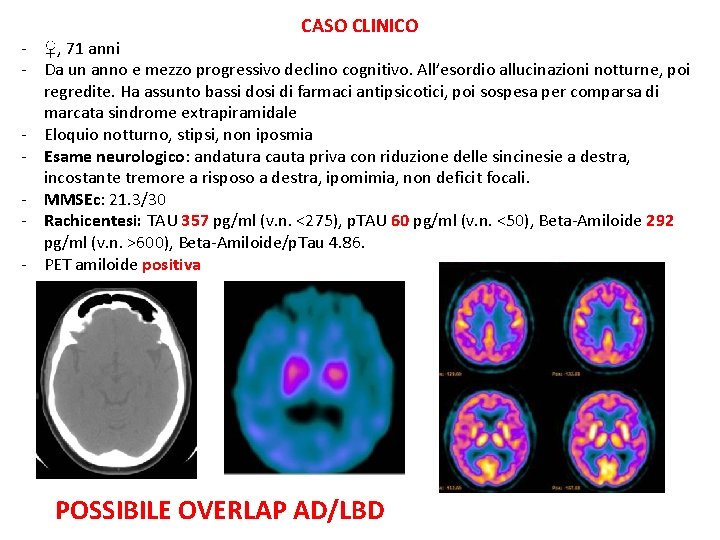
CASO CLINICO - ♀, 71 anni - Da un anno e mezzo progressivo declino cognitivo. All’esordio allucinazioni notturne, poi regredite. Ha assunto bassi dosi di farmaci antipsicotici, poi sospesa per comparsa di marcata sindrome extrapiramidale - Eloquio notturno, stipsi, non iposmia - Esame neurologico: andatura cauta priva con riduzione delle sincinesie a destra, incostante tremore a risposo a destra, ipomimia, non deficit focali. - MMSEc: 21. 3/30 - Rachicentesi: TAU 357 pg/ml (v. n. <275), p. TAU 60 pg/ml (v. n. <50), Beta-Amiloide 292 pg/ml (v. n. >600), Beta-Amiloide/p. Tau 4. 86. - PET amiloide positiva POSSIBILE OVERLAP AD/LBD
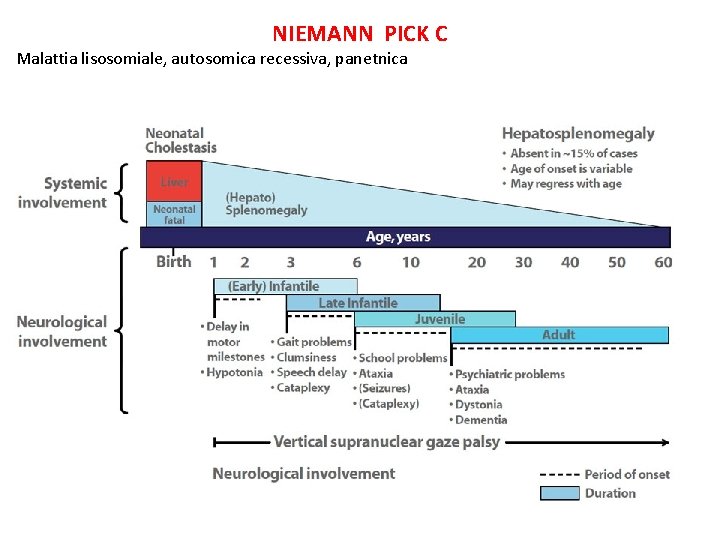
NIEMANN PICK C Malattia lisosomiale, autosomica recessiva, panetnica
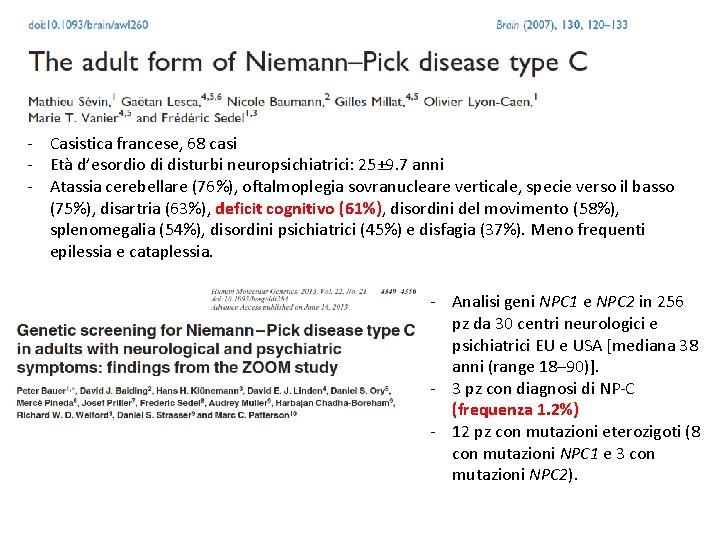
- Casistica francese, 68 casi - Età d’esordio di disturbi neuropsichiatrici: 25± 9. 7 anni - Atassia cerebellare (76%), oftalmoplegia sovranucleare verticale, specie verso il basso (75%), disartria (63%), deficit cognitivo (61%), disordini del movimento (58%), splenomegalia (54%), disordini psichiatrici (45%) e disfagia (37%). Meno frequenti epilessia e cataplessia. - Analisi geni NPC 1 e NPC 2 in 256 pz da 30 centri neurologici e psichiatrici EU e USA [mediana 38 anni (range 18– 90)]. - 3 pz con diagnosi di NP-C (frequenza 1. 2%) - 12 pz con mutazioni eterozigoti (8 con mutazioni NPC 1 e 3 con mutazioni NPC 2).
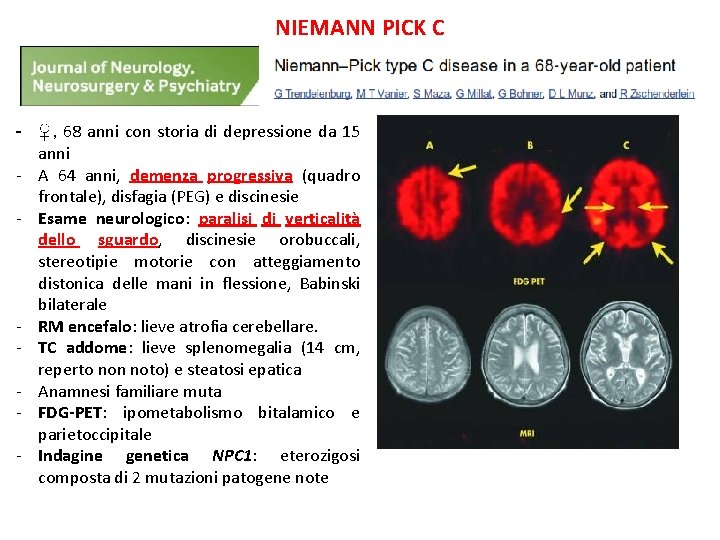
NIEMANN PICK C - ♀, 68 anni con storia di depressione da 15 anni - A 64 anni, demenza progressiva (quadro frontale), disfagia (PEG) e discinesie - Esame neurologico: paralisi di verticalità dello sguardo, discinesie orobuccali, stereotipie motorie con atteggiamento distonica delle mani in flessione, Babinski bilaterale - RM encefalo: lieve atrofia cerebellare. - TC addome: lieve splenomegalia (14 cm, reperto non noto) e steatosi epatica - Anamnesi familiare muta - FDG-PET: ipometabolismo bitalamico e parietoccipitale - Indagine genetica NPC 1: eterozigosi composta di 2 mutazioni patogene note
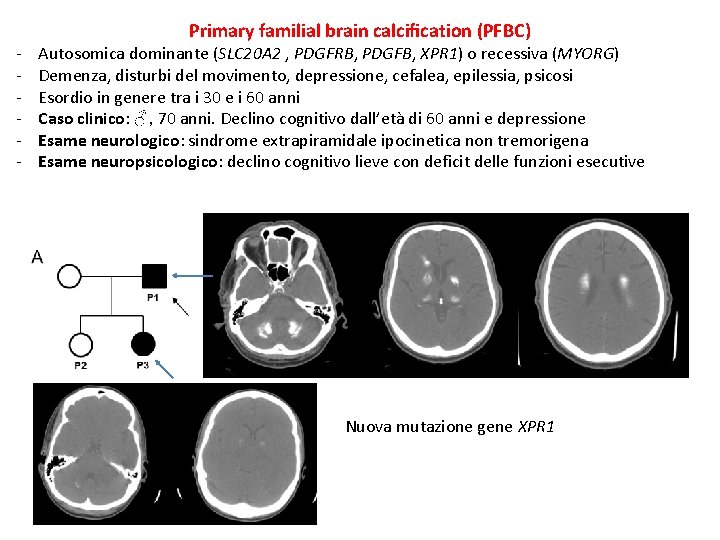
- Primary familial brain calcification (PFBC) Autosomica dominante (SLC 20 A 2 , PDGFRB, PDGFB, XPR 1) o recessiva (MYORG) Demenza, disturbi del movimento, depressione, cefalea, epilessia, psicosi Esordio in genere tra i 30 e i 60 anni Caso clinico: ♂, 70 anni. Declino cognitivo dall’età di 60 anni e depressione Esame neurologico: sindrome extrapiramidale ipocinetica non tremorigena Esame neuropsicologico: declino cognitivo lieve con deficit delle funzioni esecutive Nuova mutazione gene XPR 1
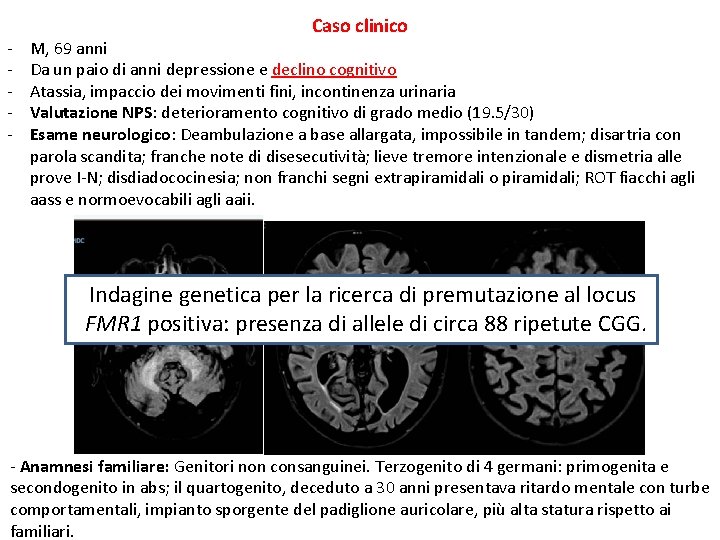
- Caso clinico M, 69 anni Da un paio di anni depressione e declino cognitivo Atassia, impaccio dei movimenti fini, incontinenza urinaria Valutazione NPS: deterioramento cognitivo di grado medio (19. 5/30) Esame neurologico: Deambulazione a base allargata, impossibile in tandem; disartria con parola scandita; franche note di disesecutività; lieve tremore intenzionale e dismetria alle prove I-N; disdiadococinesia; non franchi segni extrapiramidali o piramidali; ROT fiacchi agli aass e normoevocabili agli aaii. Indagine genetica per la ricerca di premutazione al locus FMR 1 positiva: presenza di allele di circa 88 ripetute CGG. - Anamnesi familiare: Genitori non consanguinei. Terzogenito di 4 germani: primogenita e secondogenito in abs; il quartogenito, deceduto a 30 anni presentava ritardo mentale con turbe comportamentali, impianto sporgente del padiglione auricolare, più alta statura rispetto ai familiari.
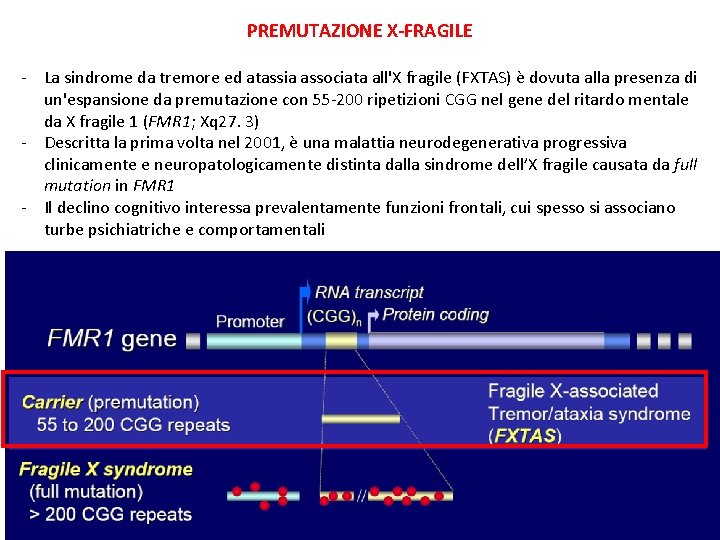
PREMUTAZIONE X-FRAGILE - La sindrome da tremore ed atassia associata all'X fragile (FXTAS) è dovuta alla presenza di un'espansione da premutazione con 55 -200 ripetizioni CGG nel gene del ritardo mentale da X fragile 1 (FMR 1; Xq 27. 3) - Descritta la prima volta nel 2001, è una malattia neurodegenerativa progressiva clinicamente e neuropatologicamente distinta dalla sindrome dell’X fragile causata da full mutation in FMR 1 - Il declino cognitivo interessa prevalentamente funzioni frontali, cui spesso si associano turbe psichiatriche e comportamentali
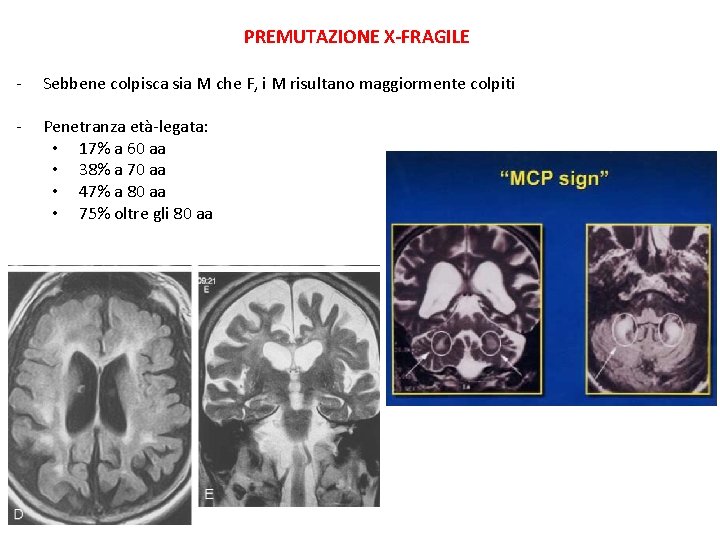
PREMUTAZIONE X-FRAGILE - Sebbene colpisca sia M che F, i M risultano maggiormente colpiti - Penetranza età-legata: • 17% a 60 aa • 38% a 70 aa • 47% a 80 aa • 75% oltre gli 80 aa
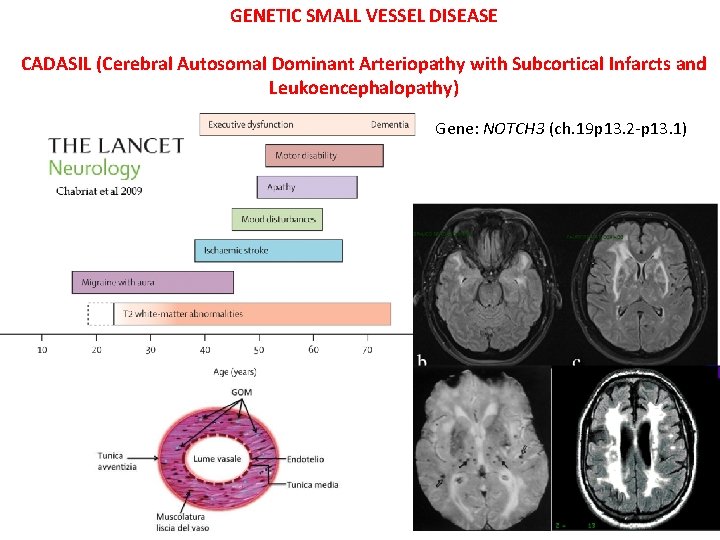
GENETIC SMALL VESSEL DISEASE CADASIL (Cerebral Autosomal Dominant Arteriopathy with Subcortical Infarcts and Leukoencephalopathy) Gene: NOTCH 3 (ch. 19 p 13. 2 -p 13. 1)
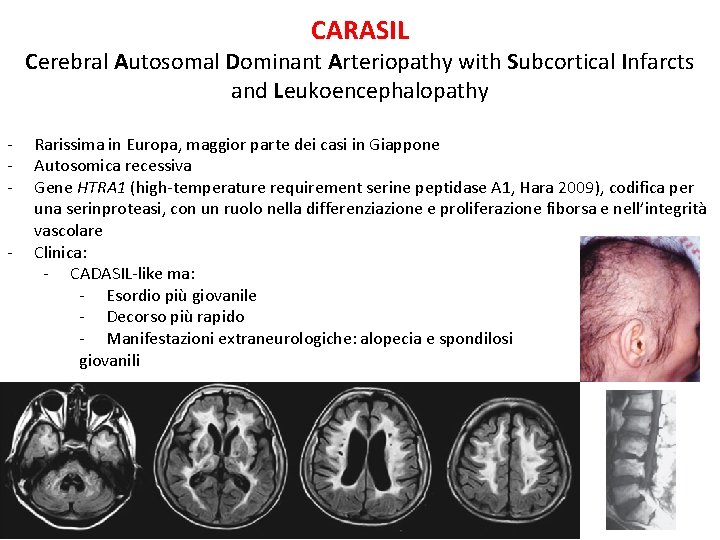
CARASIL Cerebral Autosomal Dominant Arteriopathy with Subcortical Infarcts and Leukoencephalopathy - Rarissima in Europa, maggior parte dei casi in Giappone Autosomica recessiva Gene HTRA 1 (high-temperature requirement serine peptidase A 1, Hara 2009), codifica per una serinproteasi, con un ruolo nella differenziazione e proliferazione fiborsa e nell’integrità vascolare Clinica: - CADASIL-like ma: - Esordio più giovanile - Decorso più rapido - Manifestazioni extraneurologiche: alopecia e spondilosi giovanili
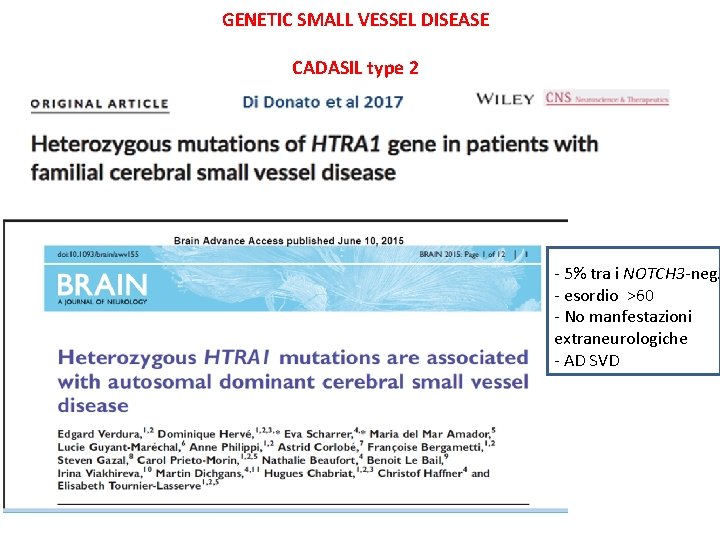
GENETIC SMALL VESSEL DISEASE CADASIL type 2 - 5% tra i NOTCH 3 -neg. - esordio >60 - No manfestazioni extraneurologiche - AD SVD
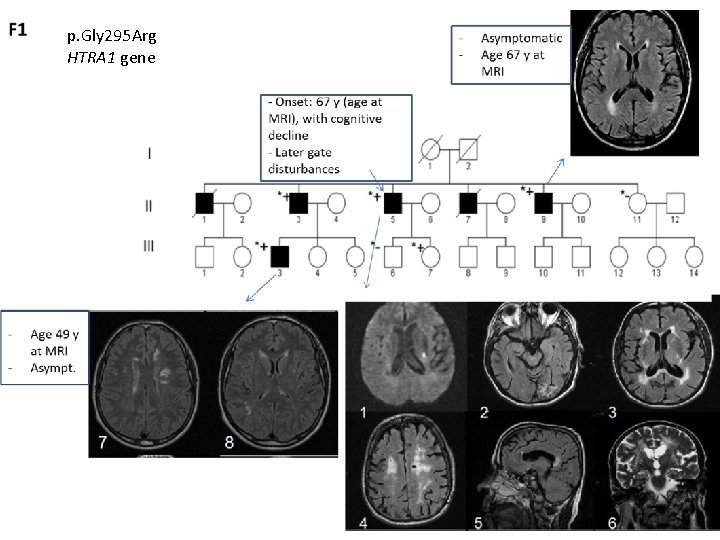
p. Gly 295 Arg HTRA 1 gene
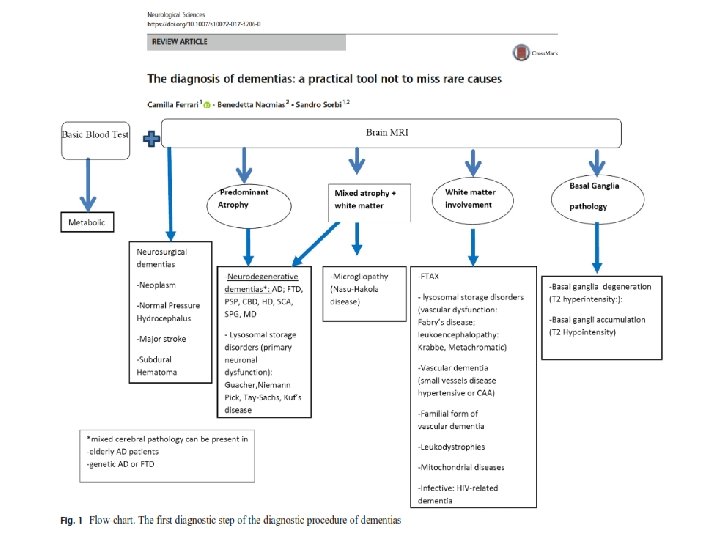
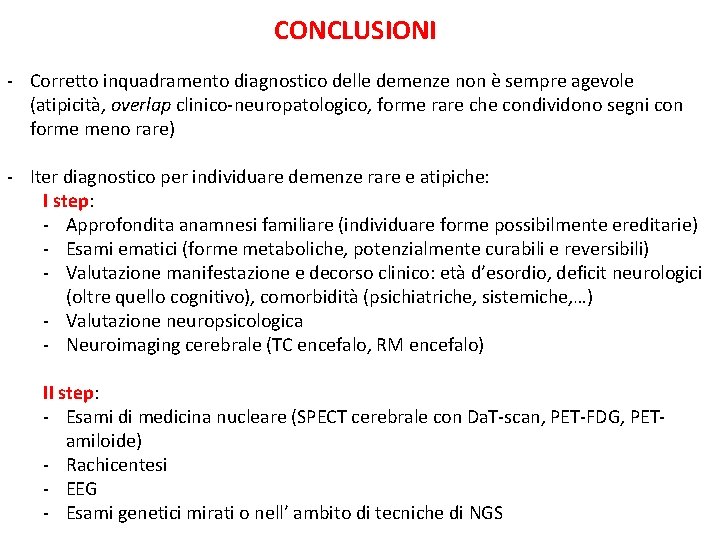
CONCLUSIONI - Corretto inquadramento diagnostico delle demenze non è sempre agevole (atipicità, overlap clinico-neuropatologico, forme rare che condividono segni con forme meno rare) - Iter diagnostico per individuare demenze rare e atipiche: I step: - Approfondita anamnesi familiare (individuare forme possibilmente ereditarie) - Esami ematici (forme metaboliche, potenzialmente curabili e reversibili) - Valutazione manifestazione e decorso clinico: età d’esordio, deficit neurologici (oltre quello cognitivo), comorbidità (psichiatriche, sistemiche, …) - Valutazione neuropsicologica - Neuroimaging cerebrale (TC encefalo, RM encefalo) II step: - Esami di medicina nucleare (SPECT cerebrale con Da. T-scan, PET-FDG, PETamiloide) - Rachicentesi - EEG - Esami genetici mirati o nell’ ambito di tecniche di NGS
GRAZIE PER L’ATTENZIONE