LA SINDROME DI CORNELIA DE LANGE Dott ssa
- Slides: 12
LA SINDROME DI CORNELIA DE LANGE Dott. ssa Elisa Bazzan Medico in formazione specialistica I anno Scuola di Specializzazione in Ginecologia e Ostetricia
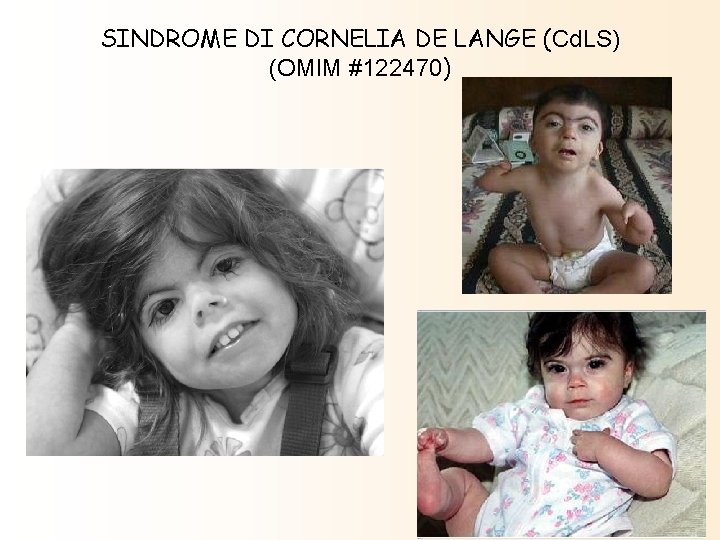
SINDROME DI CORNELIA DE LANGE (Cd. LS) (OMIM #122470)
SINDROME DI CORNELIA DE LANGE (Cd. LS) ( OMIM #122470) Rara sindrome genetica malformativa multisistemica descritta per la prima volta dalla pediatra olandese Cornelia de Lange nel 1933. Caratterizzata da ritardo mentale, dismorfismi facciali caratteristici, ritardo di crescita prenatale e postnatale, associata talvolta ad anomalie degli arti superiori. Sindrome con un ampia variabilità clinica, con fenotipi più lievi, difficilmente riconoscibili sulla base delle caratteristiche fisiche. (Rohatgi, 2010) L’ Esatta incidenza è ignota. Si stima una incidenza da 1: 10000 a 1: 30000 nati vivi.
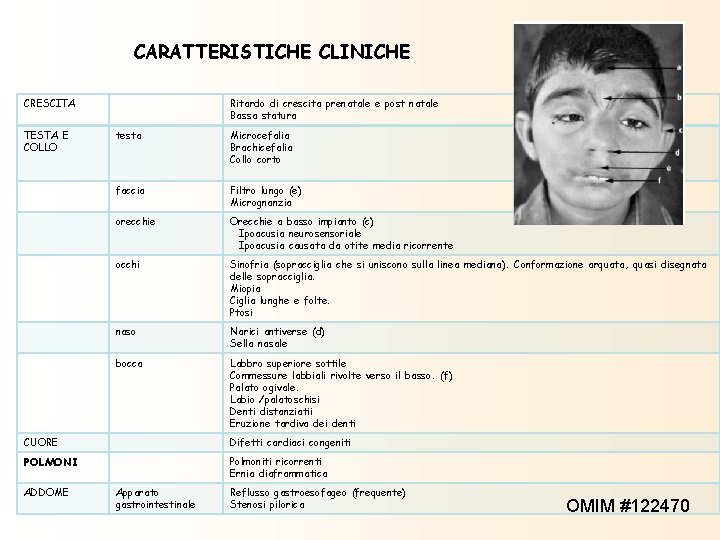
CARATTERISTICHE CLINICHE CRESCITA TESTA E COLLO Ritardo di crescita prenatale e post natale Bassa statura testa Microcefalia Brachicefalia Collo corto faccia Filtro lungo (e) Micrognanzia orecchie Orecchie a basso impianto (c) Ipoacusia neurosensoriale Ipoacusia causata da otite media ricorrente occhi Sinofria (sopracciglia che si uniscono sulla linea mediana). Conformazione arquata, quasi disegnata delle sopracciglia. Miopia Ciglia lunghe e folte. Ptosi naso Narici antiverse (d) Sella nasale bocca Labbro superiore sottile Commessure labbiali rivolte verso il basso. (f) Palato ogivale. Labio /palatoschisi Denti distanziatii Eruzione tardiva dei denti CUORE Difetti cardiaci congeniti POLMONI Polmoniti ricorrenti Ernia diaframmatica ADDOME Apparato gastrointestinale Reflusso gastroesofageo (frequente) Stenosi pilorica OMIM #122470
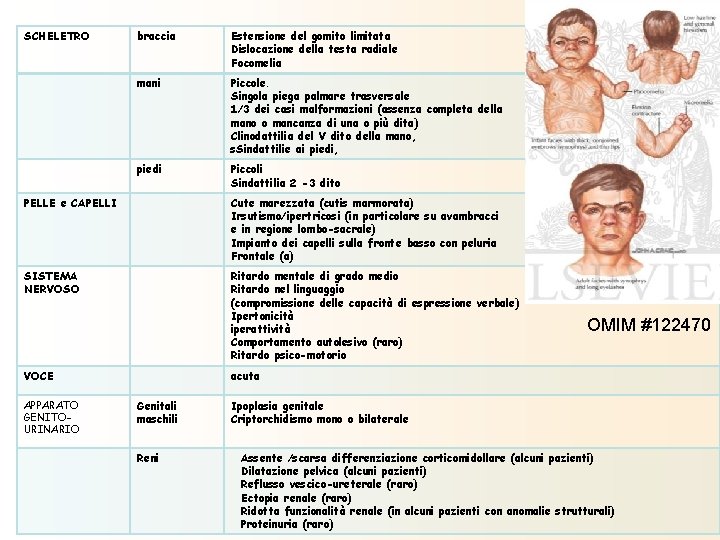
SCHELETRO braccia Estensione del gomito limitata Dislocazione della testa radiale Focomelia mani Piccole. Singola piega palmare trasversale 1/3 dei casi malformazioni (assenza completa della mano o mancanza di una o più dita) Clinodattilia del V dito della mano, s. Sindattilie ai piedi, piedi Piccoli Sindattilia 2 -3 dito PELLE e CAPELLI Cute marezzata (cutis marmorata) Irsutismo/ipertricosi (in particolare su avambracci e in regione lombo-sacrale) Impianto dei capelli sulla fronte basso con peluria Frontale (a) SISTEMA NERVOSO Ritardo mentale di grado medio Ritardo nel linguaggio (compromissione delle capacità di espressione verbale) Ipertonicità iperattività Comportamento autolesivo (raro) Ritardo psico-motorio VOCE APPARATO GENITOURINARIO OMIM #122470 acuta Genitali maschili Ipoplasia genitale Criptorchidismo mono o bilaterale Reni Assente /scarsa differenziazione corticomidollare (alcuni pazienti) Dilatazione pelvica (alcuni pazienti) Reflusso vescico-ureterale (raro) Ectopia renale (raro) Ridotta funzionalità renale (in alcuni pazienti con anomalie strutturali) Proteinuria (raro)
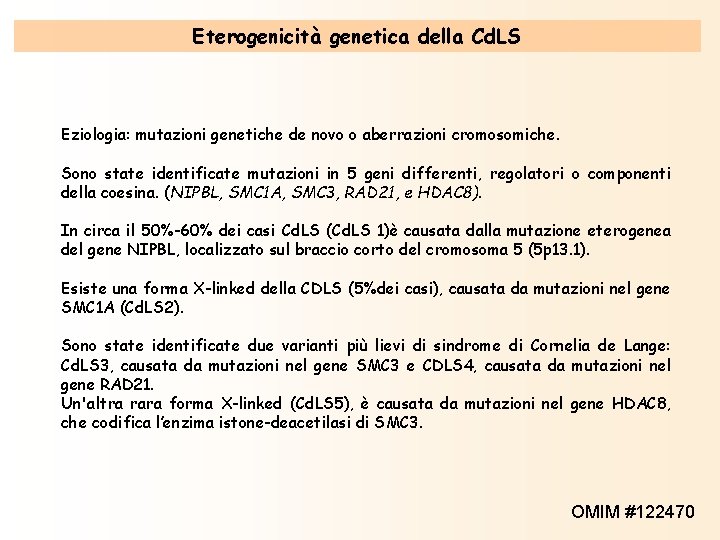
Eterogenicità genetica della Cd. LS Eziologia: mutazioni genetiche de novo o aberrazioni cromosomiche. Sono state identificate mutazioni in 5 geni differenti, regolatori o componenti della coesina. (NIPBL, SMC 1 A, SMC 3, RAD 21, e HDAC 8). In circa il 50%-60% dei casi Cd. LS (Cd. LS 1)è causata dalla mutazione eterogenea del gene NIPBL, localizzato sul braccio corto del cromosoma 5 (5 p 13. 1). Esiste una forma X-linked della CDLS (5%dei casi), causata da mutazioni nel gene SMC 1 A (Cd. LS 2). Sono state identificate due varianti più lievi di sindrome di Cornelia de Lange: Cd. LS 3, causata da mutazioni nel gene SMC 3 e CDLS 4, causata da mutazioni nel gene RAD 21. Un'altra rara forma X-linked (Cd. LS 5), è causata da mutazioni nel gene HDAC 8, che codifica l’enzima istone-deacetilasi di SMC 3. OMIM #122470
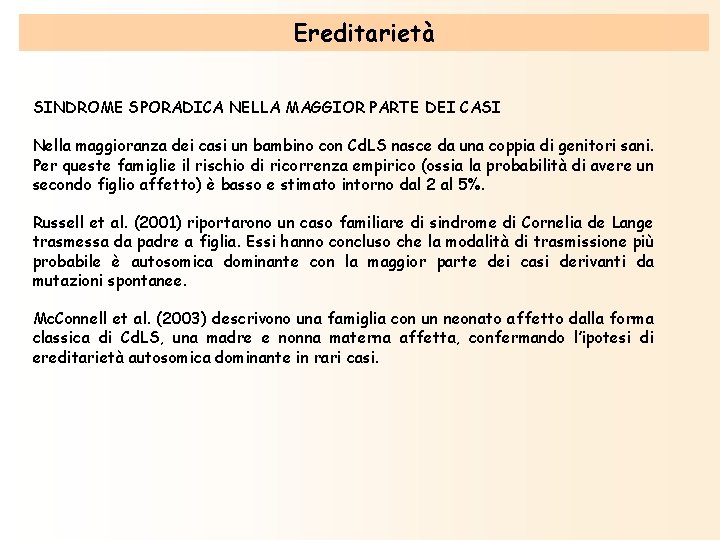
Ereditarietà SINDROME SPORADICA NELLA MAGGIOR PARTE DEI CASI Nella maggioranza dei casi un bambino con Cd. LS nasce da una coppia di genitori sani. Per queste famiglie il rischio di ricorrenza empirico (ossia la probabilità di avere un secondo figlio affetto) è basso e stimato intorno dal 2 al 5%. Russell et al. (2001) riportarono un caso familiare di sindrome di Cornelia de Lange trasmessa da padre a figlia. Essi hanno concluso che la modalità di trasmissione più probabile è autosomica dominante con la maggior parte dei casi derivanti da mutazioni spontanee. Mc. Connell et al. (2003) descrivono una famiglia con un neonato affetto dalla forma classica di Cd. LS, una madre e nonna materna affetta, confermando l’ipotesi di ereditarietà autosomica dominante in rari casi.
DIAGNOSI La diagnosi è clinica e dipende dal riconoscimento delle caratteristiche facciali (Irlanda e Burn, 1993) associate a malformazioni degli arti superiori, ritardo della crescita prenatale e postnatale e ritardo mentale. Più difficile fare diagnosi quando si manifestano solo alcune caratteristiche facciali ma sono assenti una o più delle altre manifestazioni. La malattia è più facilmente riconoscibile in infanzia. La diagnosi differenziale si pone con la sindrome di Fryns (lineamenti grossolani, ernia diaframmatica, palatoschisi e ipoplasia distale degli arti), con la sindrome feto-alcolica, con la duplicazione 3 q e con la sindrome craniodigitale di Scott.
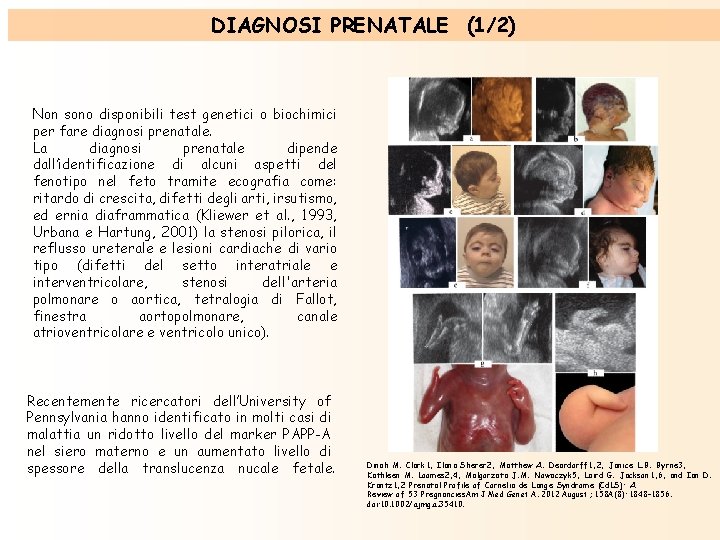
DIAGNOSI PRENATALE (1/2) Non sono disponibili test genetici o biochimici per fare diagnosi prenatale. La diagnosi prenatale dipende dall’identificazione di alcuni aspetti del fenotipo nel feto tramite ecografia come: ritardo di crescita, difetti degli arti, irsutismo, ed ernia diaframmatica (Kliewer et al. , 1993, Urbana e Hartung, 2001) la stenosi pilorica, il reflusso ureterale e lesioni cardiache di vario tipo (difetti del setto interatriale e interventricolare, stenosi dell'arteria polmonare o aortica, tetralogia di Fallot, finestra aortopolmonare, canale atrioventricolare e ventricolo unico). Recentemente ricercatori dell’University of Pennsylvania hanno identificato in molti casi di malattia un ridotto livello del marker PAPP-A nel siero materno e un aumentato livello di spessore della translucenza nucale fetale. Dinah M. Clark 1, Ilana Sherer 2, Matthew A. Deardorff 1, 2, Janice L. B. Byrne 3, Kathleen M. Loomes 2, 4, Malgorzata J. M. Nowaczyk 5, Laird G. Jackson 1, 6, and Ian D. Krantz 1, 2 Prenatal Profile of Cornelia de Lange Syndrome (Cd. LS): A Review of 53 Pregnancies. Am J Med Genet A. 2012 August ; 158 A(8): 1848– 1856. doi: 10. 1002/ajmg. a. 35410.
Di. IAGNOSI PRENATALE (2/2) Il cariotipo fetale rappresenta il primo passo nella diagnosi differenziale in epoca prenatale, per escludere la trisomia 18 e la tetrasomia 12 p, ed e essenziale, vista la somiglianza della sindrome di Cornelia de Lange con la duplicazione 3 q. Nella maggior parte dei casi, la sindrome di Cornelia de Lange mostra un grave ritardo di crescita, oligodattilia, pollici in posizione prossimale e un filtro sporgente, mentre la duplicazione 3 q e piu spesso associata a craniosinostosi, palatoschisi e anomalie del tratto urinario. (Boog G. et al. Brachmann-de Lange syndrome: a cause of early symmetric fetal growth delay , Eur J Obstet Gynecol Reprod Biol. 1999 Aug; 85(2): 173 -7. )
TERAPIA La Cd. LS è una condizione per la quale non esiste alcun trattamento medico-chirurgico risolutivo. Ogni tipo di approccio è quindi sintomatico e legato alla correzione/trattamento di manifestazioni parziali della sindrome
Bibliografia Russell et al. : Dominant paternal transmission of Cornelia de Lange syndrome: a new case and review of 25 previously reported familial recurrences. Am J Med Genet 2001 Dec 15; 104(4): 267 -76). Rohatgi, S. , Clark, D. , Kline, A. D. , Jackson, L. G. , Pie, J. , Siu, V. , Ramos, F. J. , Krantz, I. D. , Deardorff, M. A. Facial diagnosis of mild and variant Cd. LS: insights from a dysmorphologist survey. Am. J. Med. Genet. 152 A: 1641 -1653, 2010. [Pub. Med: 20583156, related citations] [Full Text: John Wilev & Sona, Inc. ] Linda Mannini 1, Francesco Cucco 1, 2, Valentina Quarantotti 1, Ian D. Krantz 3, and Antonio Musio 1, * Mutation Spectrum and Genotype–Phenotype Correlation in Cornelia de Lange Syndrome Hum Mutat. 2013 December ; 34(12): . doi: 10. 1002/humu. 22430. Clark DM 1, Sherer I, Deardorff MA, Byrne JL, Loomes KM, Nowaczyk MJ, Jackson LG, Krantz ID. Identification of a prenatal profile of Cornelia de Lange syndrome (Cd. LS): a review of 53 Cd. LS pregnancies Am J Med Genet A. 2012 Aug; 158 A(8): 1848 -56. doi: 10. 1002/ajmg. a. 35410. Epub 2012 Jun 27. Mc. Connell, V. , Brown, T. , Morrison, P. J. An Irish three-generation family of Cornelia de Lange syndrome displaying autosomal dominant inheritance. Clin. Dysmorph. 12: 241 -244, 2003. [Pub. Med: 14564211, related citations] [Full Text: Lippincott Williams & Wilkins Ireland, M. , Burn, J. Cornelia de Lange syndrome - photo essay. Clin. Dysmorph. 2: 151 -160, 1993. [Pub. Med: 8281279, related citations] Kliewer, M. A. , Kahler, S. G. , Hertzberg, B. S. , Bowie, J. D. Fetal biometry in the Brachmann-de Lange syndrome. Am. J. Med. Genet. 47: 1035 -1041, 1993. [Pub. Med: 8291520, related citations Urban, M. , Hartung, J. Ultrasonographic and clinical appearance of a 22 -week-old fetus with Brachmann-de Lange syndrome. Am. J. Med. Genet. 102: 73 -75, 2001. [Pub. Med: 11471176, related citations] [Full Text: John Wiley & Sons, Inc. ]