
Wykad 4 Mechanizm dehydratacji alkoholi I Protonowanie II
- Slides: 50
Wykład 4
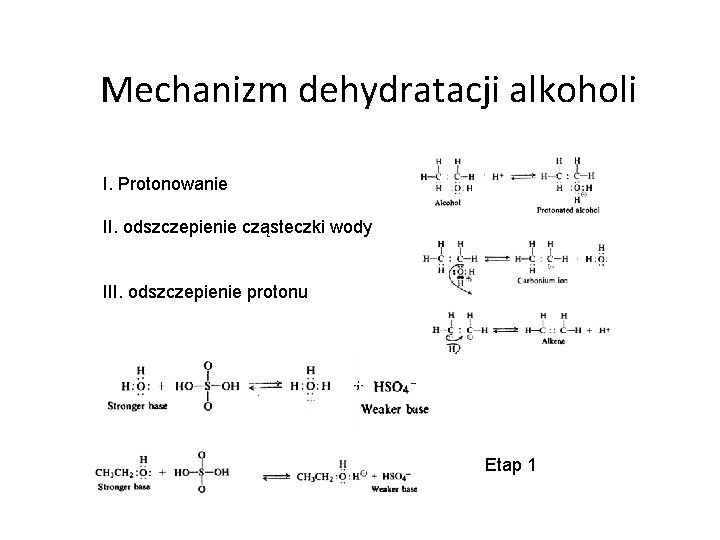
Mechanizm dehydratacji alkoholi I. Protonowanie II. odszczepienie cząsteczki wody III. odszczepienie protonu Etap 1
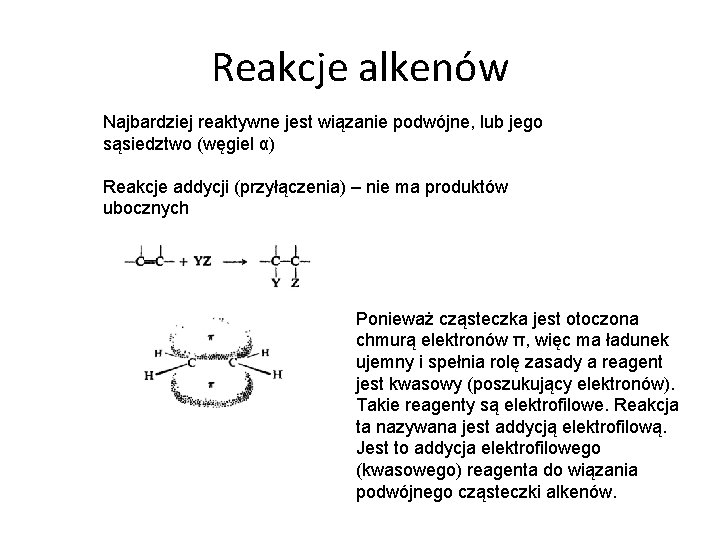
Reakcje alkenów Najbardziej reaktywne jest wiązanie podwójne, lub jego sąsiedztwo (węgiel α) Reakcje addycji (przyłączenia) – nie ma produktów ubocznych Ponieważ cząsteczka jest otoczona chmurą elektronów π, więc ma ładunek ujemny i spełnia rolę zasady a reagent jest kwasowy (poszukujący elektronów). Takie reagenty są elektrofilowe. Reakcja ta nazywana jest addycją elektrofilową. Jest to addycja elektrofilowego (kwasowego) reagenta do wiązania podwójnego cząsteczki alkenów.
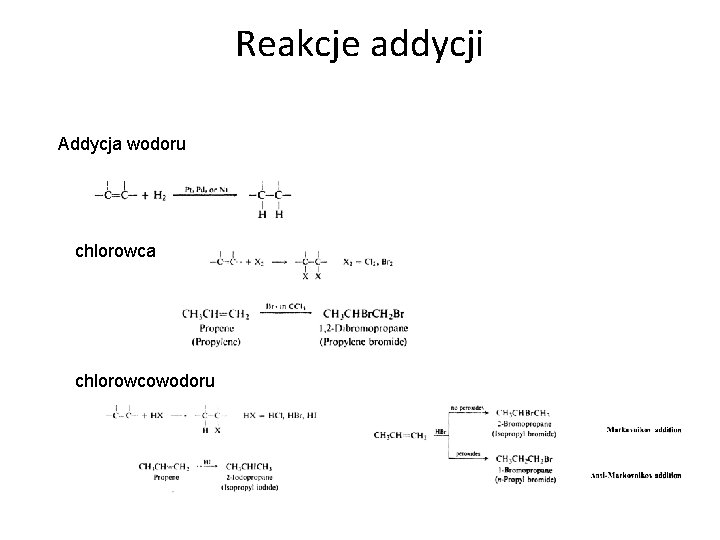
Reakcje addycji Addycja wodoru chlorowca chlorowcowodoru
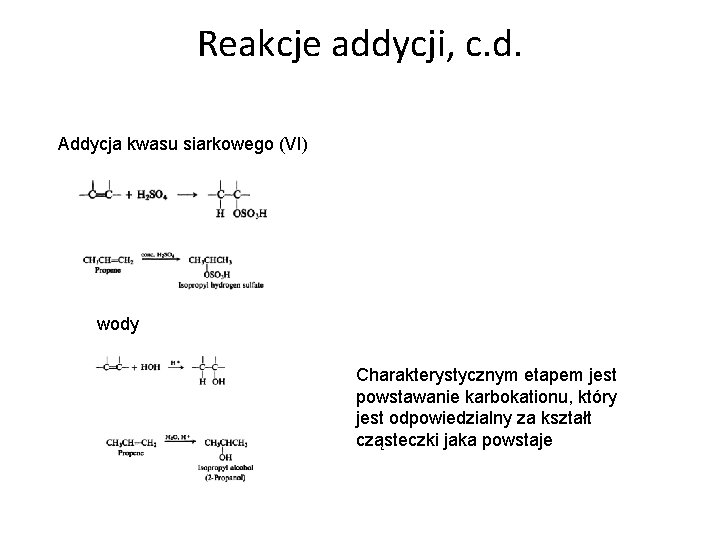
Reakcje addycji, c. d. Addycja kwasu siarkowego (VI) wody Charakterystycznym etapem jest powstawanie karbokationu, który jest odpowiedzialny za kształt cząsteczki jaka powstaje
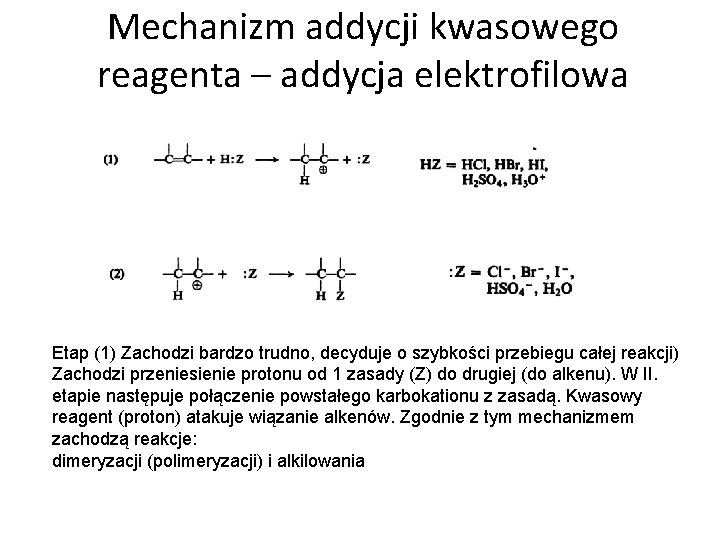
Mechanizm addycji kwasowego reagenta – addycja elektrofilowa Etap (1) Zachodzi bardzo trudno, decyduje o szybkości przebiegu całej reakcji) Zachodzi przeniesienie protonu od 1 zasady (Z) do drugiej (do alkenu). W II. etapie następuje połączenie powstałego karbokationu z zasadą. Kwasowy reagent (proton) atakuje wiązanie alkenów. Zgodnie z tym mechanizmem zachodzą reakcje: dimeryzacji (polimeryzacji) i alkilowania
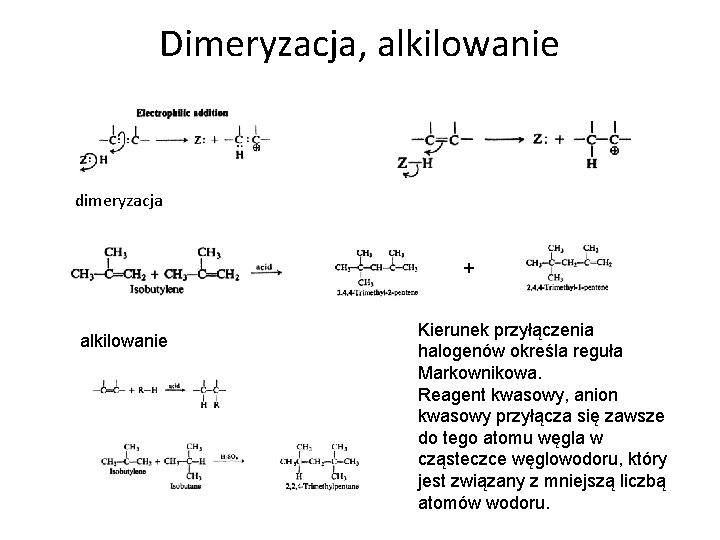
Dimeryzacja, alkilowanie dimeryzacja + alkilowanie Kierunek przyłączenia halogenów określa reguła Markownikowa. Reagent kwasowy, anion kwasowy przyłącza się zawsze do tego atomu węgla w cząsteczce węglowodoru, który jest związany z mniejszą liczbą atomów wodoru.
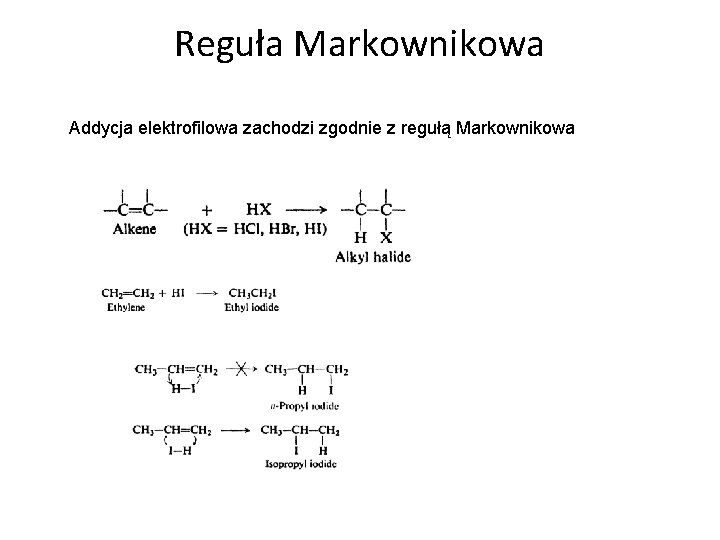
Reguła Markownikowa Addycja elektrofilowa zachodzi zgodnie z regułą Markownikowa
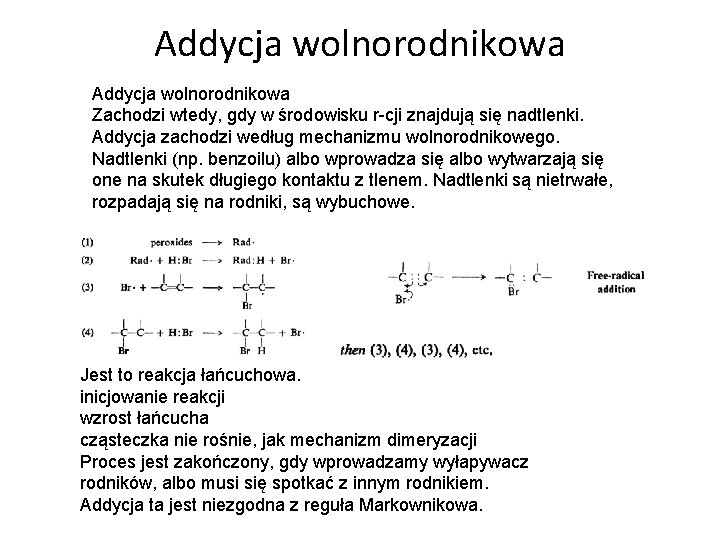
Addycja wolnorodnikowa Zachodzi wtedy, gdy w środowisku r-cji znajdują się nadtlenki. Addycja zachodzi według mechanizmu wolnorodnikowego. Nadtlenki (np. benzoilu) albo wprowadza się albo wytwarzają się one na skutek długiego kontaktu z tlenem. Nadtlenki są nietrwałe, rozpadają się na rodniki, są wybuchowe. Jest to reakcja łańcuchowa. inicjowanie reakcji wzrost łańcucha cząsteczka nie rośnie, jak mechanizm dimeryzacji Proces jest zakończony, gdy wprowadzamy wyłapywacz rodników, albo musi się spotkać z innym rodnikiem. Addycja ta jest niezgodna z reguła Markownikowa.
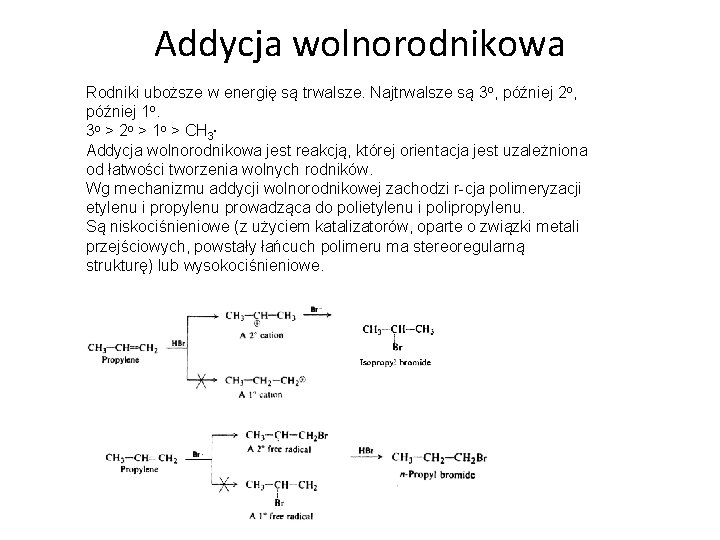
Addycja wolnorodnikowa Rodniki uboższe w energię są trwalsze. Najtrwalsze są 3 o, później 2 o, później 1 o. 3 o > 2 o > 1 o > CH 3. Addycja wolnorodnikowa jest reakcją, której orientacja jest uzależniona od łatwości tworzenia wolnych rodników. Wg mechanizmu addycji wolnorodnikowej zachodzi r-cja polimeryzacji etylenu i propylenu prowadząca do polietylenu i polipropylenu. Są niskociśnieniowe (z użyciem katalizatorów, oparte o związki metali przejściowych, powstały łańcuch polimeru ma stereoregularną strukturę) lub wysokociśnieniowe.
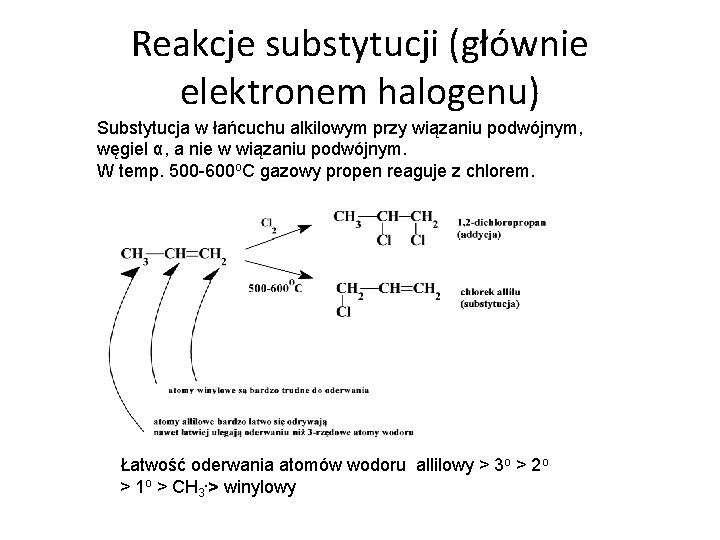
Reakcje substytucji (głównie elektronem halogenu) Substytucja w łańcuchu alkilowym przy wiązaniu podwójnym, węgiel α, a nie w wiązaniu podwójnym. W temp. 500 -600 o. C gazowy propen reaguje z chlorem. Łatwość oderwania atomów wodoru allilowy > 3 o > 2 o > 1 o > CH 3. > winylowy
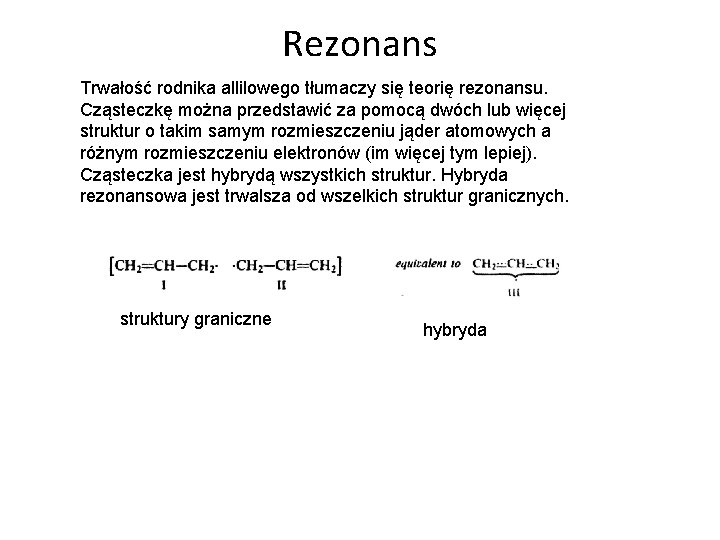
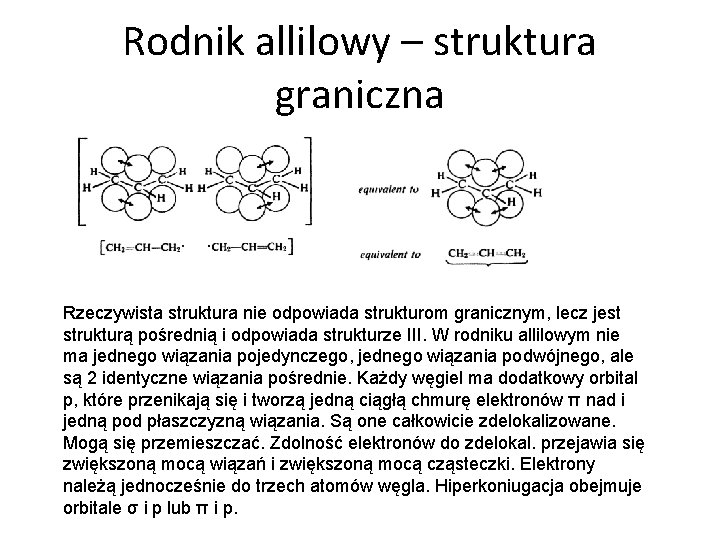
Rezonans Trwałość rodnika allilowego tłumaczy się teorię rezonansu. Cząsteczkę można przedstawić za pomocą dwóch lub więcej struktur o takim samym rozmieszczeniu jąder atomowych a różnym rozmieszczeniu elektronów (im więcej tym lepiej). Cząsteczka jest hybrydą wszystkich struktur. Hybryda rezonansowa jest trwalsza od wszelkich struktur granicznych. struktury graniczne hybryda
Rodnik allilowy – struktura graniczna Rzeczywista struktura nie odpowiada strukturom granicznym, lecz jest strukturą pośrednią i odpowiada strukturze III. W rodniku allilowym nie ma jednego wiązania pojedynczego, jednego wiązania podwójnego, ale są 2 identyczne wiązania pośrednie. Każdy węgiel ma dodatkowy orbital p, które przenikają się i tworzą jedną ciągłą chmurę elektronów π nad i jedną pod płaszczyzną wiązania. Są one całkowicie zdelokalizowane. Mogą się przemieszczać. Zdolność elektronów do zdelokal. przejawia się zwiększoną mocą wiązań i zwiększoną mocą cząsteczki. Elektrony należą jednocześnie do trzech atomów węgla. Hiperkoniugacja obejmuje orbitale σ i p lub π i p.
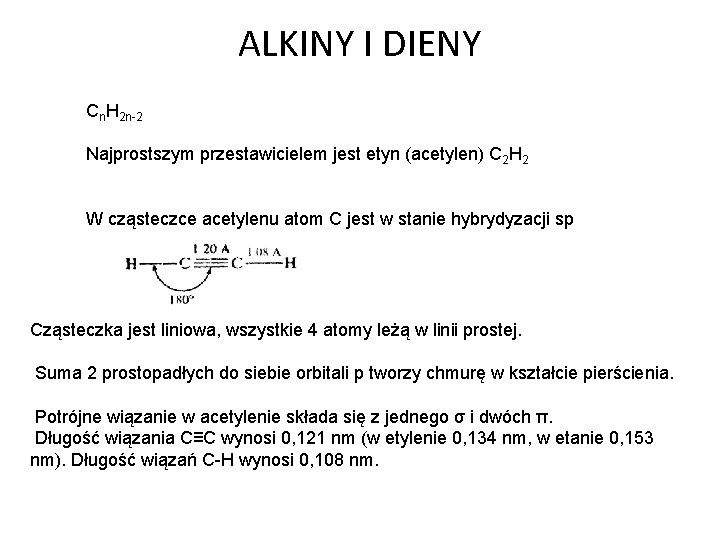
ALKINY I DIENY Cn. H 2 n-2 Najprostszym przestawicielem jest etyn (acetylen) C 2 H 2 W cząsteczce acetylenu atom C jest w stanie hybrydyzacji sp Cząsteczka jest liniowa, wszystkie 4 atomy leżą w linii prostej. Suma 2 prostopadłych do siebie orbitali p tworzy chmurę w kształcie pierścienia. Potrójne wiązanie w acetylenie składa się z jednego σ i dwóch π. Długość wiązania C≡C wynosi 0, 121 nm (w etylenie 0, 134 nm, w etanie 0, 153 nm). Długość wiązań C-H wynosi 0, 108 nm.
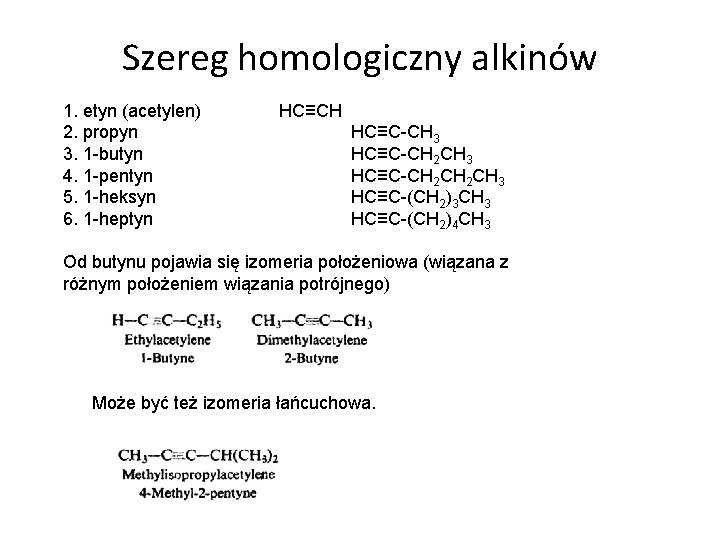
Szereg homologiczny alkinów 1. etyn (acetylen) HC≡CH 2. propyn HC≡C-CH 3 3. 1 -butyn HC≡C-CH 2 CH 3 4. 1 -pentyn HC≡C-CH 2 CH 3 5. 1 -heksyn HC≡C-(CH 2)3 CH 3 6. 1 -heptyn HC≡C-(CH 2)4 CH 3 Od butynu pojawia się izomeria położeniowa (wiązana z różnym położeniem wiązania potrójnego) Może być też izomeria łańcuchowa.
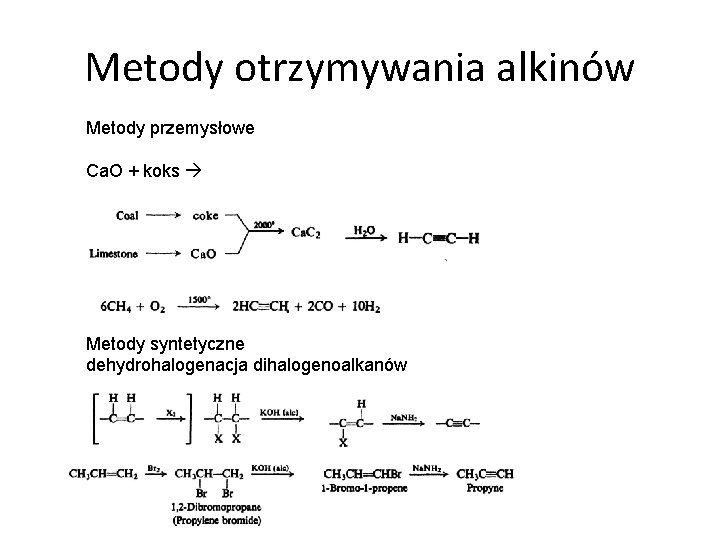
Metody otrzymywania alkinów Metody przemysłowe Ca. O + koks Metody syntetyczne dehydrohalogenacja dihalogenoalkanów
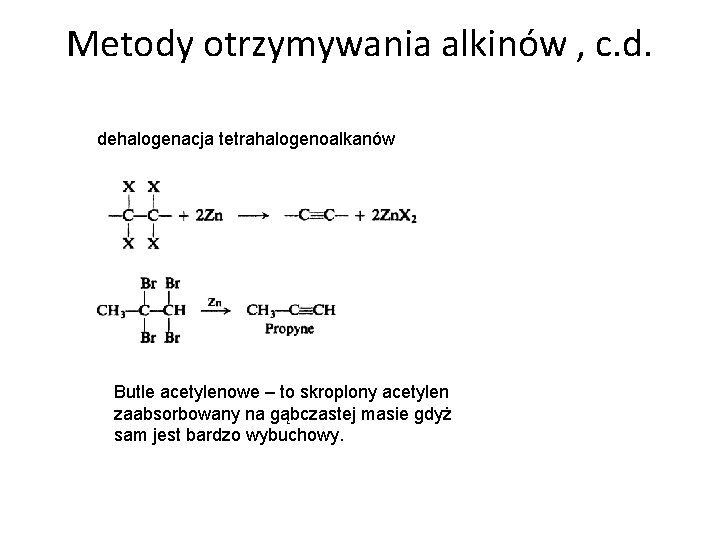
Metody otrzymywania alkinów , c. d. dehalogenacja tetrahalogenoalkanów Butle acetylenowe – to skroplony acetylen zaabsorbowany na gąbczastej masie gdyż sam jest bardzo wybuchowy.
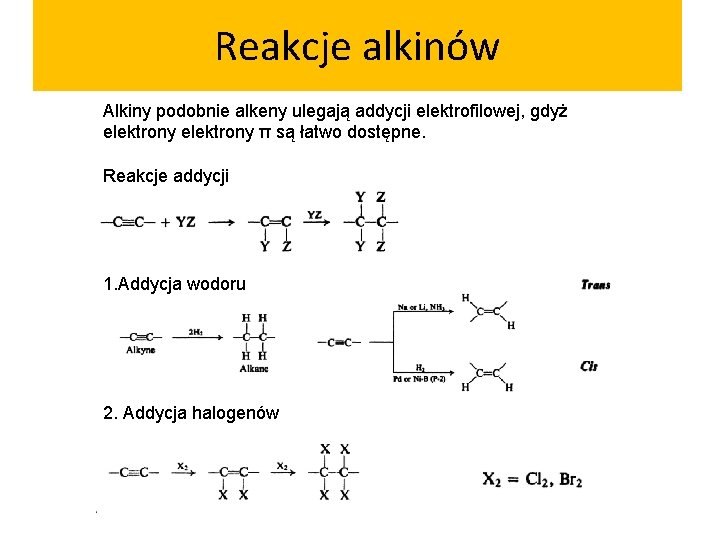
Reakcje alkinów Alkiny podobnie alkeny ulegają addycji elektrofilowej, gdyż elektrony π są łatwo dostępne. Reakcje addycji 1. Addycja wodoru 2. Addycja halogenów
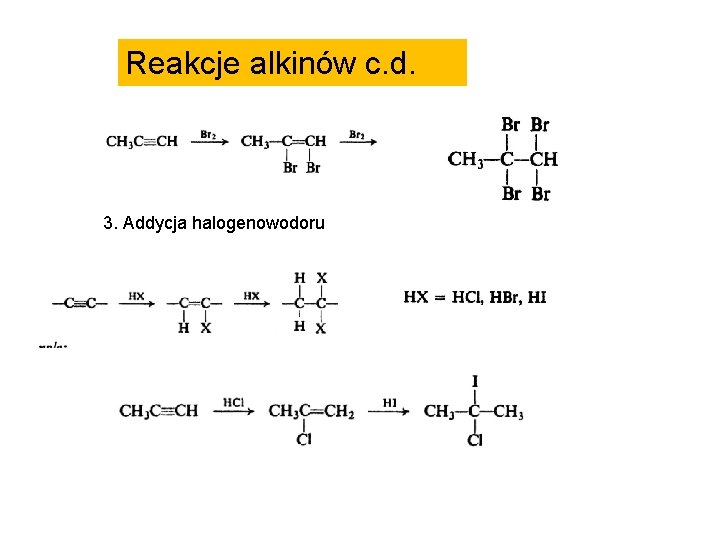
Reakcje alkinów c. d. 3. Addycja halogenowodoru
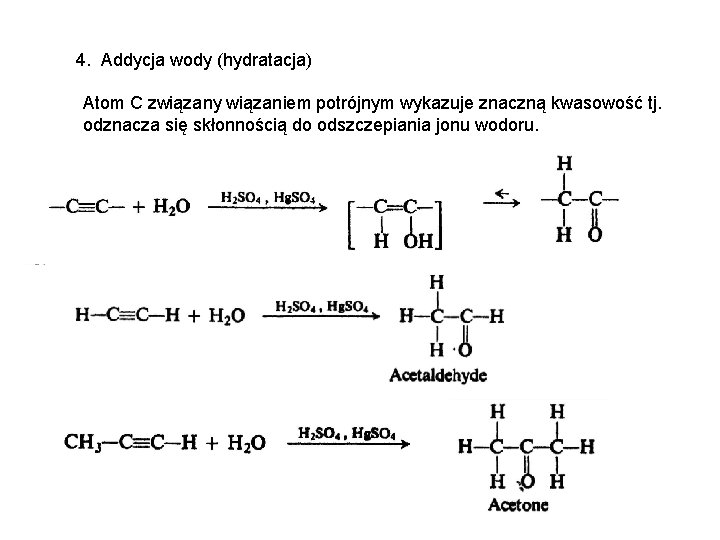
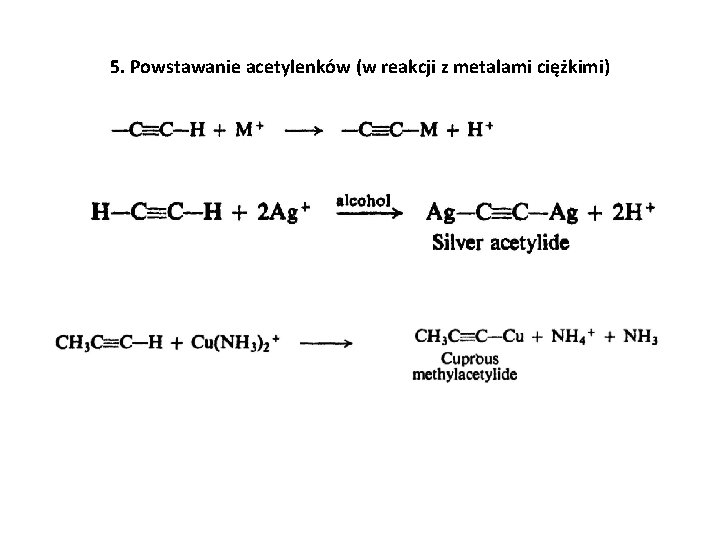
4. Addycja wody (hydratacja) Atom C związany wiązaniem potrójnym wykazuje znaczną kwasowość tj. odznacza się skłonnością do odszczepiania jonu wodoru.
5. Powstawanie acetylenków (w reakcji z metalami ciężkimi)
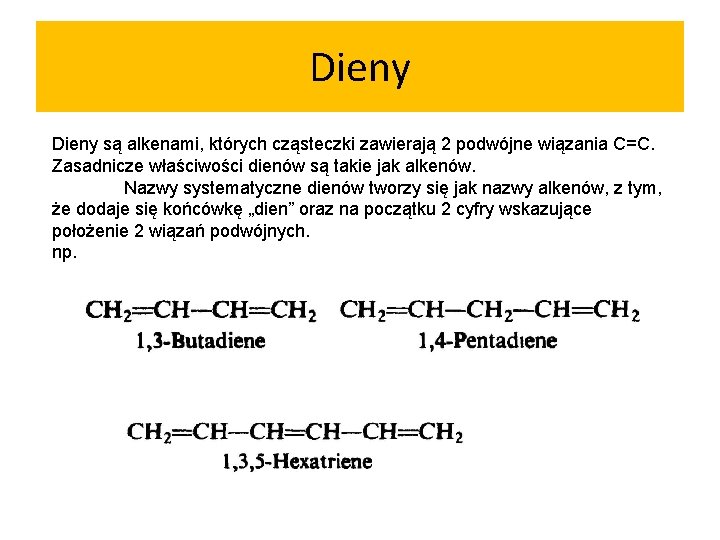
Dieny są alkenami, których cząsteczki zawierają 2 podwójne wiązania C=C. Zasadnicze właściwości dienów są takie jak alkenów. Nazwy systematyczne dienów tworzy się jak nazwy alkenów, z tym, że dodaje się końcówkę „dien” oraz na początku 2 cyfry wskazujące położenie 2 wiązań podwójnych. np.
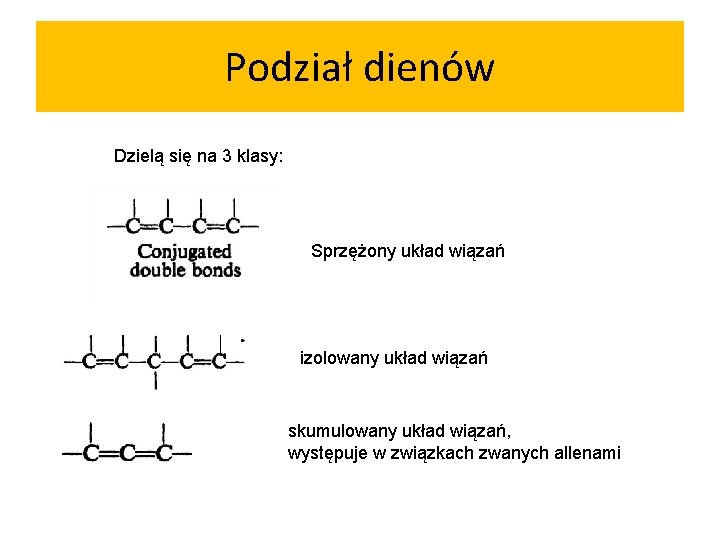
Podział dienów Dzielą się na 3 klasy: Sprzężony układ wiązań izolowany układ wiązań skumulowany układ wiązań, występuje w związkach zwanych allenami
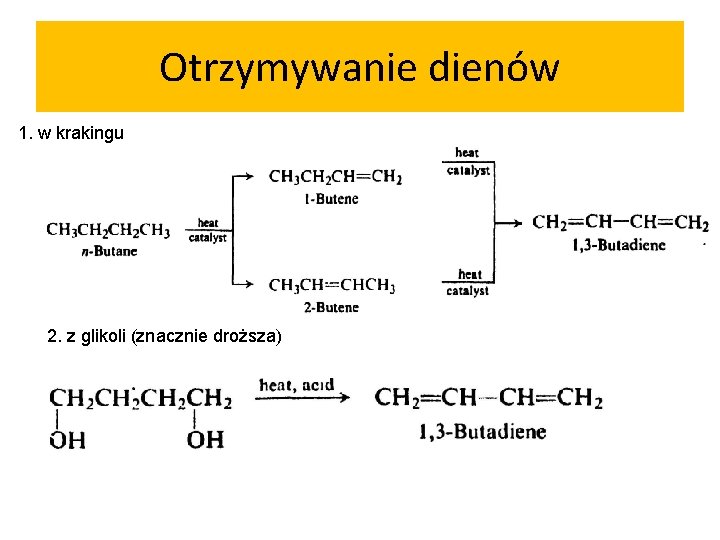
Otrzymywanie dienów 1. w krakingu 2. z glikoli (znacznie droższa)
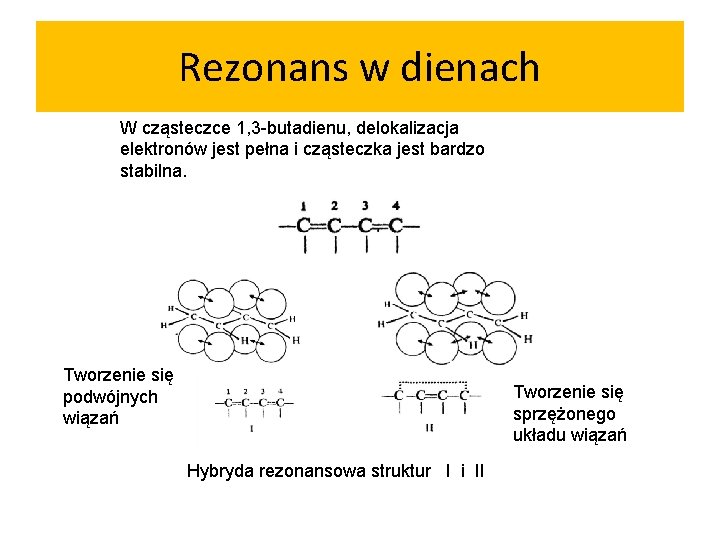
Rezonans w dienach W cząsteczce 1, 3 -butadienu, delokalizacja elektronów jest pełna i cząsteczka jest bardzo stabilna. Tworzenie się podwójnych wiązań Tworzenie się sprzężonego układu wiązań Hybryda rezonansowa struktur I i II
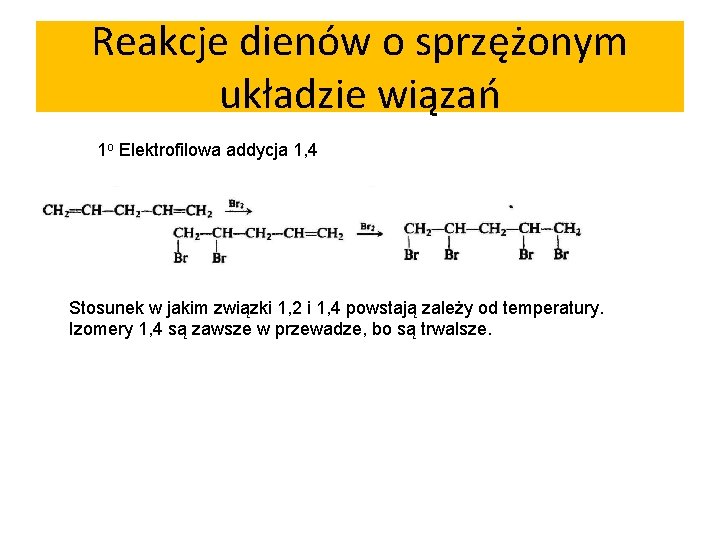
Reakcje dienów o sprzężonym układzie wiązań 1 o Elektrofilowa addycja 1, 4 Stosunek w jakim związki 1, 2 i 1, 4 powstają zależy od temperatury. Izomery 1, 4 są zawsze w przewadze, bo są trwalsze.
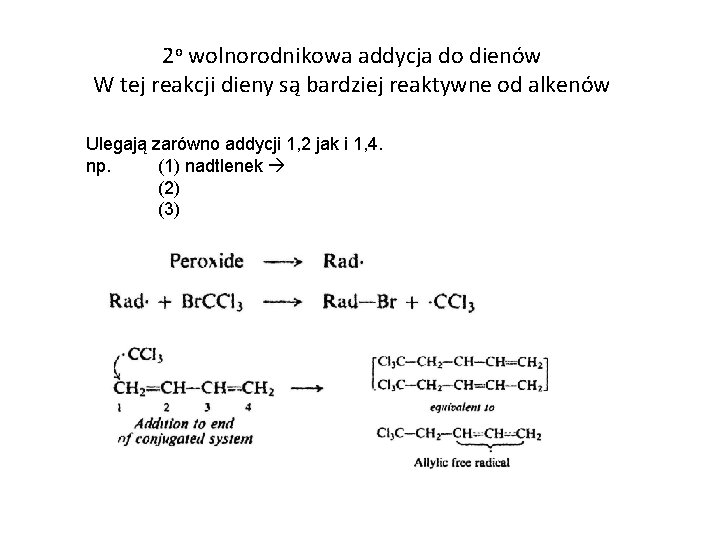
2 o wolnorodnikowa addycja do dienów W tej reakcji dieny są bardziej reaktywne od alkenów Ulegają zarówno addycji 1, 2 jak i 1, 4. np. (1) nadtlenek (2) (3)
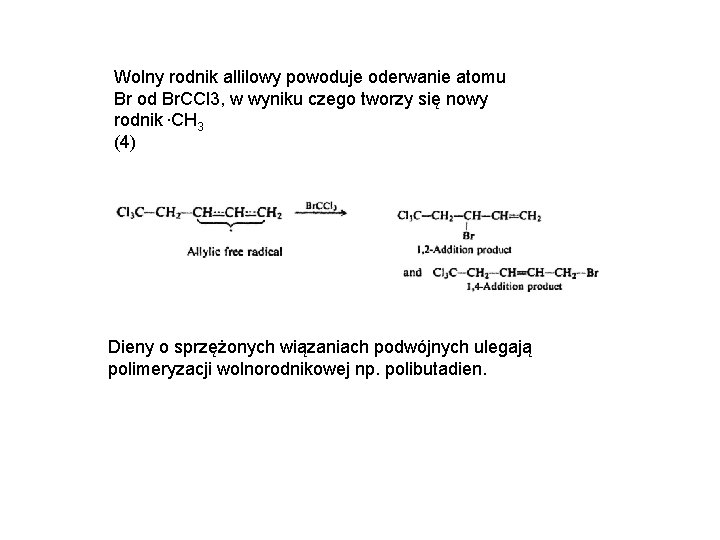
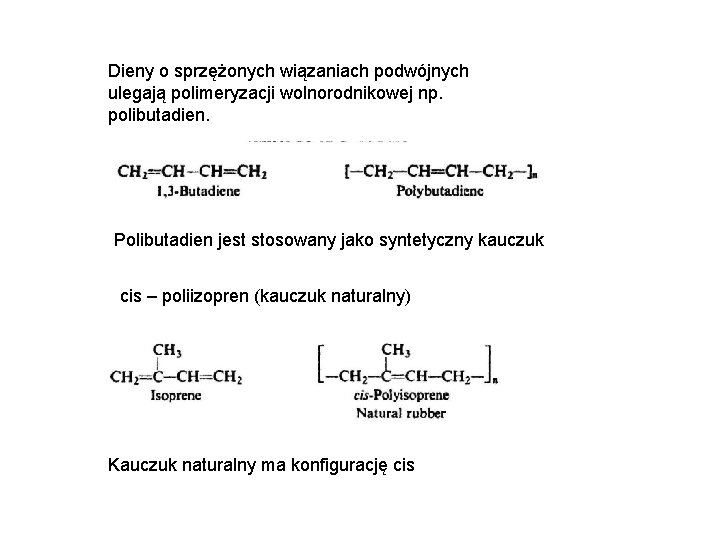
Wolny rodnik allilowy powoduje oderwanie atomu Br od Br. CCl 3, w wyniku czego tworzy się nowy rodnik. CH 3 (4) Dieny o sprzężonych wiązaniach podwójnych ulegają polimeryzacji wolnorodnikowej np. polibutadien.
Dieny o sprzężonych wiązaniach podwójnych ulegają polimeryzacji wolnorodnikowej np. polibutadien. Polibutadien jest stosowany jako syntetyczny kauczuk cis – poliizopren (kauczuk naturalny) Kauczuk naturalny ma konfigurację cis
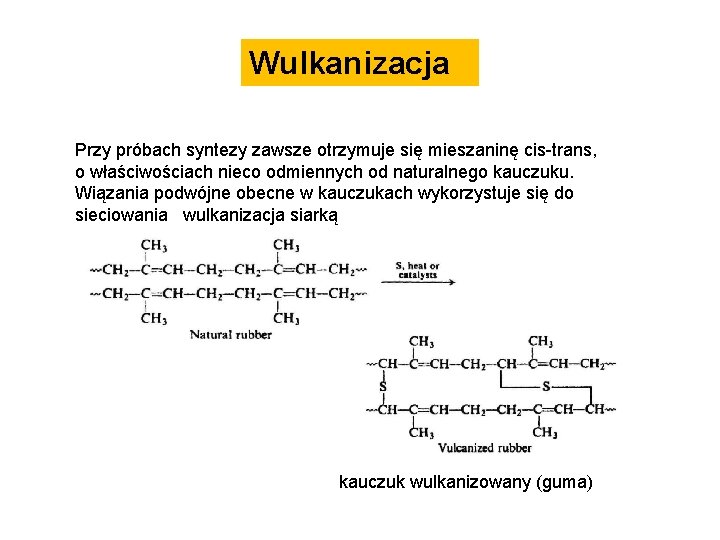
Wulkanizacja Przy próbach syntezy zawsze otrzymuje się mieszaninę cis-trans, o właściwościach nieco odmiennych od naturalnego kauczuku. Wiązania podwójne obecne w kauczukach wykorzystuje się do sieciowania wulkanizacja siarką kauczuk wulkanizowany (guma)
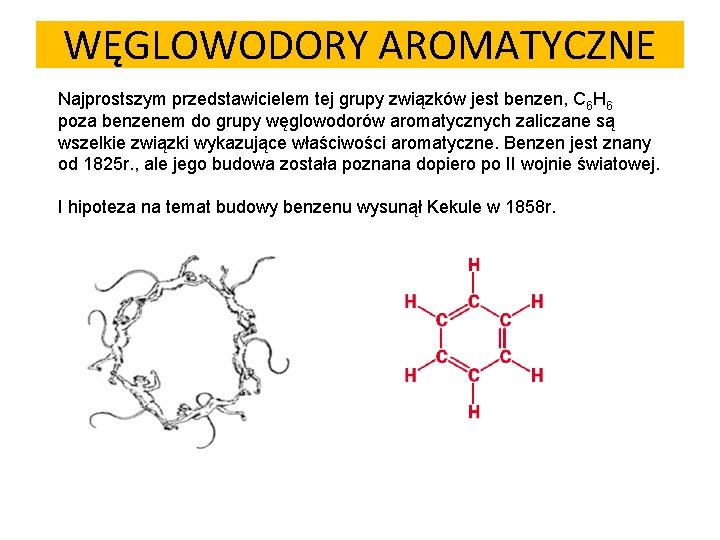
WĘGLOWODORY AROMATYCZNE Najprostszym przedstawicielem tej grupy związków jest benzen, C 6 H 6 poza benzenem do grupy węglowodorów aromatycznych zaliczane są wszelkie związki wykazujące właściwości aromatyczne. Benzen jest znany od 1825 r. , ale jego budowa została poznana dopiero po II wojnie światowej. I hipoteza na temat budowy benzenu wysunął Kekule w 1858 r.
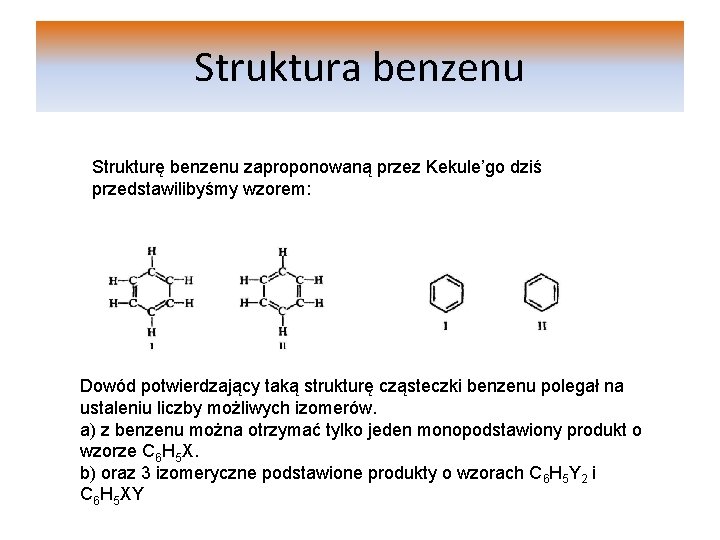
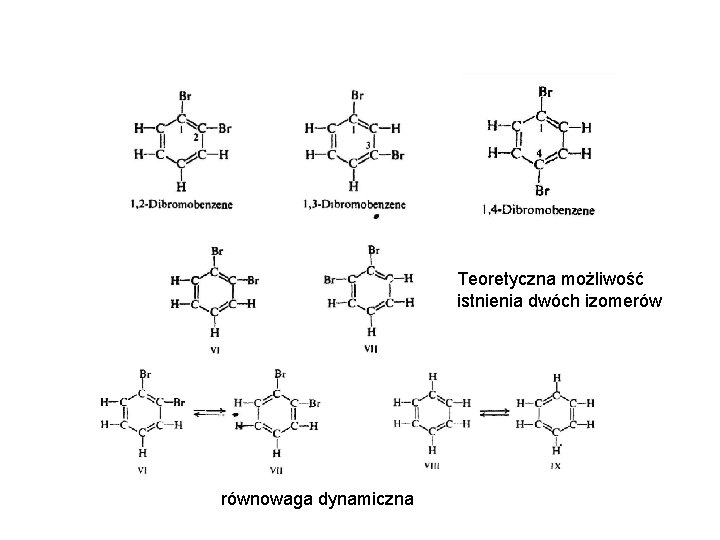
Struktura benzenu Strukturę benzenu zaproponowaną przez Kekule’go dziś przedstawilibyśmy wzorem: Dowód potwierdzający taką strukturę cząsteczki benzenu polegał na ustaleniu liczby możliwych izomerów. a) z benzenu można otrzymać tylko jeden monopodstawiony produkt o wzorze C 6 H 5 X. b) oraz 3 izomeryczne podstawione produkty o wzorach C 6 H 5 Y 2 i C 6 H 5 XY
Teoretyczna możliwość istnienia dwóch izomerów równowaga dynamiczna
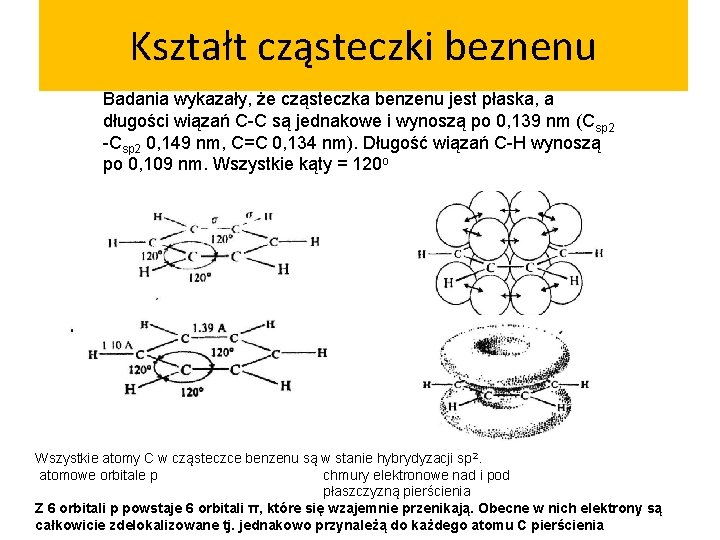
Kształt cząsteczki beznenu Badania wykazały, że cząsteczka benzenu jest płaska, a długości wiązań C-C są jednakowe i wynoszą po 0, 139 nm (Csp 2 -Csp 2 0, 149 nm, C=C 0, 134 nm). Długość wiązań C-H wynoszą po 0, 109 nm. Wszystkie kąty = 120 o Wszystkie atomy C w cząsteczce benzenu są w stanie hybrydyzacji sp 2. atomowe orbitale p chmury elektronowe nad i pod płaszczyzną pierścienia Z 6 orbitali p powstaje 6 orbitali π, które się wzajemnie przenikają. Obecne w nich elektrony są całkowicie zdelokalizowane tj. jednakowo przynależą do każdego atomu C pierścienia
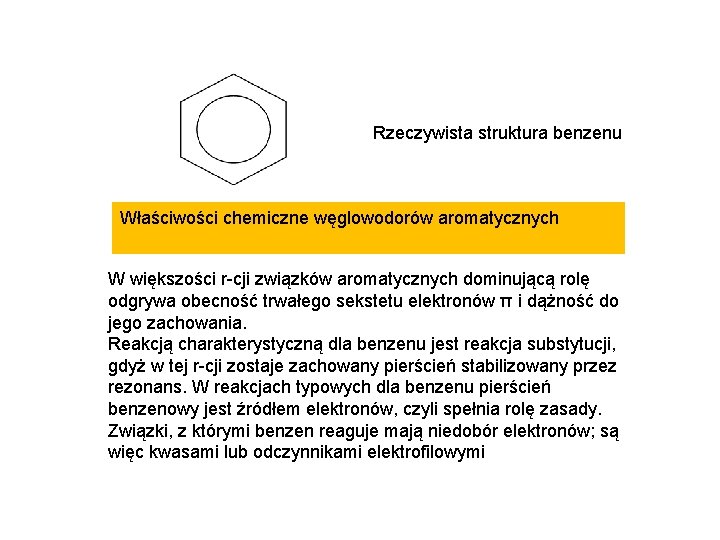
Rzeczywista struktura benzenu Właściwości chemiczne węglowodorów aromatycznych W większości r-cji związków aromatycznych dominującą rolę odgrywa obecność trwałego sekstetu elektronów π i dążność do jego zachowania. Reakcją charakterystyczną dla benzenu jest reakcja substytucji, gdyż w tej r-cji zostaje zachowany pierścień stabilizowany przez rezonans. W reakcjach typowych dla benzenu pierścień benzenowy jest źródłem elektronów, czyli spełnia rolę zasady. Związki, z którymi benzen reaguje mają niedobór elektronów; są więc kwasami lub odczynnikami elektrofilowymi
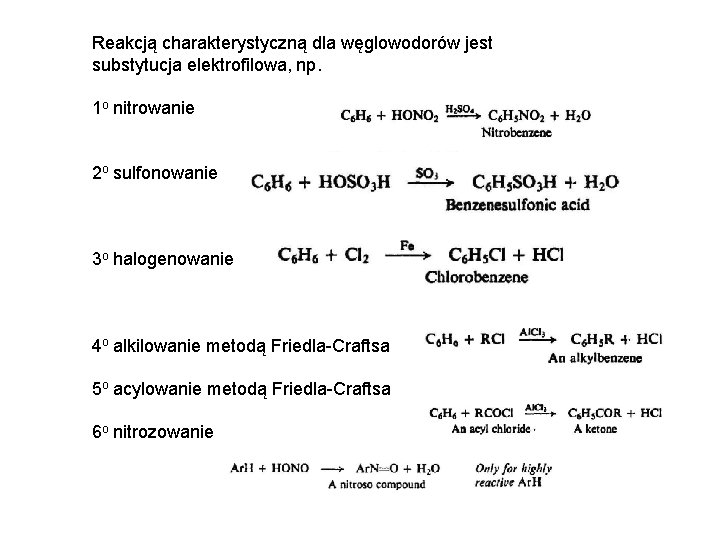
Reakcją charakterystyczną dla węglowodorów jest substytucja elektrofilowa, np. 1 o nitrowanie 2 o sulfonowanie 3 o halogenowanie 4 o alkilowanie metodą Friedla-Craftsa 5 o acylowanie metodą Friedla-Craftsa 6 o nitrozowanie
Mechanizm substytucji elektorofilowej Mechanizm podstawienia elektrofilowego obejmuje szereg etapów. Cząsteczka elektrofilowa, zbliżająca się do pierścienia aromatycznego, zostaje najpierw przyciągnięta przez chmurę elektronów otaczającą pierścień i tworzy się z całym pierścieniem połączenie typu kompleksu π. Kompleks π przekształca się w kompleks σ gdy cząsteczka elektrofilowa dotychczas luźno związana z całym pierścieniem zostaje przyłączona przez jeden z atomów C (jest to etap bardzo wolny całego procesu, bo zachodzi z małym prawdopodobieństwem). W tym momencie kołowy orbital molekularny zostaje przerwany , bo jeden z pierścieniowych atomów C ulega rehybrydyzacji sp 2 sp 3 i pierścień przestaje być aromatyczny. Kompleks σ posiada znacznie wyższą energię. Odszczepienie protonu pozwala układowi na powrót do stanu o niższej energii.
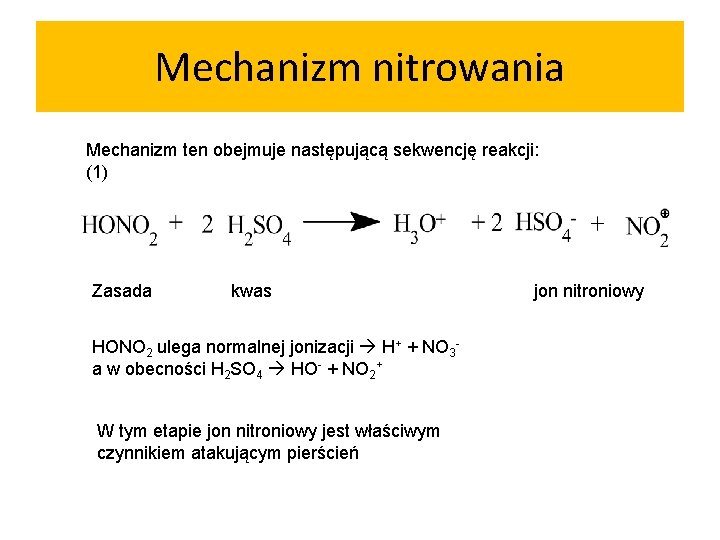
Mechanizm nitrowania Mechanizm ten obejmuje następującą sekwencję reakcji: (1) Zasada kwas HONO 2 ulega normalnej jonizacji H+ + NO 3 a w obecności H 2 SO 4 HO- + NO 2+ W tym etapie jon nitroniowy jest właściwym czynnikiem atakującym pierścień jon nitroniowy
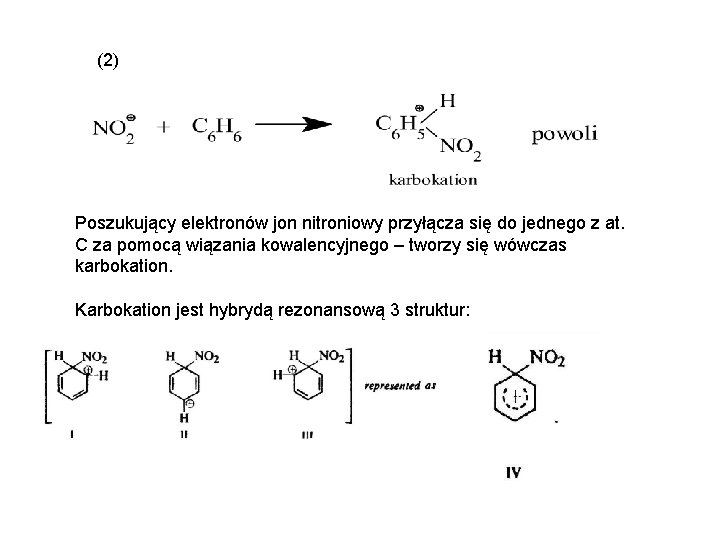
(2) Poszukujący elektronów jon nitroniowy przyłącza się do jednego z at. C za pomocą wiązania kowalencyjnego – tworzy się wówczas karbokation. Karbokation jest hybrydą rezonansową 3 struktur:
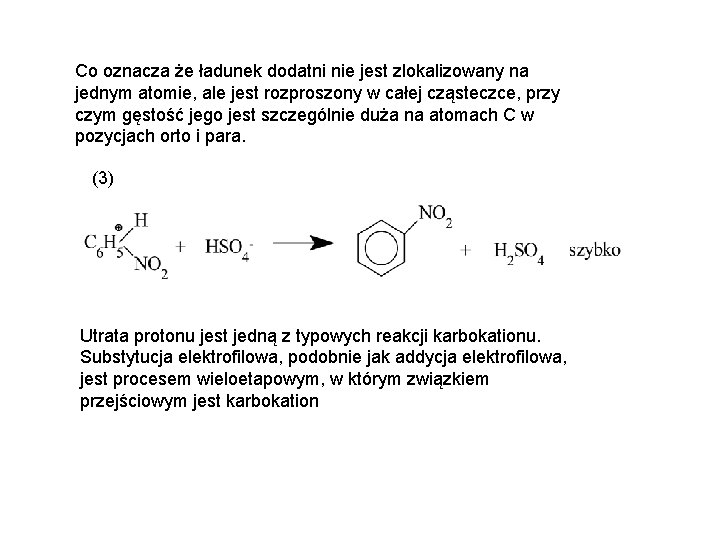
Co oznacza że ładunek dodatni nie jest zlokalizowany na jednym atomie, ale jest rozproszony w całej cząsteczce, przy czym gęstość jego jest szczególnie duża na atomach C w pozycjach orto i para. (3) Utrata protonu jest jedną z typowych reakcji karbokationu. Substytucja elektrofilowa, podobnie jak addycja elektrofilowa, jest procesem wieloetapowym, w którym związkiem przejściowym jest karbokation
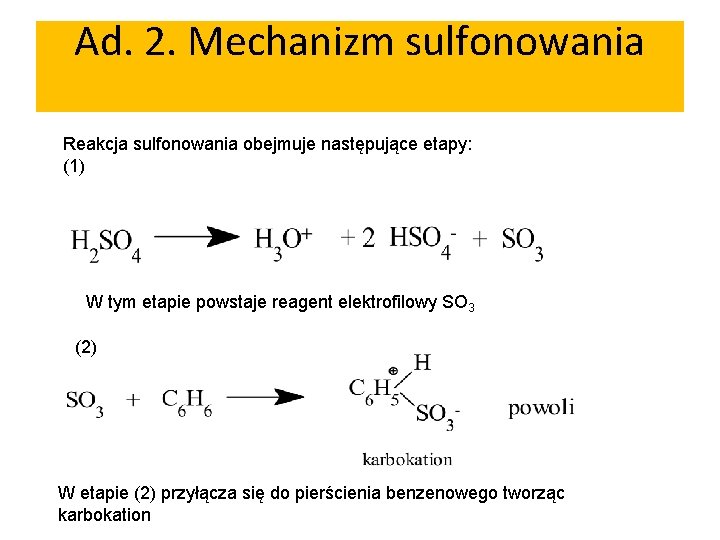
Ad. 2. Mechanizm sulfonowania Reakcja sulfonowania obejmuje następujące etapy: (1) W tym etapie powstaje reagent elektrofilowy SO 3 (2) W etapie (2) przyłącza się do pierścienia benzenowego tworząc karbokation
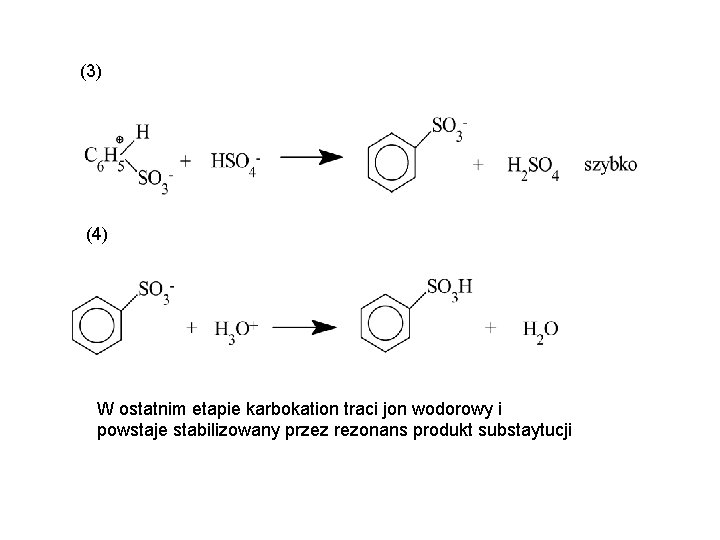
(3) (4) W ostatnim etapie karbokation traci jon wodorowy i powstaje stabilizowany przez rezonans produkt substaytucji
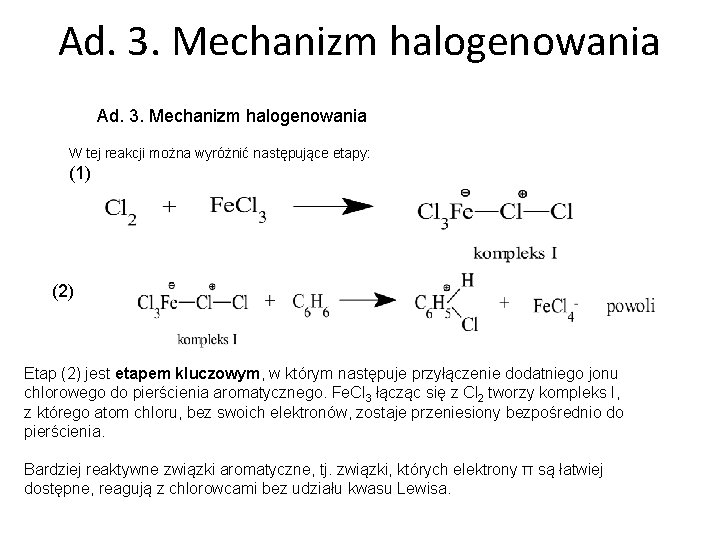
Ad. 3. Mechanizm halogenowania W tej reakcji można wyróżnić następujące etapy: (1) (2) Etap (2) jest etapem kluczowym, w którym następuje przyłączenie dodatniego jonu chlorowego do pierścienia aromatycznego. Fe. Cl 3 łącząc się z Cl 2 tworzy kompleks I, z którego atom chloru, bez swoich elektronów, zostaje przeniesiony bezpośrednio do pierścienia. Bardziej reaktywne związki aromatyczne, tj. związki, których elektrony π są łatwiej dostępne, reagują z chlorowcami bez udziału kwasu Lewisa.
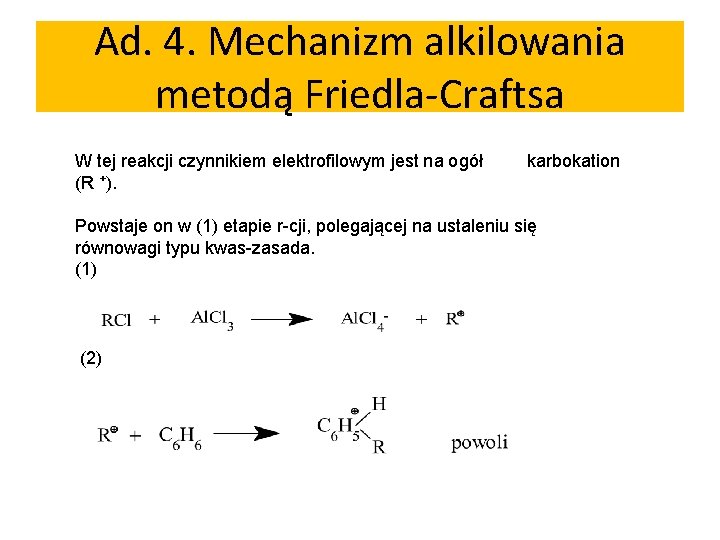
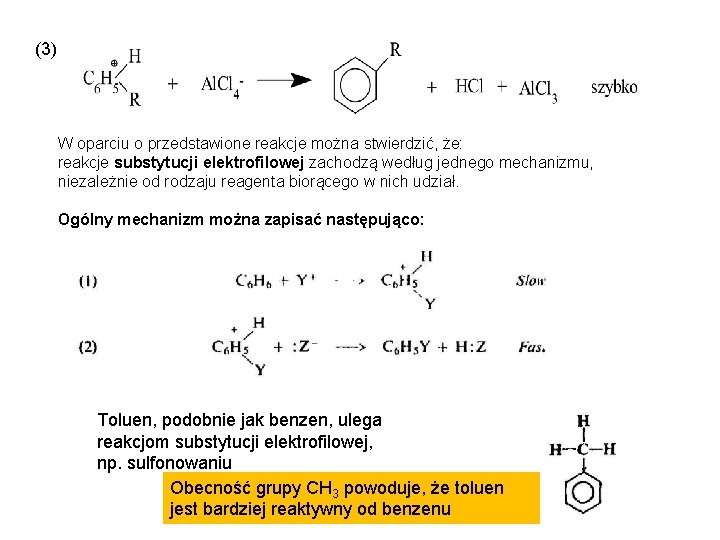
Ad. 4. Mechanizm alkilowania metodą Friedla-Craftsa W tej reakcji czynnikiem elektrofilowym jest na ogół karbokation (R +). Powstaje on w (1) etapie r-cji, polegającej na ustaleniu się równowagi typu kwas-zasada. (1) (2)
(3) W oparciu o przedstawione reakcje można stwierdzić, że: reakcje substytucji elektrofilowej zachodzą według jednego mechanizmu, niezależnie od rodzaju reagenta biorącego w nich udział. Ogólny mechanizm można zapisać następująco: Toluen, podobnie jak benzen, ulega reakcjom substytucji elektrofilowej, np. sulfonowaniu Obecność grupy CH 3 powoduje, że toluen jest bardziej reaktywny od benzenu
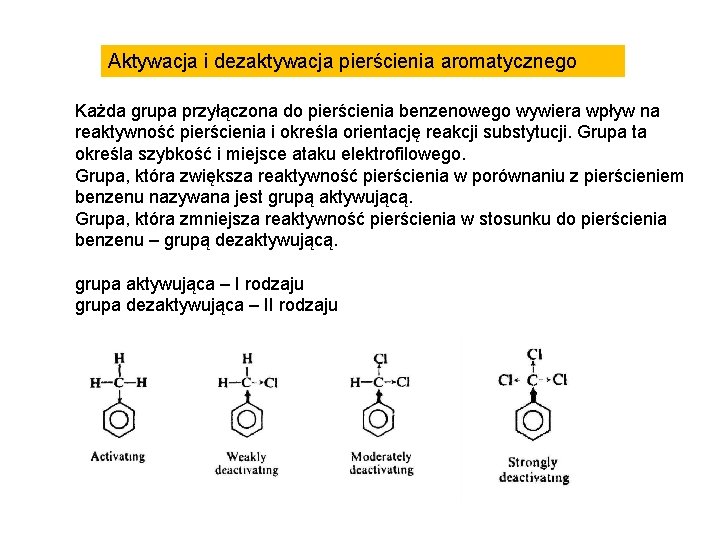
Aktywacja i dezaktywacja pierścienia aromatycznego Każda grupa przyłączona do pierścienia benzenowego wywiera wpływ na reaktywność pierścienia i określa orientację reakcji substytucji. Grupa ta określa szybkość i miejsce ataku elektrofilowego. Grupa, która zwiększa reaktywność pierścienia w porównaniu z pierścieniem benzenu nazywana jest grupą aktywującą. Grupa, która zmniejsza reaktywność pierścienia w stosunku do pierścienia benzenu – grupą dezaktywującą. grupa aktywująca – I rodzaju grupa dezaktywująca – II rodzaju
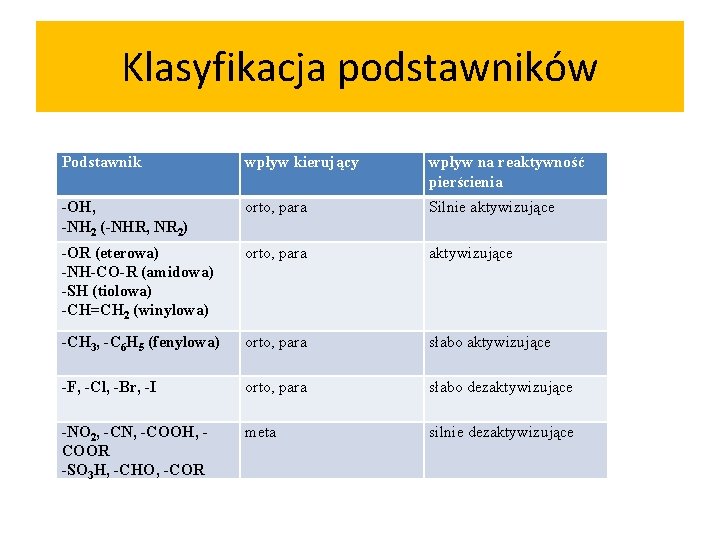
Klasyfikacja podstawników Podstawnik wpływ kierujący wpływ na reaktywność pierścienia -OH, -NH 2 (-NHR, NR 2) orto, para Silnie aktywizujące -OR (eterowa) -NH-CO-R (amidowa) -SH (tiolowa) -CH=CH 2 (winylowa) orto, para aktywizujące -CH 3, -C 6 H 5 (fenylowa) orto, para słabo aktywizujące -F, -Cl, -Br, -I orto, para słabo dezaktywizujące -NO 2, -CN, -COOH, COOR -SO 3 H, -CHO, -COR meta silnie dezaktywizujące
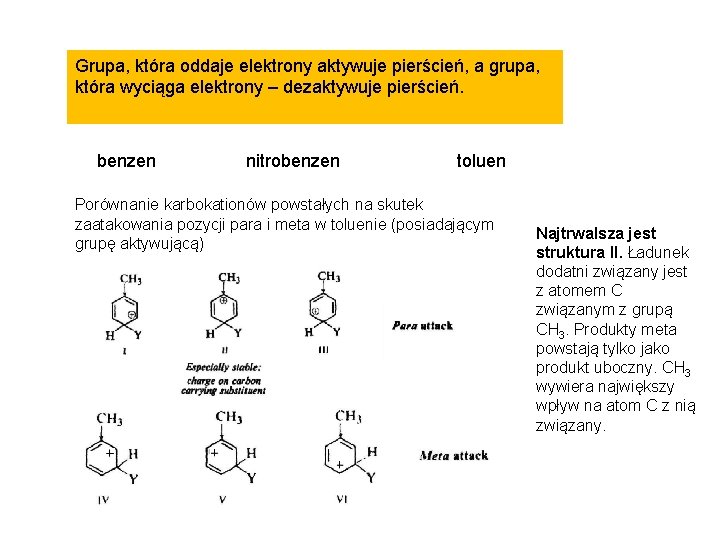
Grupa, która oddaje elektrony aktywuje pierścień, a grupa, która wyciąga elektrony – dezaktywuje pierścień. benzen nitrobenzen toluen Porównanie karbokationów powstałych na skutek zaatakowania pozycji para i meta w toluenie (posiadającym grupę aktywującą) Najtrwalsza jest struktura II. Ładunek dodatni związany jest z atomem C związanym z grupą CH 3. Produkty meta powstają tylko jako produkt uboczny. CH 3 wywiera największy wpływ na atom C z nią związany.
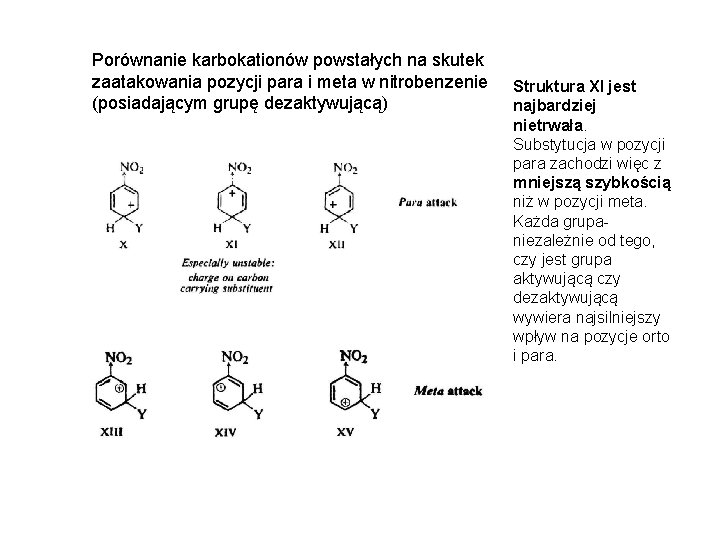
Porównanie karbokationów powstałych na skutek zaatakowania pozycji para i meta w nitrobenzenie (posiadającym grupę dezaktywującą) Struktura XI jest najbardziej nietrwała. Substytucja w pozycji para zachodzi więc z mniejszą szybkością niż w pozycji meta. Każda grupa- niezależnie od tego, czy jest grupa aktywującą czy dezaktywującą wywiera najsilniejszy wpływ na pozycje orto i para.
Otrzymywanie węglowodorów aromatycznych 1. z katalitycznego reformingu (frakcje C 6 -C 10) 2. synteza alkilowych pochodnych benzenu metodą Friedla -Craftsa Mechanizm alkilowania benzenu metodą Friedla-Craftsa Czynnikiem alkilującym są węglowodory nienasycone lub halogenopochodne. Katalizatory – kwasy Lewisa lub kwasy protonowe. Katalityczne działanie kwasó protonowych w r-cji alkilowania alkenów sprowadza się do wytworzenia karbokationów. a) b)