
Wybrane zaburzenia krzepnicia Opracowanie dr Monika Biernat dr
Wybrane zaburzenia krzepnięcia Opracowanie: dr Monika Biernat dr hab. Donata Urbaniak-Kujda, Klinika Hematologii, Nowotworów Krwi i Transplantacji Szpiku UMED we Wrocławiu
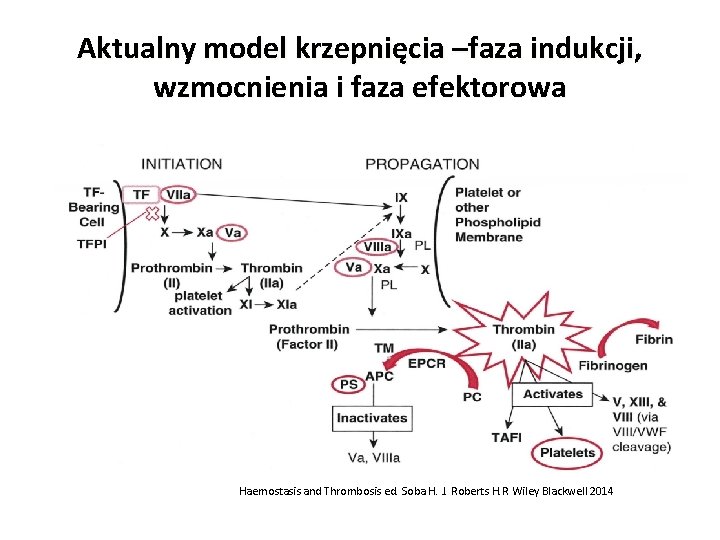
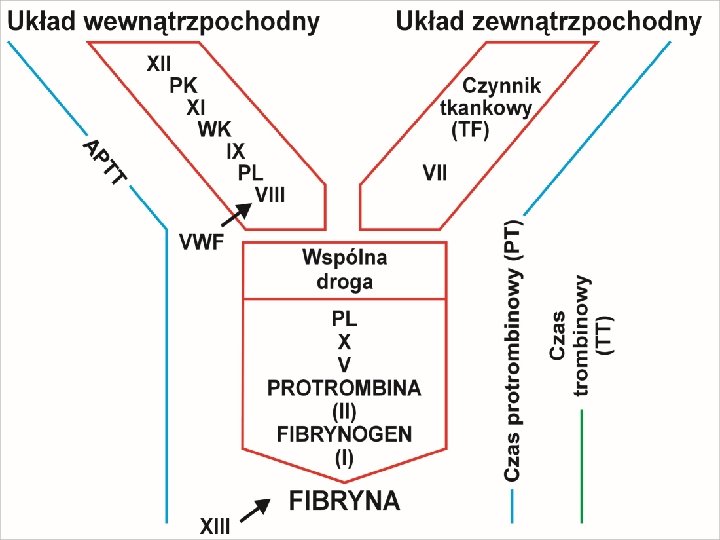
Aktualny model krzepnięcia –faza indukcji, wzmocnienia i faza efektorowa Haemostasis and Thrombosis ed. Soba H. J. Roberts H. R Wiley Blackwell 2014
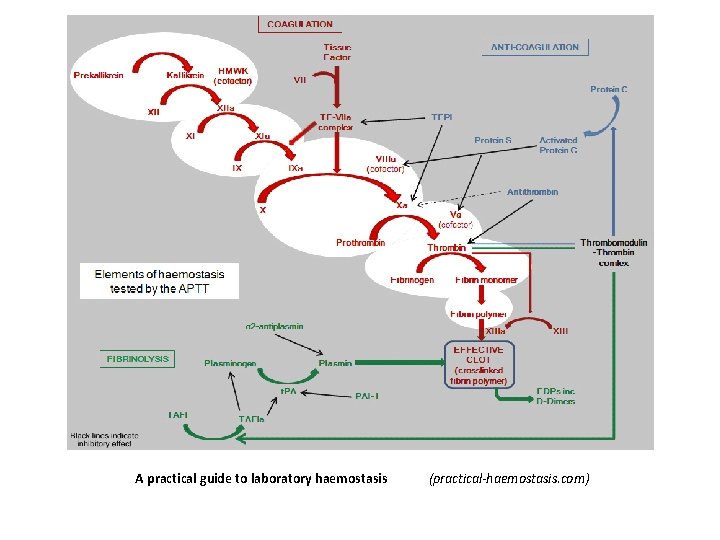
A practical guide to laboratory haemostasis (practical-haemostasis. com)
Czynniki krzepnięcia o charakterze białek osocza -3 grupy: § Czynniki zespołu protrombiny – II, VII, IX, X, są syntetyzowane w komórkach miąższu wątroby przy udziale wit. K § Czynniki wrażliwe na trombinę – I, V, VIII i XIII § Czynniki kontaktu – XI, XII, prekalikreina, wielkocząsteczkowy kininogen
Skazy krwotoczne 1. 2. 3. 4. Skazy krwotoczne naczyniowe Skazy krwotoczne płytkowe Skazy krwotoczne osoczowe wrodzone i nabyte Zaburzenia fibrynolizy
Skazy krwotoczne naczyniowe 1. Wrodzone - Wrodzona naczyniakowatość krwotoczna (ch. Rendu, Oslera, Webera) - Plamice we wrodzonych chorobach tkanki łącznej 2. Nabyte - Zapalenie naczyń związane z obecnością p/ciał Ig. A (pl. Schoenleina-Henocha) - Plamice związane ze zmianami zakrzepowowozatorowymi - Plamice polekowe - Plamice w przebiegu zakażeń
Skazy krwotoczne płytkowe • Małopłytkowości: -centralne (zmniejszona produkcja płytek) -obwodowe (zwiększone niszczenie płytek) -hipersplenizm(zaburzenie dystrybucji płytek) -małopłytkowość z rozcieńczenia(masywne przetoczenia krwi) Małopłytkowość: -ciężka (liczba płytek <30 x 109/l) -umiarkowana (liczba płytek 30 -50 x 109/l) -łagodna (liczba płytek 50 -150 x 109/l)
Pierwotna małopłytkowość immunologiczna (ITP) • częstość: 32 -66 nowych chorych/ 1 mln (USA); rzadziej u Afro-Amerykanów • wiek: 3 -4 dekada, ale u osób > 60 r. ż: częstość > 2 x większa • K: M – u młodszych 3 -4: 1, ale > 60 r. ż. – bez predylekcji
ITP klasyfikacja - nowo rozpoznana (do 3 mies. ) - przetrwała (3 -12 mies. ) - przewlekła (≥ 12 mies. ) typowo podstępny początek, przewlekły, zmienny, nieprzewidywalny przebieg
ITP -różnicowanie 1. Skazy wrodzone (małopłytkowości rodzinne, zespół Bernarda-Souliera, typ 2 B v. WD) 2. Małopłytkowości immunologiczne wtórne: • małopłytkowości polekowe (ASA, NLPZ, tiklopidyna, klopidogrel, antagoniści receptora GPIIb/IIIa) • zakażenia (HCV, HIV, PV B 19, CMV, H. pylori) • LE • APS • nowotwory układu chłonnego (PBL) • choroby szpiku (MDS, białaczki, przerzuty nowotworowe) • choroby wątroby (alkoholowa marskość) • małopłytkowość poprzetoczeniowa 3. TTP, mikroangiopatie zakrzepowe
ITP-rozpoznanie 1. Rozpoznanie po wykluczeniu innych stanów lub chorób 2. Wywiad (choroby, leki, wywiad rodzinny) 3. Badanie fizykalne 4. Badania podstawowe: -morfologia krwi, -PLT na cytrynian (małopłytkowość rzekoma), -retikulocyty, -grupa krwi -badanie w kierunku zakażenia: HBV, HCV, HIV, H. pylori
ITP-rozpoznanie Badania dodatkowe: • Biopsja szpiku w wybranych przypadkach: > 60 rż (wykluczenie MDS), przed planowaną splenektomią, w nawrocie choroby po splenektomii, w przypadkach choroby opornej na leczenie, gdy współistnieją objawy ogólne lub występują inne nieprawidłowości w morfologii krwi • USG jamy brzusznej • przeciwciała przeciw glikoproteinom płytkowym • przeciwciała antyfosfolipidowe • przeciwciała przeciw tyreoglobulinie, hormony tarczycy • przeciwciała przeciwjądrowe • Parwowirus B 19, CMV, EBV • test ciążowy
Podejście do leczenia w ITP Cele leczenia: • hamowanie produkcji autoprzeciwciał (GKS, Rtx, splenektomia) • zmniejszenie aktywności M/M (IVg. G, anty-D, VCR/kolchicyna) • zwiększenie produkcji płytek krwi (TPO-RA) Chorzy z PLT > 30 G/L, bez cech skazy krwotocznej zwykle nie wymagają leczenia
Kogo i kiedy trzeba leczyć? • PLT < 20 -30 G/l z lub bez skazy krwotocznej • PLT nawet > 50 G/l – gdy dołączyły się inne zaburzenia hemostazy, stan po urazie, przed dużym zabiegiem chirurgicznym • Stany nagłe: konieczne zwiększenie PLT w ciągu doby (krwotok: do OUN, z przewodu pokarmowego; operacja, procedura diagnostyczna/inwazyjna), leczenie: KKP, metyloprednizolon 1 g/d przez 2 -3 dni, IVIg (1 g/kg m. c. przez 1 -3 dni), leki antyfibrynolityczne, splenektomia, alkaloidy Vinca rosea, jeśli w/w metody nieskuteczne r. FVIIa
Leczenie ITP
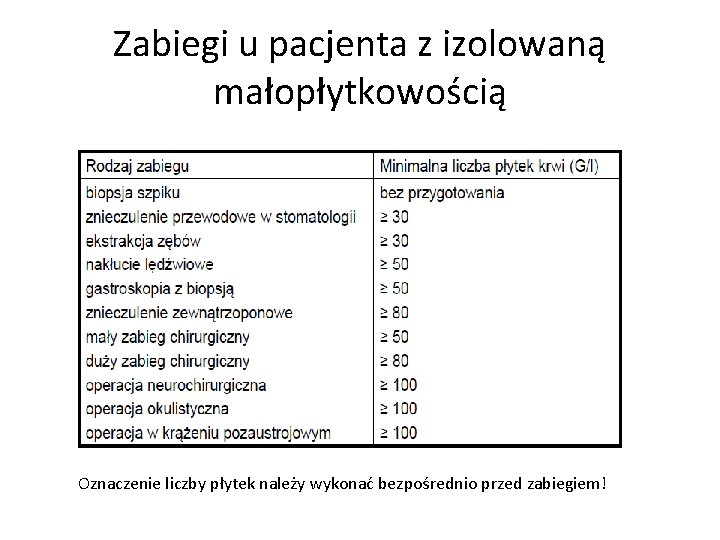
Zabiegi u pacjenta z izolowaną małopłytkowością Oznaczenie liczby płytek należy wykonać bezpośrednio przed zabiegiem!
Skazy krwotoczne osoczowe • Wrodzone: -choroba von Willebranda -hemofilia A -hemofilia B • Nabyte
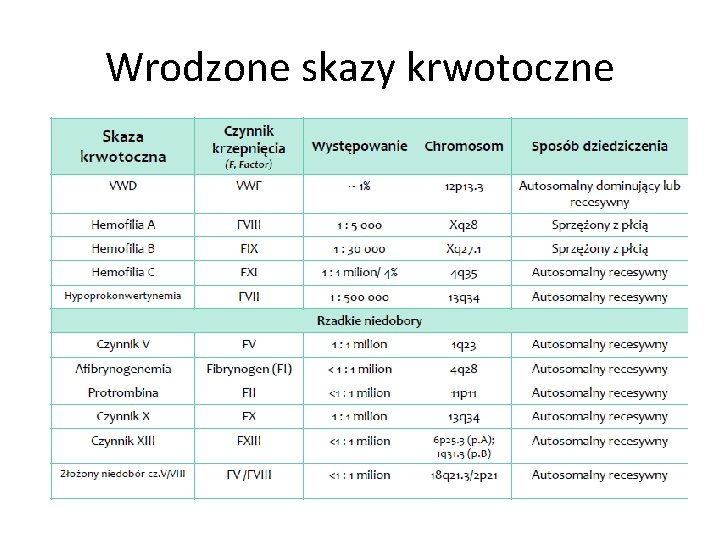
Wrodzone skazy krwotoczne
Hemofilia A/B wynik wrodzonego niedoboru czynników VIII (hemofilia A) i IX (hemofilia B) Hemofilia A 1 na 5000 męskich urodzeń gen cz. VIII ma 186 kb zawiera 0, 001 DNA chromosomu X i jest jednym z największych zidentyfikowanych ludzkich genów znaleziono > 150 różnych mutacji, 70 % rodzin ma różne mutacje, Øw 90 % przyczyna mutacji może być wykryta dla umiarkowanej i łagodnej hemofilii, a tylko w 50 -60% dla ciężkiej hemofilii Hemofilia B częstość ¼-1/6 zachorowań na hemofilię A, gen dla cz. IX ma 34 kb zlokalizowany centromerycznie do genu cz. VIII w końcowym długim ramieniu chromosomu X, nie znaleziono połączenia między genami dla cz. VIII i IX, nosicielstwo hemofilii B wykrywa się w 60 -70 % mierząc obniżenie aktywności cz. IX w surowicy, skuteczniejsza w wykrywaniu nosicielstwa jest analiza mutacji genu.
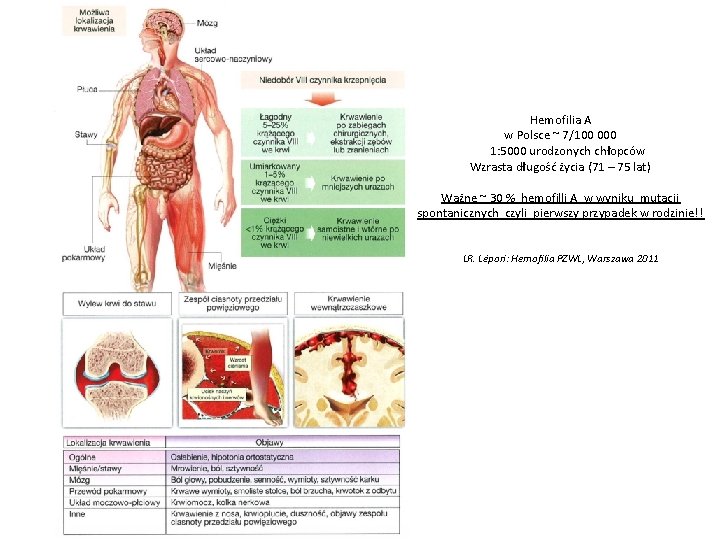
Hemofilia A w Polsce ~ 7/100 000 1: 5000 urodzonych chłopców Wzrasta długość życia (71 – 75 lat) Ważne ~ 30 % hemofilli A w wyniku mutacji spontanicznych czyli pierwszy przypadek w rodzinie!! LR. Lėpori: Hemofilia PZWL, Warszawa 2011
Diagnostyka hemofilii • Rozpoznanie hemofilii ważny jest wywiad rodzinny ale u 20 -30% noworodków urodzonych z hemofilią nie stwierdzało się w rodzinie tej choroby UWAGA! Osoby z łagodną postacią choroby mogą nie manifestować objawów hemofilii po urodzeniu • Jeśli aktywność cz. IX jest < 1% normy, rozpoznanie ciężkiej hemofilii jest pewne. • U zdrowego noworodka aktywność cz. VIII jest porównywalna z aktywnością cz. VIII u zdrowego dorosłego. • Hemofilia ujawnia się zazwyczaj w 1 -2 rż • U chorych na ciężką i umiarkowaną hemofilię aktywność cz. VIII i cz. IX pozostaje na tym samym poziomie przez całe życie ( wyjątek hemofilia B Leyden). • W łagodnej hemofilii A stwierdza się krótkotrwałe zwiększenie aktywności cz. VIII
Diagnostyka laboratoryjna • Cz. VIII wzrasta po wysiłku fizycznym, w warunkach stresu, po wstrzyknięciu adrenaliny lub DDAVP. • U pewnych nosicielek hemofilii należy oznaczyć VIII: C lub IX: C.
Jak ocenić aktywność cz. VIII czy cz. IX? Ø aktywność cz. VIII mierzy się porównawczo (3 x) przy użyciu odpowiednich substratów, cz. von Willebranda jest również oznaczany, Ø aktywność cz. VIII i IX wyraża się w U /ml, Ø 1 U odpowiada 100 % tego czynnika w 1 ml normalnego osocza. Jaki zakres? Aktywność tych czynników mieści się w granicach 0, 5 U /ml do 1, 5 U /ml (50 -150 %)
Hemofilia – zasady leczenia • Hemofilia jest wciąż chorobą nieuleczalną. • Podstawą leczenia jest zwiększenie aktywności niedoborowego czynnika krzepnięcia. • Stosuje się: 1. liofilizowane koncentraty cz. VIII lub cz. IX z ludzkiego osocza. 2. liofilizowane koncentraty cz. VIII lub cz. IX wytwarzane metodami inżynierii genetycznej ( koncentraty rekombinowane). 3. DDAVP- desmopresyna. 4. leki wspomagające: antyfibrynolityki i miejscowe środki hemostatyczne.
Hemofilia - zasady leczenia Podając czynniki krzepnięcia należy brać pod uwagę: 1. 2. okres półtrwania w osoczu, minimalny hemostatyczny poziom czynnika wymagany do zabezpieczenia krzepnięcia w zależności od typu i intensywności krwawienia, 1 j cz. VIII podnosi w osoczu poziom czynnika o 0, 02 U /ml tj. 2 %, okres półtrwania cz. VIII - ok. 12 godz. 1 j cz. IX podnosi w osoczu poziom czynnika o 0, 01 U /ml tj. 1%, okres półtrwania cz. IX - ok. 24 godz.
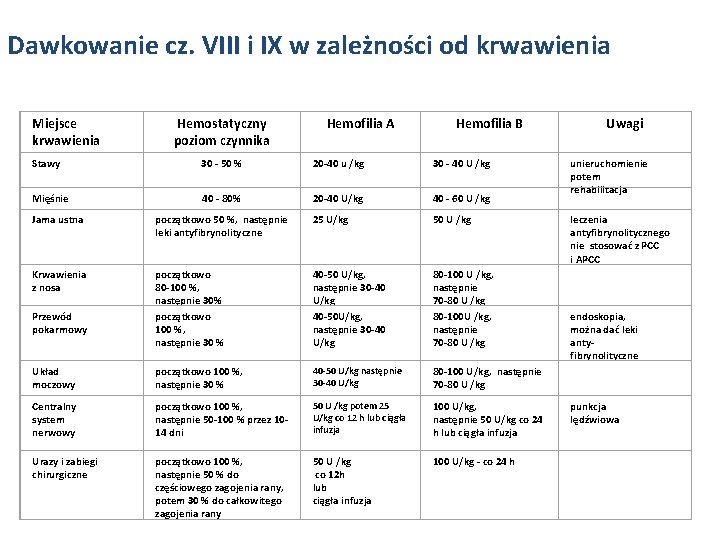
Dawkowanie cz. VIII i IX w zależności od krwawienia Miejsce krwawienia Hemostatyczny poziom czynnika Hemofilia A Hemofilia B Stawy 30 - 50 % 20 -40 u /kg 30 - 40 U /kg Mięśnie 40 - 80% 20 -40 U/kg 40 - 60 U /kg Uwagi unieruchomienie potem rehabilitacja Jama ustna początkowo 50 %, następnie leki antyfibrynolityczne 25 U/kg 50 U /kg leczenia antyfibrynolitycznego nie stosować z PCC i APCC Krwawienia z nosa początkowo 80 -100 %, następnie 30% początkowo 100 %, następnie 30 % 40 -50 U/kg, następnie 30 -40 U/kg 40 -50 U/kg, następnie 30 -40 U/kg 80 -100 U /kg, następnie 70 -80 U /kg 80 -100 U /kg, następnie 70 -80 U /kg Układ moczowy początkowo 100 %, następnie 30 % 40 -50 U/kg następnie 30 -40 U/kg 80 -100 U/kg, następnie 70 -80 U /kg Centralny system nerwowy początkowo 100 %, następnie 50 -100 % przez 1014 dni 50 U /kg potem 25 U/kg co 12 h lub ciągła infuzja 100 U/kg, następnie 50 U/kg co 24 h lub ciągła infuzja punkcja lędźwiowa Urazy i zabiegi chirurgiczne początkowo 100 %, następnie 50 % do częściowego zagojenia rany, potem 30 % do całkowitego zagojenia rany 50 U /kg co 12 h lub ciągła infuzja 100 U/kg - co 24 h Przewód pokarmowy endoskopia, można dać leki antyfibrynolityczne
Terapia substytucyjna w stanach zagrożenia życia W przypadku zagrożenia życia pacjent powinien natychmiast otrzymać leczenie: 1. Hemofilia A: dożylne podanie koncentratu czynnika VIII 40 -50 j/kg i kolejną dawkę co 8 - 12 godz. 2. Hemofilia B: dożylne podanie koncentratu czynnika IX 80 -100 j/kg i kolejną dawkę co 12 -24 godz. 3. Choroba von Willebranda: dożylne podanie koncentratu czynnika VIII zaw. v. WF (np. Fandhi) 3050 j/kg i kolejną dawkę co 8 -12 godz.
Terapia substytucyjna w stanach zagrożenia życia • Dla ratowania życia jest konieczne natychmiastowe podniesienie poziomu czynnika w osoczu chorego do wartości 80 -100% normy • Szybki kontakt z najbliższym ośrodkiem leczenia chorych na hemofilię!
Gdy chory na hemofilię albo inną wrodzoną skazę krwotoczną szuka pomocy poza ośrodkiem leczenia hemofilii, NAJPRAWDOPODOBNIEJ POTRZEBUJE PILNEGO LECZENIA, a jego zdrowiu i życiu może zagrażać bezpośrednie niebezpieczeństwo. Krwawienie u chorego na skazę krwotoczną może być niebezpieczne i bezpośrednio zagrażać życiu. Urazy głowy, szyi i języka wymagają NATYCHMIASTOWEJ INTERWENCJI i na ogół hospitalizacji. WYKONAJ!
W przypadku krwawienia lub PODEJRZENIA KRWAWIENIA (np. wewnętrznego) JAK NAJSZYBCIEJ podaj koncentrat brakującego czynnika krzepnięcia Po urazie głowy lub brzucha ZAWSZE PODAWAJ KONCENTRAT CZYNNIKA KRZEPNIĘCIA, nawet przy braku objawów krwawienia. Jeżeli masz wątpliwości, czy doszło do krwawienia, również PODAJ KONCENTRAT Porozmawiaj z pacjentem i jego rodziną. Na ogół bardzo dobrze orientują się w leczeniu choroby i mają przy sobie niezbędne dokumenty, adresy i telefony.
TEGO NIE RÓB! • Nie czekaj. Opóźnienie leczenia u osoby chorej na hemofilię może spowodować znaczny uszczerbek na zdrowiu, a nawet zagrożenie życia. • Nie wykonuj procedur inwazyjnych ani operacji bez konsultacji ze specjalistą z ośrodka leczenia hemofilii. PAMIĘTAJ! • Nie podawaj kwasu acetylosalicylowego ani innych niesteroidowych leków przeciwzapalnych. • Unikaj wstrzyknięć domięśniowych. • Szczepionki podawaj podskórnie.
Choroba von Willebranda • Najczęstsza osoczowa skaza krwotoczna • Podobna częstość u obu płci • 0, 6 -1, 3% populacji – szacowana częstość występowania ale • Szacowana częstość występowania objawowej v. WD około 0. 1%
Choroba von Willebranda • Niedobór lub zaburzenie funkcji czynnika von Willebranda - glikoproteiny osoczowej, która występuje w kompleksie z cz. VIII i bierze udział w pierwotnej hemostazie, co warunkuje prawidłową adhezję płytek krwi do uszkodzonej ściany naczyniowej • Gen czynnika znajduje się na chromosomie 12 • Wynik mutacji- upośledzona synteza v. WF lub synteza nieprawidłowego białka • Wtórne zjawisko- niedobór cz. VIII
Choroba von Willebranda - typy • Typ I: najczęstszy (65 -75% przypadków) - łagodny, niewielki ilościowy niedobór v. WF • Typ II: zwykle łagodny, 10 -30% chorych, defekt jakościowy v. WF, podtypy: 2 A, 2 B, 2 M, 2 N • Typ III: ciężki, 1 -5% chorych, znaczny ilościowy niedobór lub brak v. WF
Choroba von Willebranda- rozpoznanie • Objawy kliniczne: skłonność do krwawień (głównie skórno-śluzówkowych, przedłużone krwawienia miesięczne, krwawienia po ekstrakcjach zębów, wylewy do stawów i mięśni oraz masywne krwotoki z przewodu pokarmowego – tylko typ 3) • Obciążający wywiad rodzinny! • Testy laboratoryjne
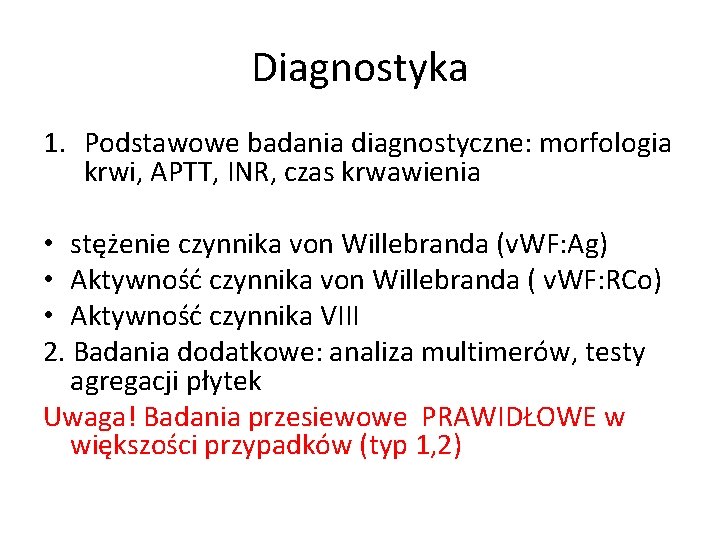
Diagnostyka 1. Podstawowe badania diagnostyczne: morfologia krwi, APTT, INR, czas krwawienia • stężenie czynnika von Willebranda (v. WF: Ag) • Aktywność czynnika von Willebranda ( v. WF: RCo) • Aktywność czynnika VIII 2. Badania dodatkowe: analiza multimerów, testy agregacji płytek Uwaga! Badania przesiewowe PRAWIDŁOWE w większości przypadków (typ 1, 2)
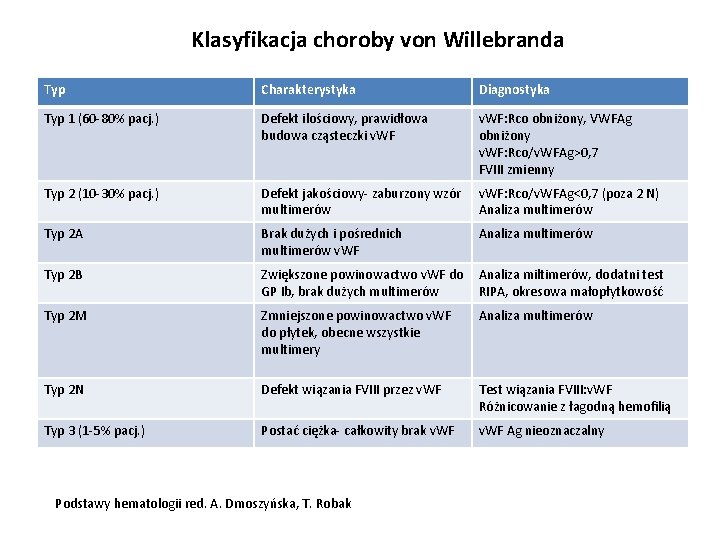
Klasyfikacja choroby von Willebranda Typ Charakterystyka Diagnostyka Typ 1 (60 -80% pacj. ) Defekt ilościowy, prawidłowa budowa cząsteczki v. WF: Rco obniżony, VWFAg obniżony v. WF: Rco/v. WFAg>0, 7 FVIII zmienny Typ 2 (10 -30% pacj. ) Defekt jakościowy- zaburzony wzór multimerów v. WF: Rco/v. WFAg<0, 7 (poza 2 N) Analiza multimerów Typ 2 A Brak dużych i pośrednich multimerów v. WF Analiza multimerów Typ 2 B Zwiększone powinowactwo v. WF do Analiza miltimerów, dodatni test GP Ib, brak dużych multimerów RIPA, okresowa małopłytkowość Typ 2 M Zmniejszone powinowactwo v. WF do płytek, obecne wszystkie multimery Analiza multimerów Typ 2 N Defekt wiązania FVIII przez v. WF Test wiązania FVIII: v. WF Różnicowanie z łagodną hemofilią Typ 3 (1 -5% pacj. ) Postać ciężka- całkowity brak v. WF Ag nieoznaczalny Podstawy hematologii red. A. Dmoszyńska, T. Robak
Leczenie Celem leczenia jest korekcja podwójnego defektu hemostazy: 1) upośledzonej adhezji płytek krwi 2) upośledzonego krzepnięcia krwi • Desmopresyna • Leczenie substytucyjne • Leczenie wspomagające
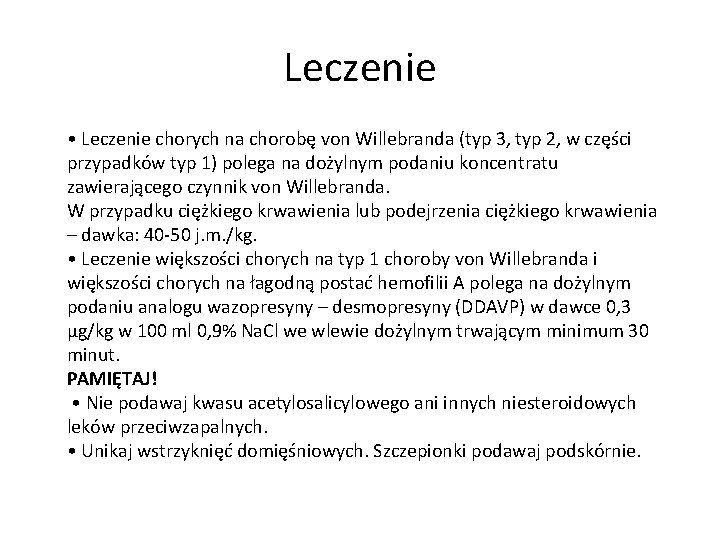
Leczenie • Leczenie chorych na chorobę von Willebranda (typ 3, typ 2, w części przypadków typ 1) polega na dożylnym podaniu koncentratu zawierającego czynnik von Willebranda. W przypadku ciężkiego krwawienia lub podejrzenia ciężkiego krwawienia – dawka: 40 -50 j. m. /kg. • Leczenie większości chorych na typ 1 choroby von Willebranda i większości chorych na łagodną postać hemofilii A polega na dożylnym podaniu analogu wazopresyny – desmopresyny (DDAVP) w dawce 0, 3 µg/kg w 100 ml 0, 9% Na. Cl we wlewie dożylnym trwającym minimum 30 minut. PAMIĘTAJ! • Nie podawaj kwasu acetylosalicylowego ani innych niesteroidowych leków przeciwzapalnych. • Unikaj wstrzyknięć domięśniowych. Szczepionki podawaj podskórnie.
Skazy krwotoczne osoczowe nabyte • Zaburzenia krzepnięcia wywołane niedoborem wit. K • Zaburzenia krzepnięcia w chorobach wątroby (niedobór większości czynników) • DIC (niedobór większości czynników) • Nabyta hemofilia A • Leczenie heparyną • Krążące antykoagulanty
Niedobór wit. K • Czynniki zespołu protrombiny – II, VII, IX, X, są syntetyzowane w komórkach miąższu wątroby przy udziale wit. K • Przyczyny niedoboru: -upośledzone wytwarzanie wit. K -upośledzone wchłanianie -upośledzone wykorzystanie wit. K (antagonistyczne działanie VKA – acenokumarol, warfaryna)
Niedobór wit. K • Krwawienia: skórno-śluzówkowe, podskórne, krwotoki, krwawienie z przewodu pokarmowego • Diagnostyka: PT , APTT-N lub , czas krwawienia – N • Zmniejszone stęż. cz. VII, IX i X oraz norma- cz. V i cz. VIII
Główne czynniki ryzyka krwawienia przy stosowaniu agonistów wit. K (VKA) • Wiek > 75 lat • Wartość INR > 5 • Liczba płytek krwi < 10 G/l lub stężenie Hb < 10 g/dl • Krwawienie w wywiadzie (szczególnie z przewodu pokarmowego) • Udar niedokrwienny (niedawno przebyty) • Współistnienie innych ciężkich schorzeń: nowotwór złośliwy (szczególnie z odległymi przerzutami), niewydolność nerek i/lub wątroby, ostatnio przebyty uraz, niewyrównane nadciśnienie tętnicze, nadużywanie alkoholu, • Leki p/płytkowe stosowane równolegle (ASA, klopidogrel, inhibitory GP IIb/IIIa) lub NLPZ
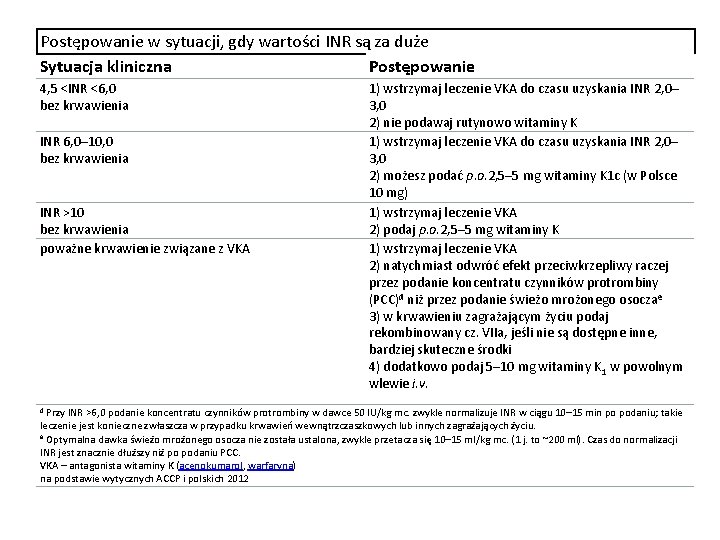
Postępowanie w sytuacji, gdy wartości INR są za duże Sytuacja kliniczna Postępowanie 4, 5 <INR <6, 0 bez krwawienia INR 6, 0– 10, 0 bez krwawienia INR >10 bez krwawienia poważne krwawienie związane z VKA 1) wstrzymaj leczenie VKA do czasu uzyskania INR 2, 0– 3, 0 2) nie podawaj rutynowo witaminy K 1) wstrzymaj leczenie VKA do czasu uzyskania INR 2, 0– 3, 0 2) możesz podać p. o. 2, 5– 5 mg witaminy K 1 c (w Polsce 10 mg) 1) wstrzymaj leczenie VKA 2) podaj p. o. 2, 5– 5 mg witaminy K 1) wstrzymaj leczenie VKA 2) natychmiast odwróć efekt przeciwkrzepliwy raczej przez podanie koncentratu czynników protrombiny (PCC)d niż przez podanie świeżo mrożonego osoczae 3) w krwawieniu zagrażającym życiu podaj rekombinowany cz. VIIa, jeśli nie są dostępne inne, bardziej skuteczne środki 4) dodatkowo podaj 5– 10 mg witaminy K 1 w powolnym wlewie i. v. d Przy INR >6, 0 podanie koncentratu czynników protrombiny w dawce 50 IU/kg mc. zwykle normalizuje INR w ciągu 10– 15 min po podaniu; takie leczenie jest konieczne zwłaszcza w przypadku krwawień wewnątrzczaszkowych lub innych zagrażających życiu. e Optymalna dawka świeżo mrożonego osocza nie została ustalona, zwykle przetacza się 10– 15 ml/kg mc. (1 j. to ~200 ml). Czas do normalizacji INR jest znacznie dłuższy niż po podaniu PCC. VKA – antagonista witaminy K (acenokumarol, warfaryna) na podstawie wytycznych ACCP i polskich 2012
DIC charakteryzuje się: • aktywacją układu krzepnięcia i, w następstwie –układu fibrynolizy – generacją dużych ilości trombiny i plazminy • DIC nie jest jednostką chorobową Jest zespołem objawów towarzyszących różnym schorzeniom
DIC- przyczyny • sepsa/ciężka infekcja • uraz (wielonarządowy, głowy, zator tłuszczowy) • uszkodzenie narządu (np. ostre zapalenie trzustki) • nowotwory złośliwe (guzy lite, limfo-i mieloproliferacje) • powikłania położnicze (przedwczesne odklejenie łożyska, zator płynem owodniowym, zespół martwego płodu) • malformacje naczyniowe (duże tętniaki) • ciężkie choroby wątroby • udar cieplny • ostre zatrucia i reakcje immunologiczne
Objawy kliniczne DIC • skaza krwotoczna pęcherze krwotoczne, wybroczy na skórze i błonach śluzowych, krwawienia z miejsc po wkłuciach, z ran chirurgicznych, śluzówek nosa, dziąseł, przewodu pokarmowego, dróg rodnych, moczowych krwawienia do CUN • zmiany zakrzepowe(w drobnych naczyniach) • • zaburzenia czynności nerek, wątroby, CUN, płuc, nadnerczy, sinica i martwica skóry w przewlekłym DIC nawracające, wędrujące zapalenie żył powierzchniowych (często w ch. nowotworowych) –objaw Trousseau niewydolność wielonarządowa
Badania dodatkowe –ostry DIC • Morfologia: małopłytkowość / dynamiczny spadek PLT rozpoznanie / monitorowanie możliwe zawyżenie liczby PLT w pomiarze automatycznym (fragmentami erytrocytów) Rozmaz krwi obwodowej: schistocyty zwykle ≤ 10%
Badania dodatkowe –ostry DIC PT: • wydłużony –uczynnienie toru zewnątrzpochodnego, niedobór cz. VII, V, X APTT: • wydłużony –uczynnienie toru wewnątrzpochodnego, niedobór cz. VIII, IX, XII, V, X PT i APTT mogą być w normie lub skrócone, obecność we krwi aktywnych czynników krzepnięcia (trombina, Xa)
Badania dodatkowe –ostry DIC TT: • przedłużony Fibrynogen: • białko ostrej fazy pomimo zużycia może być w normie • oznaczenie zalecane w diagnostyce i monitorowaniu Inne: • monomery fibryny -↑ • kompleksy trombina-antytrombina (TAT) –↑ • fragmenty protrombiny F 1+2 –↑ • kompleksy plazmina-antyplazmina–↑ • plazminogen -↓ Levi et al. Br. J Haematol 2009; 145: 24 -33 Windyga. J Hematologia 2011; 2; 4: 326 -331
Badania dodatkowe –ostry DIC Produkty degradacji fibrynogenu/fibryny -zwiększone stężenie świadczy o istniejącej wtórnej aktywacji układu fibrynolizy -ale zwiększone stężenie także po operacjach chirurgicznych, w zakrzepicy dużych naczyń krwionośnych, po urazach, w ciąży, w starszym wieku, w niewydolności wątroby i nerek FDP –produkt działania plazminy na fibrynogen i/lub niestabilizowaną fibrynę D-dimer –produkt degradacji krzyżowo związanej fibryny • D-D wynik zawsze należy interpretować w kontekście sytuacji klinicznej i wyników innych badań, izolowany wzrost D-D nie uprawnia do rozpoznania DIC
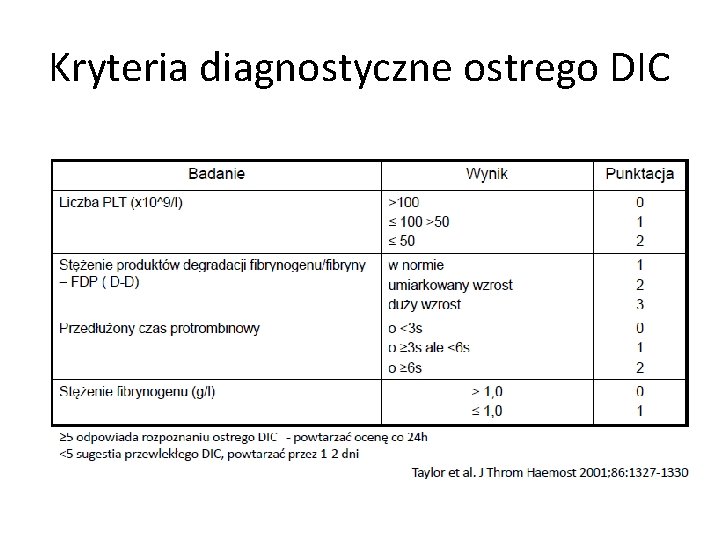
Kryteria diagnostyczne ostrego DIC
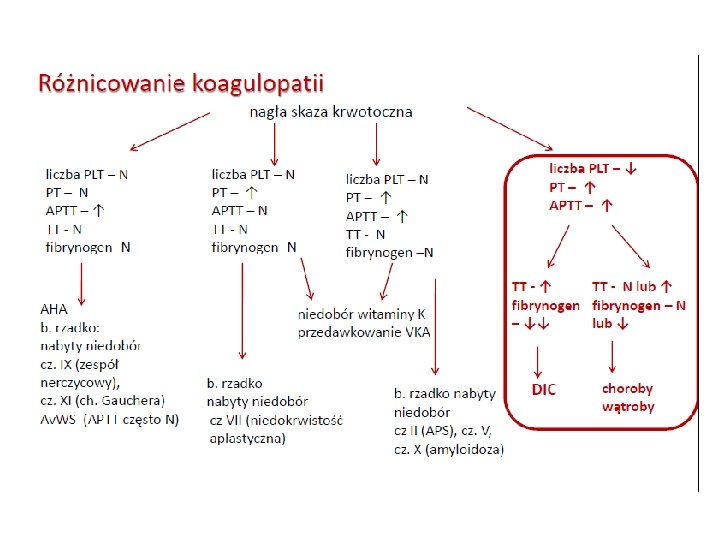
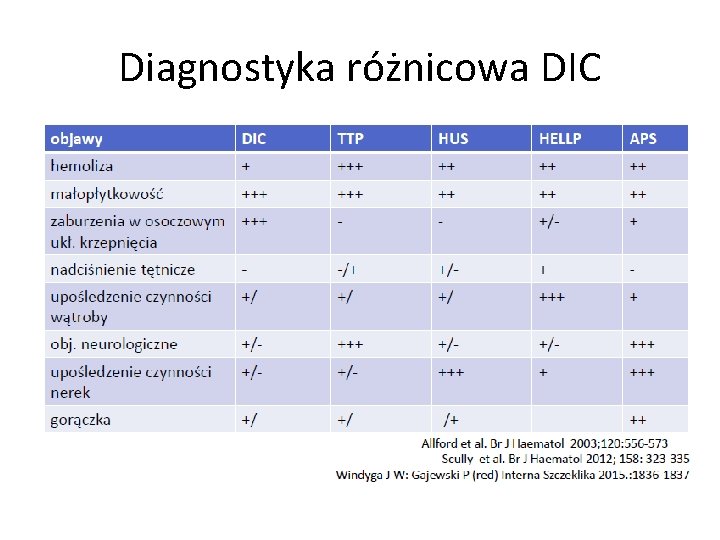
Diagnostyka różnicowa DIC
Leczenie DIC 1. Leczenie choroby podstawowej!! 2. Wyrównywanie zaburzeń hemostazy: • substytucja KKCz, FFP, kriopecypitat, koncentrat fibrynogenu, KKP, PCC; nie korekcja parametrów lab. ale opanowanie krwawienia! • heparyna wskazana gdy: zespół martwego płodu, zator płynem owodniowym, krwawienie z olbrzymich naczyniaków, tętniaków aorty, w innych przypadkach stosowanie kontrowersyjne • inhibitory fibrynolizy (b. rzadko, przy nasilonej fibrynolizie -AML-M 3, rak gruczołu krokowego)
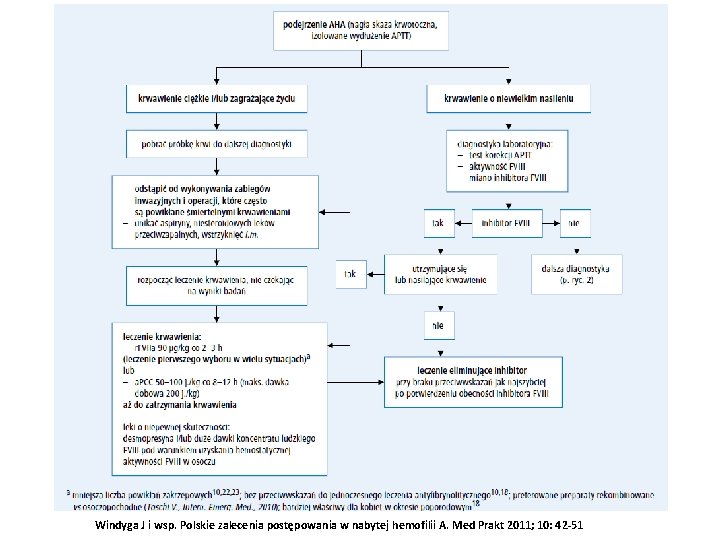
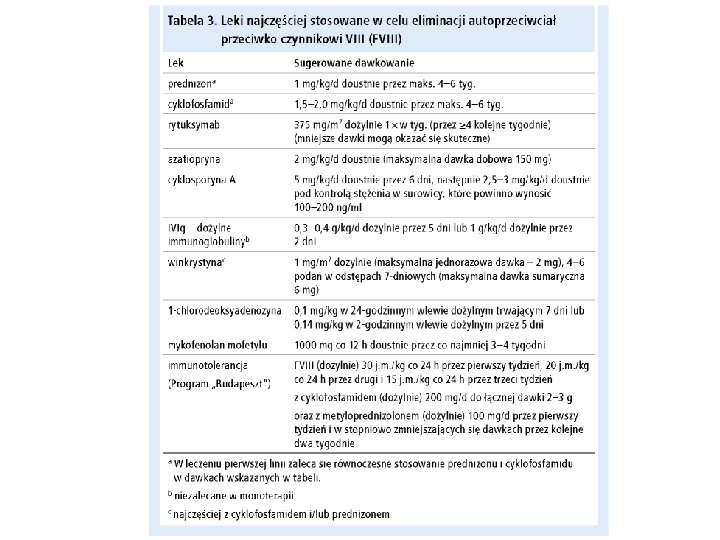
Nabyta hemofilia (AHA) • Ciężka, gwałtownie przebiegająca skaza krwotoczna (90 %) • Śmiertelność: 7, 9 – 22 % • Zapadalność: 0, 2 – 1 osób/1 mln/rok (więcej!) • Wiek: głównie 6 -7 dekada życia, kobiety po porodzie (do 3. mieś. ), rzadko u dzieci • Płeć: nie ma predyleksji • U osób bez uprzedniego wywiadu krwotocznego
AHA - przyczyny • Choroby autoimmunologiczne • Nowotwory • Leki (np. penicylina i jej pochodne, fenytoina, lewodopa, metyldopa, klopidogrel, fludarabina, • Choroby dermatologiczne • Przewlekłe choroby zapalne • Ciąża i okres do 6 mies. po porodzie • Inne: cukrzyca, ostre WZW t. B i C ≥ 50% przypadków postać idiopatyczna
Kiedy podejrzewać AHA? • Nagle pojawiająca się ciężka skaza krwotoczna u osoby, która przedtem nie wykazywała skłonności do nadmiernych krwawień zwłaszcza u • osób chorujących na układowe choroby tkanki łącznej, osób w wieku podeszłym, kobiet w okresie 6 miesięcy po porodzie, pacjentów z chorobą nowotworową oraz • Izolowane wydłużenie APTT (prawidłowe wyniki innych testów przesiewowych hemostazy, chyba że współistnieją inne choroby wypływające na parametry hemostazy)
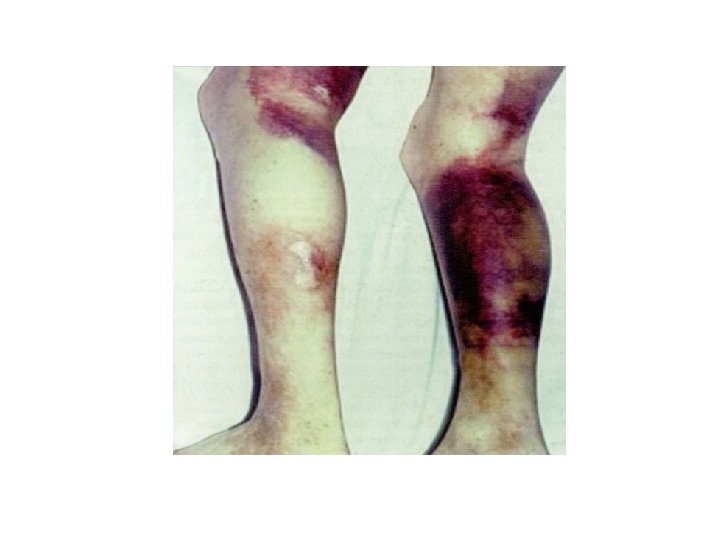
Windyga J i wsp. Polskie zalecenia postępowania w nabytej hemofilii A. Med Prakt 2011; 10: 42 -51
Typowe wyniki badań laboratoryjnych w AHA • Wydłużone APTT(zwykle 2 -3 krotnie) • prawidłowe: liczba płytek krwi, PT, fibrynogen, czas TT • brak korekcji APTT w mieszaninie z prawidłowym osoczem • FVIII: C niska (aktywność czynnika VIII) • >0, 6 BU/ml(miano inhibitora FVIII)
Leczenie krwawień w nabytej hemofilii W leczeniu stosuje się: 1. r. FVIIa (rekombinowany czynnik VII a)-leczenie pierwszego wyboru w wielu sytuacjach 2. a. PCC (koncentrat aktywowanych czynników zespołu protrombiny)
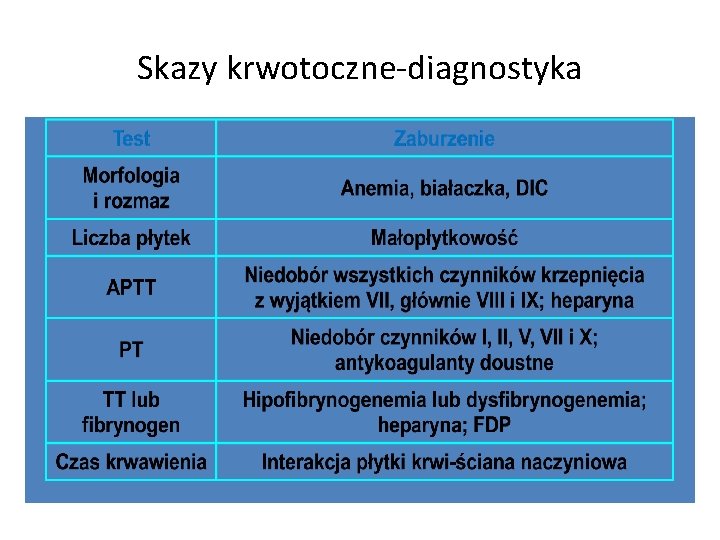
Skazy krwotoczne-diagnostyka
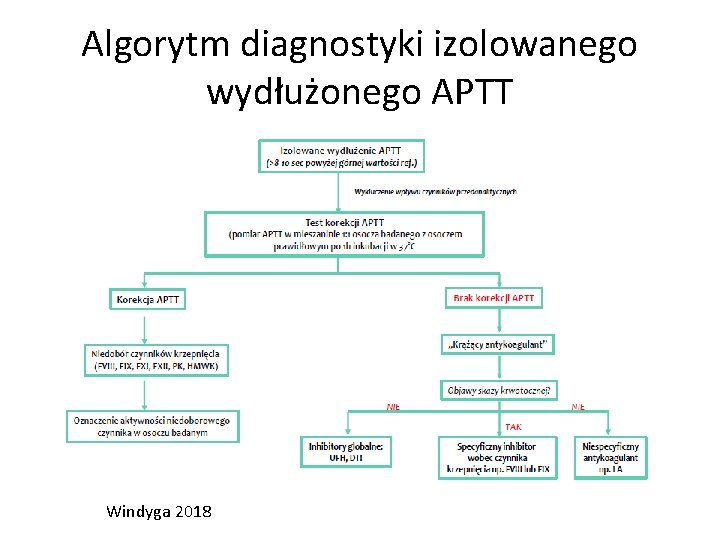
Algorytm diagnostyki izolowanego wydłużonego APTT Windyga 2018
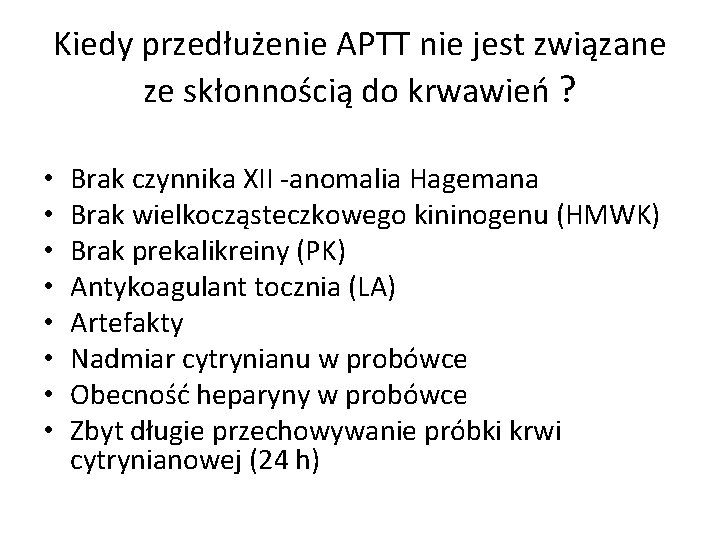
Kiedy przedłużenie APTT nie jest związane ze skłonnością do krwawień ? • • Brak czynnika XII -anomalia Hagemana Brak wielkocząsteczkowego kininogenu (HMWK) Brak prekalikreiny (PK) Antykoagulant tocznia (LA) Artefakty Nadmiar cytrynianu w probówce Obecność heparyny w probówce Zbyt długie przechowywanie próbki krwi cytrynianowej (24 h)
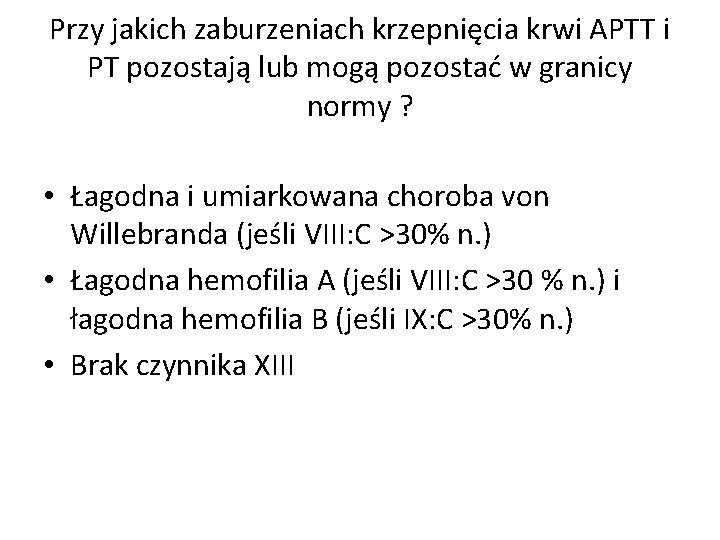
Przy jakich zaburzeniach krzepnięcia krwi APTT i PT pozostają lub mogą pozostać w granicy normy ? • Łagodna i umiarkowana choroba von Willebranda (jeśli VIII: C >30% n. ) • Łagodna hemofilia A (jeśli VIII: C >30 % n. ) i łagodna hemofilia B (jeśli IX: C >30% n. ) • Brak czynnika XIII
Leki przeciwkrzepliwe • Heparyny: niefrakcjonowana (HNF) - (unfractionated heparin, UFH) i drobnocząsteczkowa (HDCz) (low molecular weight heparin, LMWF) • Doustne antykoagulanty z grupy antywitamin K (vitamin K antagonists, VKA) • Nowe leki przeciwkrzepliwe (new oral anticoagulants, NOAC) czyli doustne antykoagulanty niebędące antagonistami wit. K
Krwawienie przy leczeniu heparynami • Wstrzymać HNF! HDCz też nie (krzyżowa oporność) • Kontrola: Hb, PLT, a. PTT i PT (jeśli równolegle VKA), następnie a. PTT co 4 godz. • Rozważyć: siarczan protaminy 10 mg/ml. Podać 50 mg = 5 ml iv w ciągu 10 min (50 mg neutralizuje około 5000 U HNF). Dawkę można ostrożnie powtórzyć w razie potrzeby • Jeśli duże krwawienie: czynniki zespołu protrombiny (PCC- czynniki II, VII, IX, X) • Gdy chory przestanie krwawić – HNF można wznowić
Zastosowanie pomiaru APTT • • Pomiar APTT zalecany jest do lab. kontroli leczenia heparyną niefrakcjonowaną terapeutyczne stężenie heparyny we krwi odpowiada 1, 5 -2, 5 -krotne przedłużenie APTT w porównaniu do wartości przed leczeniem Leczenie heparynami niskocząsteczkowymi LMWH prowadzące do wybiórczej inaktywacji cz. Xa, nie wpływa na wartości APTT i nie wymaga regularnego monitorowania • Metodą z wyboru w monitorowaniu leczenia LMWH jest oznaczanie aktywności anty-Xa • Zalecane w 3 przypadkach: u ciężarnej otrzymującej profilaktycznie HDcz, u osób z dużą otyłością (BMI >35 kg/m 2 , gdy klirens kreatyniny < 30 ml/min. Np. Efekt przeciwkrzepliwy właściwy gdy aktywność anty-Xa wynosi 1, 0 -1, 3 IU/ml przy stosowaniu 1 x 24 h. •
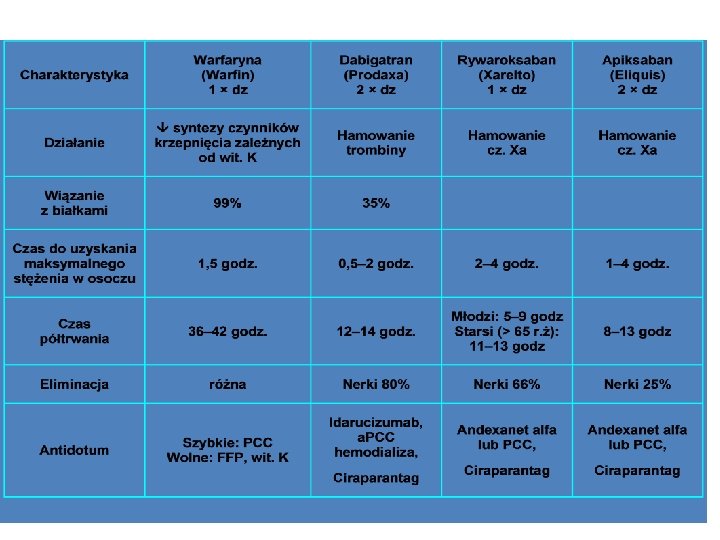
Wskazania do zniesienia działania NOAC • Pilna operacja lub inny zabieg inwazyjny, którego nie można opóźnić o ≥ 8 h • Krwawienie zagrażające życiu (np. śródczaszkowe) • Krwawienie do narządu krytycznego (np. wewnątrzgałkowe) lub do zamkniętej przestrzeni (np. zaotrzewnowe lub do worka osierdziowego) • Utrzymujące się krwawienie • Spodziewane znaczne opóźnienie w przywróceniu hemostazy, np. przedawkowanie dabigatranu u chorego z ostrą niewydolnością nerek Weitz JI, Jaffer IH: Optimizing the safety of treatment for venous thromboembolism in the era of direct oral anticoagulants. Pol Arch Med. Wewn 2016; 126: 688 -696; Zawilska K: Komentarz do W. Weitz JI, Jaffer IH: Med. Prakt 2016; 12: 47 -51
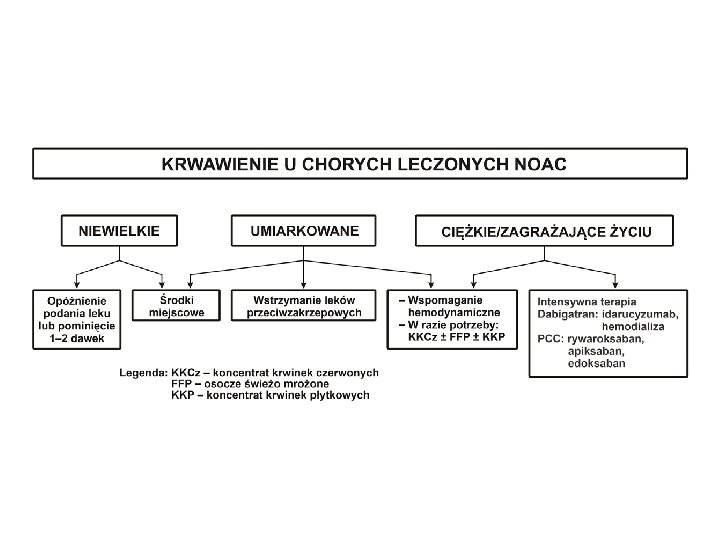
Idarucizumab • Fragment przeciwciała monoklonalnego, który łączy się z dabigatranem w stosunku molarnym 1: 1 • Szybko i całkowicie odwracalnie działa na dabigatran w stopniu zależnym od dawki (≥ 2, 5 g iv) (Glund et al. 2015) • Idarucizumab (5 g iv) jest bezpieczny i dobrze tolerowany także u starszych osób z zaburzoną czynnością nerek (Glund et al. 2017) Glund S et al. : Safety, tolerability, and efficacy of idarucizumab for the reversal of anticoagulant effect of dabigatran in healthy male volunteers: a randomised, placebo – controlled, double blind phase 1 trial. Lancet 2015; 386: 680 -690 Glund S et al. : Effect of age and renal function on idarucizumab pharmacokinetics and idarucizumab-mediated reversal of dabigatran anticoagulant activity in a randomized, double blind, crossover phase Ib study. Clin Pharmacokinet 2017; 56: 41 -54
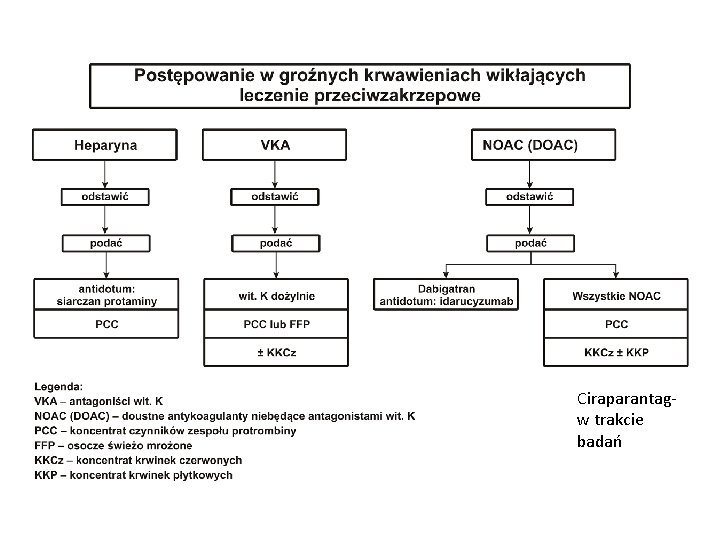
Ciraparantagw trakcie badań
- Slides: 76