
Tema IV INTRODUCCIN A LA REACTIVIDAD EN LOS
- Slides: 55
Tema IV INTRODUCCIÓN A LA REACTIVIDAD EN LOS COMPUESTOS ORGÁNICOS
ÍNDICE 1. Introducción 2. Ruptura de enlaces 6. Clasificación de las reacciones orgánicas 2. 1. Ruptura homolítica u homolisis 6. 1. Reacciones de adición 2. 2. Ruptura heterolítica o 6. 2. Reacciones de sustitución heterolisis 6. 3. Reacciones de eliminación 3. Nucleofilia y electrofilia. 6. 4. Reacciones de transposición 3. 1. Nucleófilos 7. Mecanismos de las reacciones 3. 2. Carbaniones orgánicas 3. 3. Electrófilos 7. 1. Reacciones en una sola etapa 4. Carbenos. 7. 2. Reacciones en dos etapas 5. Intermedios de reacción 8. Equilibrios ácido-base y redox 9. Importancia del disolvente
1. Introducción • De una manera muy simple se puede decir que una reacción química consiste en la transformación de un substrato con un reactivo, siendo éste último el agente de transformación. • Para que la reacción pueda tener lugar hace falta que el substrato y el reactivo puedan interaccionar. Es decir, deben tener características reactivas o estar activados, por ejemplo con un catalizador.
2. Ruptura de enlaces
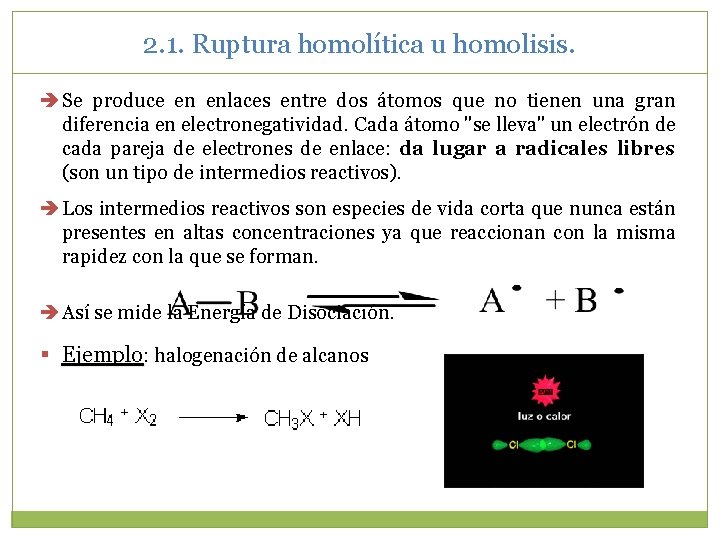
2. 1. Ruptura homolítica u homolisis. Se produce en enlaces entre dos átomos que no tienen una gran diferencia en electronegatividad. Cada átomo "se lleva" un electrón de cada pareja de electrones de enlace: da lugar a radicales libres (son un tipo de intermedios reactivos). Los intermedios reactivos son especies de vida corta que nunca están presentes en altas concentraciones ya que reaccionan con la misma rapidez con la que se forman. Así se mide la Energía de Disociación. § Ejemplo: halogenación de alcanos
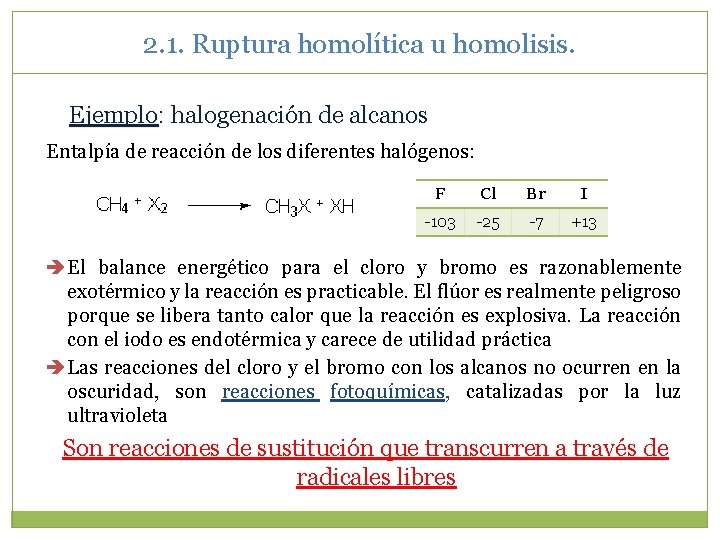
2. 1. Ruptura homolítica u homolisis. Ejemplo: halogenación de alcanos Entalpía de reacción de los diferentes halógenos: F Cl Br I -103 -25 -7 +13 El balance energético para el cloro y bromo es razonablemente exotérmico y la reacción es practicable. El flúor es realmente peligroso porque se libera tanto calor que la reacción es explosiva. La reacción con el iodo es endotérmica y carece de utilidad práctica Las reacciones del cloro y el bromo con los alcanos no ocurren en la oscuridad, son reacciones fotoquímicas, catalizadas por la luz ultravioleta Son reacciones de sustitución que transcurren a través de radicales libres
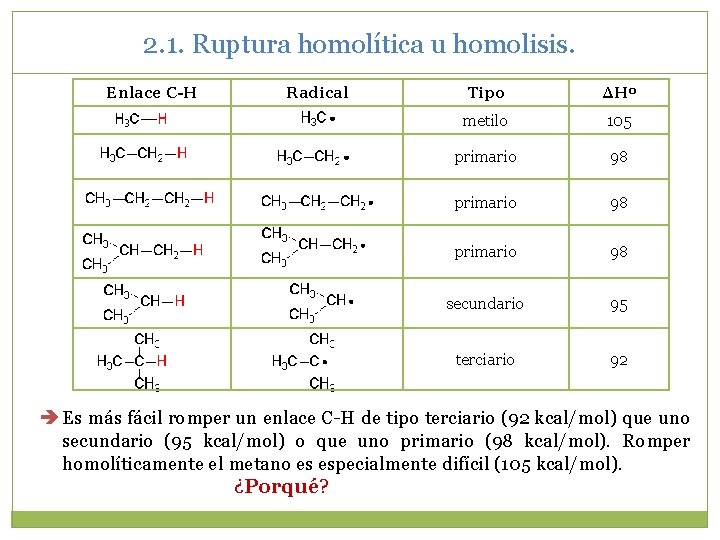
2. 1. Ruptura homolítica u homolisis. Enlace C-H Radical Tipo ΔH 0 metilo 105 primario 98 primario 98 secundario 95 terciario 92 Es más fácil romper un enlace C-H de tipo terciario (92 kcal/mol) que uno secundario (95 kcal/mol) o que uno primario (98 kcal/mol). Romper homolíticamente el metano es especialmente difícil (105 kcal/mol). ¿Porqué?
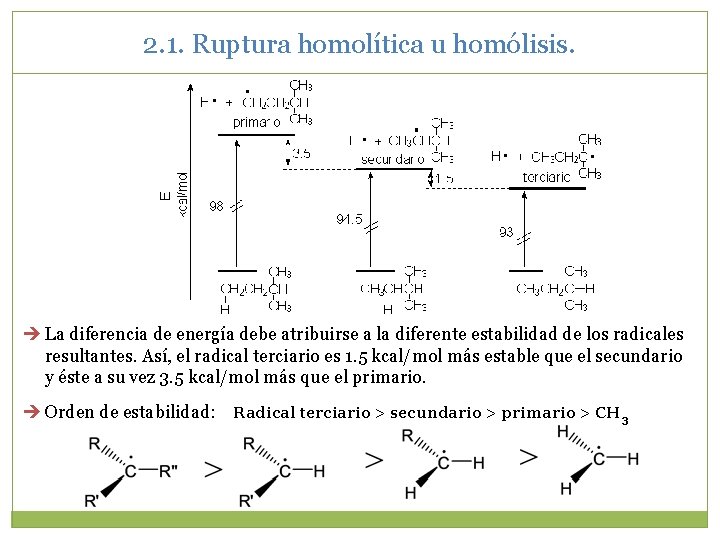
2. 1. Ruptura homolítica u homólisis. La diferencia de energía debe atribuirse a la diferente estabilidad de los radicales resultantes. Así, el radical terciario es 1. 5 kcal/mol más estable que el secundario y éste a su vez 3. 5 kcal/mol más que el primario. Orden de estabilidad: Radical terciario > secundario > primario > CH 3
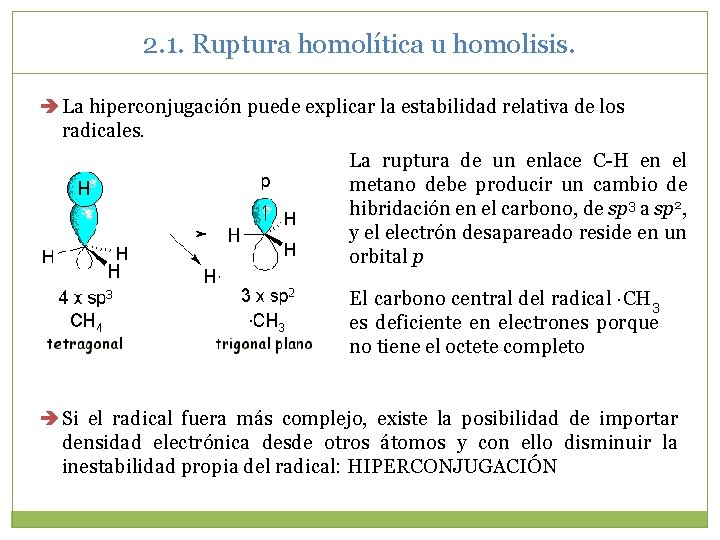
2. 1. Ruptura homolítica u homolisis. La hiperconjugación puede explicar la estabilidad relativa de los radicales. La ruptura de un enlace C-H en el metano debe producir un cambio de hibridación en el carbono, de sp 3 a sp 2, y el electrón desapareado reside en un orbital p El carbono central del radical ·CH 3 es deficiente en electrones porque no tiene el octete completo Si el radical fuera más complejo, existe la posibilidad de importar densidad electrónica desde otros átomos y con ello disminuir la inestabilidad propia del radical: HIPERCONJUGACIÓN
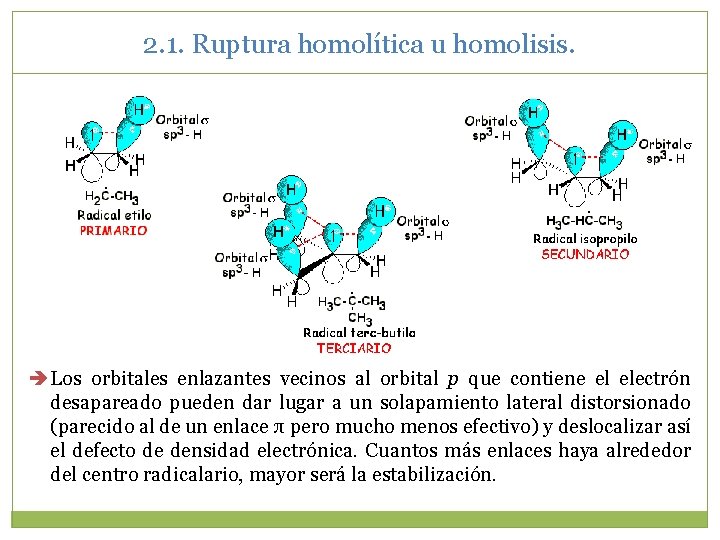
2. 1. Ruptura homolítica u homolisis. Los orbitales enlazantes vecinos al orbital p que contiene el electrón desapareado pueden dar lugar a un solapamiento lateral distorsionado (parecido al de un enlace π pero mucho menos efectivo) y deslocalizar así el defecto de densidad electrónica. Cuantos más enlaces haya alrededor del centro radicalario, mayor será la estabilización.
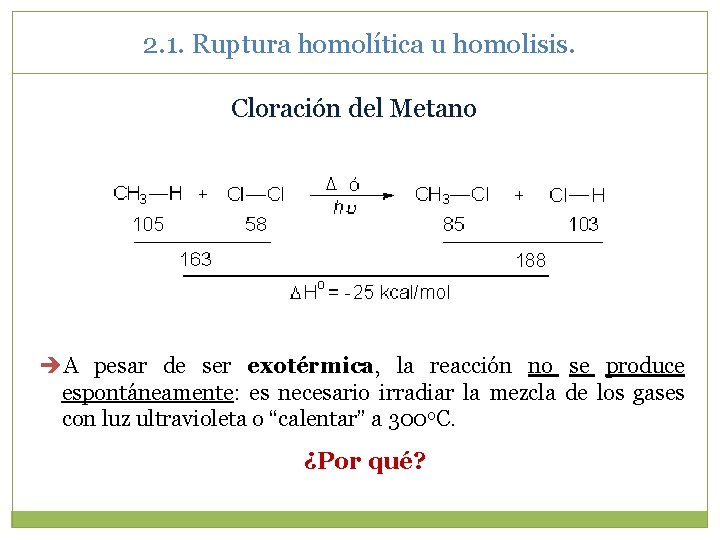
2. 1. Ruptura homolítica u homolisis. Cloración del Metano A pesar de ser exotérmica, la reacción no se produce espontáneamente: es necesario irradiar la mezcla de los gases con luz ultravioleta o “calentar” a 3000 C. ¿Por qué?
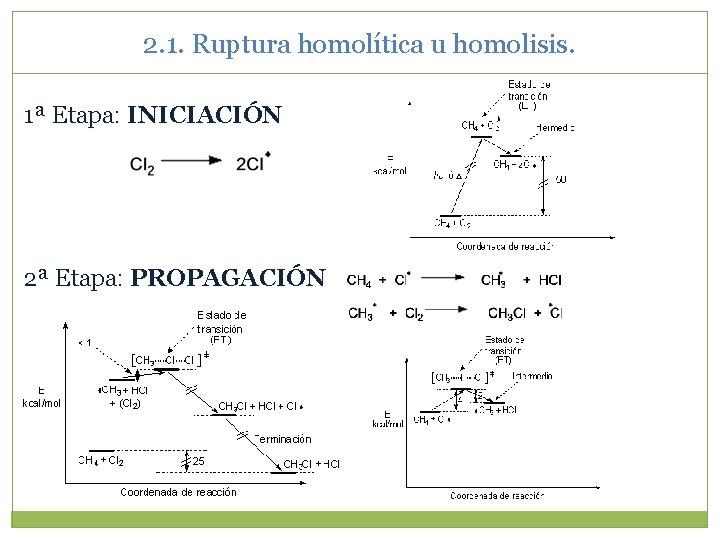
2. 1. Ruptura homolítica u homolisis. 1ª Etapa: INICIACIÓN 2ª Etapa: PROPAGACIÓN
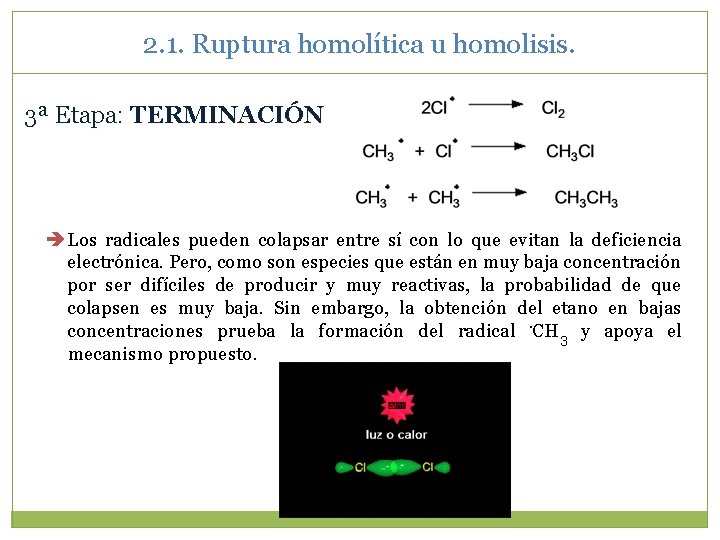
2. 1. Ruptura homolítica u homolisis. 3ª Etapa: TERMINACIÓN Los radicales pueden colapsar entre sí con lo que evitan la deficiencia electrónica. Pero, como son especies que están en muy baja concentración por ser difíciles de producir y muy reactivas, la probabilidad de que colapsen es muy baja. Sin embargo, la obtención del etano en bajas concentraciones prueba la formación del radical ·CH 3 y apoya el mecanismo propuesto.
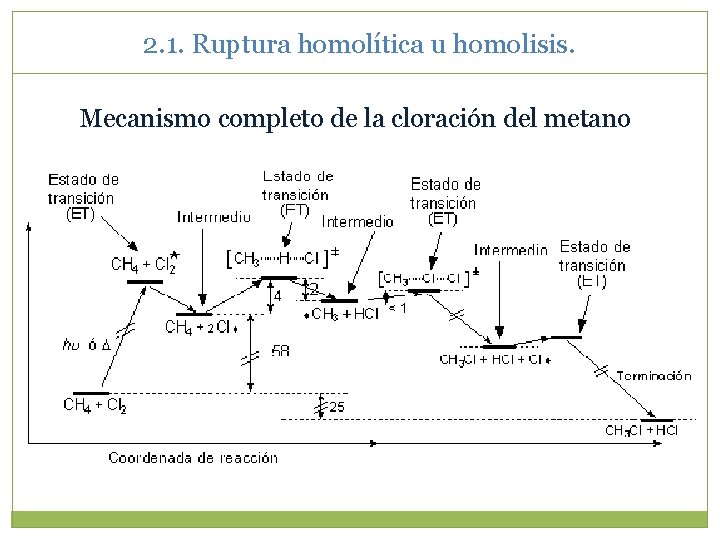
2. 1. Ruptura homolítica u homolisis. Mecanismo completo de la cloración del metano
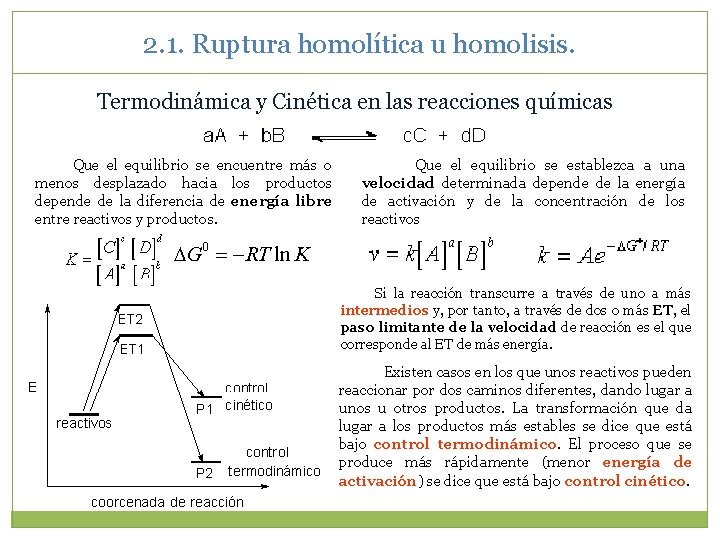
2. 1. Ruptura homolítica u homolisis. Termodinámica y Cinética en las reacciones químicas Que el equilibrio se encuentre más o menos desplazado hacia los productos depende de la diferencia de energía libre entre reactivos y productos. Que el equilibrio se establezca a una velocidad determinada depende de la energía de activación y de la concentración de los reactivos Si la reacción transcurre a través de uno a más intermedios y, por tanto, a través de dos o más ET, el paso limitante de la velocidad de reacción es el que corresponde al ET de más energía. Existen casos en los que unos reactivos pueden reaccionar por dos caminos diferentes, dando lugar a unos u otros productos. La transformación que da lugar a los productos más estables se dice que está bajo control termodinámico. El proceso que se produce más rápidamente (menor energía de activación) se dice que está bajo control cinético.
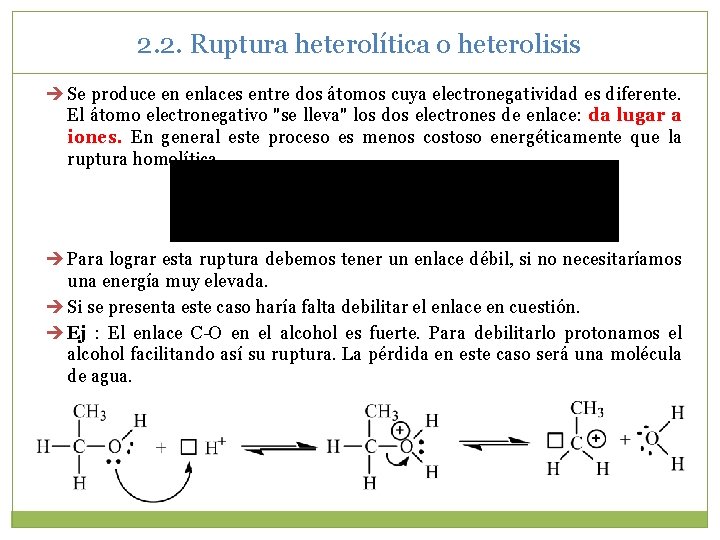
2. 2. Ruptura heterolítica o heterolisis Se produce en enlaces entre dos átomos cuya electronegatividad es diferente. El átomo electronegativo "se lleva" los dos electrones de enlace: da lugar a iones. En general este proceso es menos costoso energéticamente que la ruptura homolítica. Para lograr esta ruptura debemos tener un enlace débil, si no necesitaríamos una energía muy elevada. Si se presenta este caso haría falta debilitar el enlace en cuestión. Ej : El enlace C-O en el alcohol es fuerte. Para debilitarlo protonamos el alcohol facilitando así su ruptura. La pérdida en este caso será una molécula de agua.
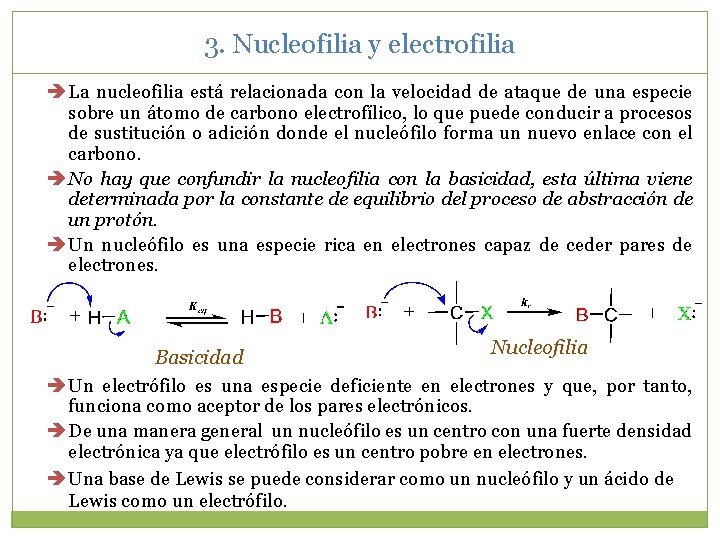
3. Nucleofilia y electrofilia La nucleofilia está relacionada con la velocidad de ataque de una especie sobre un átomo de carbono electrofílico, lo que puede conducir a procesos de sustitución o adición donde el nucleófilo forma un nuevo enlace con el carbono. No hay que confundir la nucleofilia con la basicidad, esta última viene determinada por la constante de equilibrio del proceso de abstracción de un protón. Un nucleófilo es una especie rica en electrones capaz de ceder pares de electrones. Basicidad Nucleofilia Un electrófilo es una especie deficiente en electrones y que, por tanto, funciona como aceptor de los pares electrónicos. De una manera general un nucleófilo es un centro con una fuerte densidad electrónica ya que electrófilo es un centro pobre en electrones. Una base de Lewis se puede considerar como un nucleófilo y un ácido de Lewis como un electrófilo.
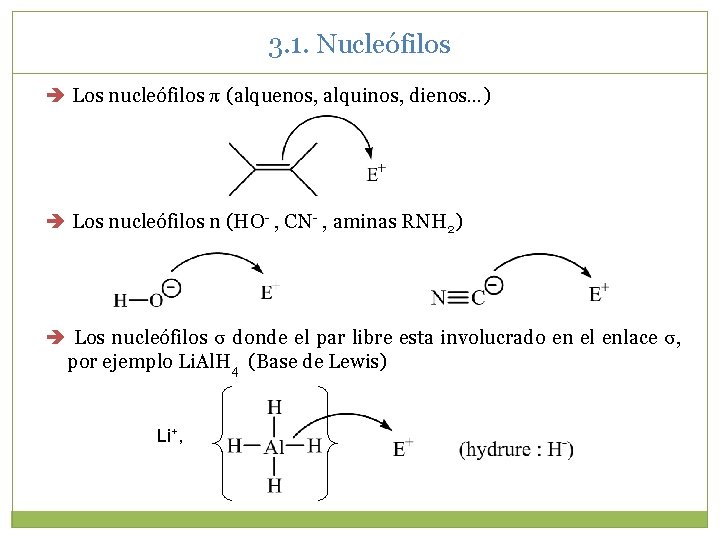
3. 1. Nucleófilos Los nucleófilos π (alquenos, alquinos, dienos…) Los nucleófilos n (HO- , CN- , aminas RNH 2) Los nucleófilos σ donde el par libre esta involucrado en el enlace σ, por ejemplo Li. Al. H 4 (Base de Lewis) Li+,
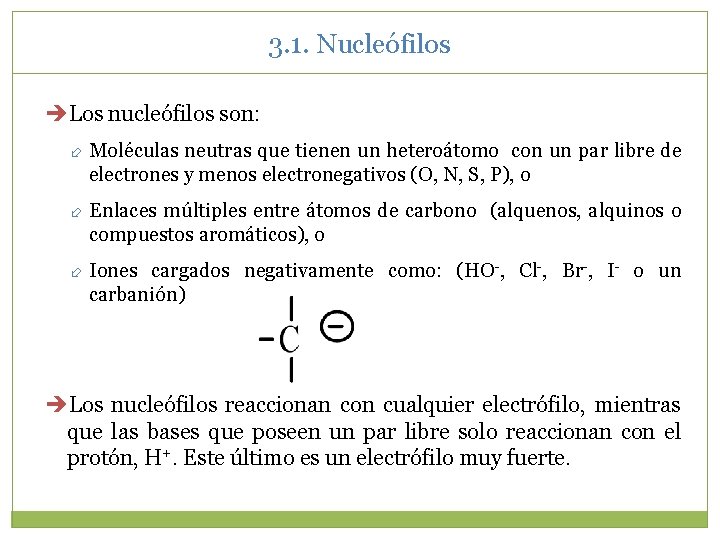
3. 1. Nucleófilos Los nucleófilos son: Moléculas neutras que tienen un heteroátomo con un par libre de electrones y menos electronegativos (O, N, S, P), o Enlaces múltiples entre átomos de carbono (alquenos, alquinos o compuestos aromáticos), o Iones cargados negativamente como: (HO-, Cl-, Br-, I- o un carbanión) Los nucleófilos reaccionan con cualquier electrófilo, mientras que las bases que poseen un par libre solo reaccionan con el protón, H+. Este último es un electrófilo muy fuerte.
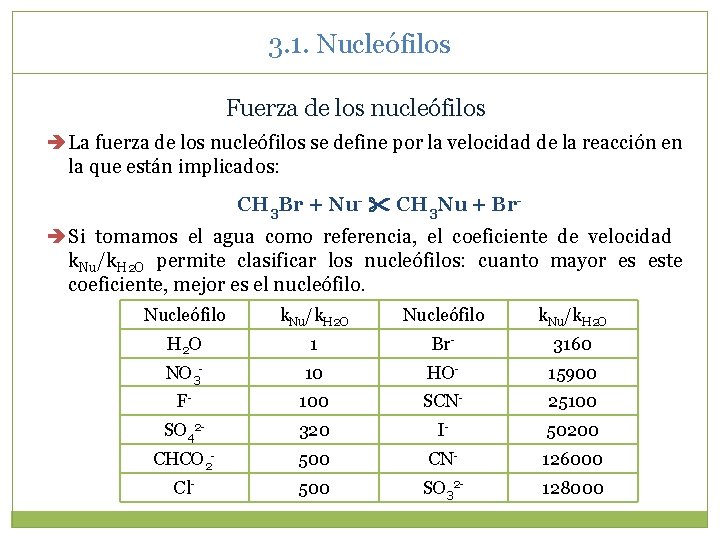
3. 1. Nucleófilos Fuerza de los nucleófilos La fuerza de los nucleófilos se define por la velocidad de la reacción en la que están implicados: CH 3 Br + Nu- CH 3 Nu + Br Si tomamos el agua como referencia, el coeficiente de velocidad k. Nu/k. H 2 O permite clasificar los nucleófilos: cuanto mayor es este coeficiente, mejor es el nucleófilo. Nucleófilo k. Nu/k. H 2 O 1 Br- 3160 NO 3 - 10 HO- 15900 F- 100 SCN- 25100 SO 42 - 320 I- 50200 CHCO 2 - 500 CN- 126000 Cl- 500 SO 32 - 128000
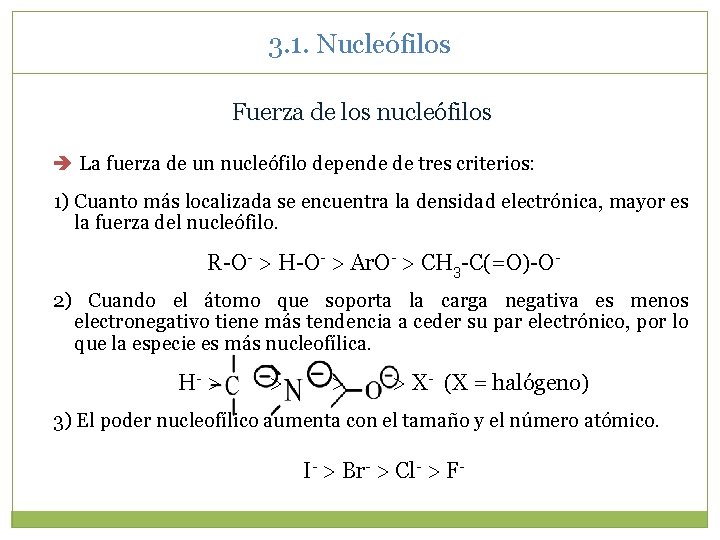
3. 1. Nucleófilos Fuerza de los nucleófilos La fuerza de un nucleófilo depende de tres criterios: 1) Cuanto más localizada se encuentra la densidad electrónica, mayor es la fuerza del nucleófilo. R-O- > H-O- > Ar. O- > CH 3 -C(=O)-O- 2) Cuando el átomo que soporta la carga negativa es menos electronegativo tiene más tendencia a ceder su par electrónico, por lo que la especie es más nucleofílica. H- > > > X- (X = halógeno) 3) El poder nucleofílico aumenta con el tamaño y el número atómico. I- > Br- > Cl- > F-
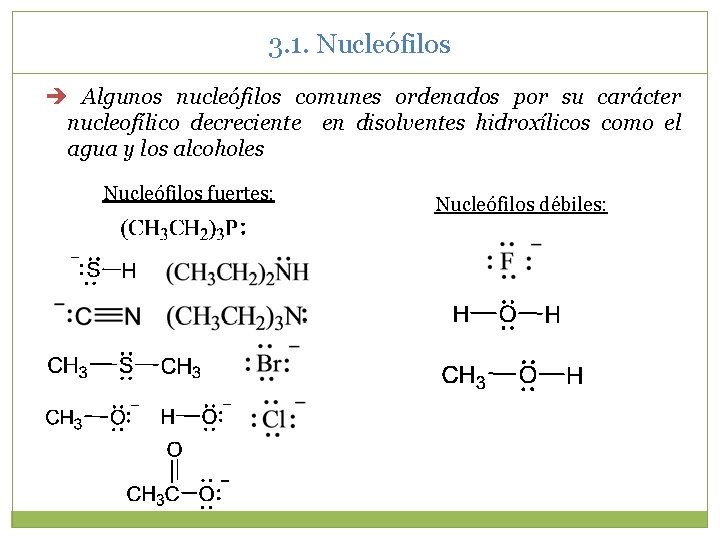
3. 1. Nucleófilos Algunos nucleófilos comunes ordenados por su carácter nucleofílico decreciente en disolventes hidroxílicos como el agua y los alcoholes Nucleófilos fuertes: Nucleófilos débiles:
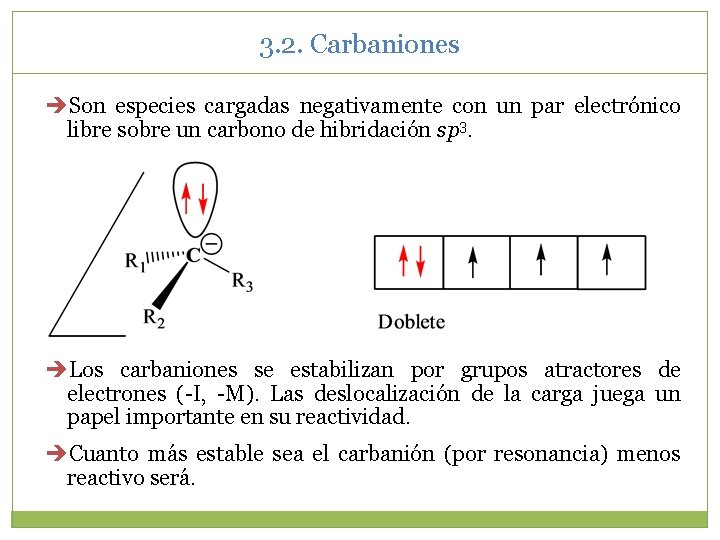
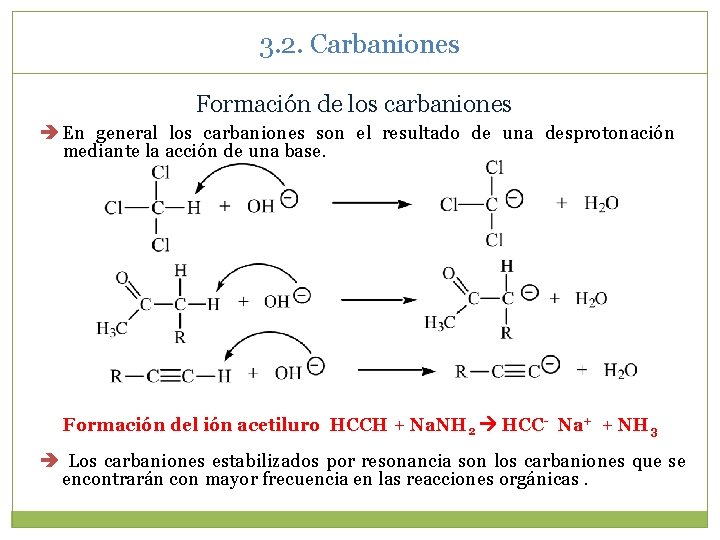
3. 2. Carbaniones Son especies cargadas negativamente con un par electrónico libre sobre un carbono de hibridación sp 3. Los carbaniones se estabilizan por grupos atractores de electrones (-I, -M). Las deslocalización de la carga juega un papel importante en su reactividad. Cuanto más estable sea el carbanión (por resonancia) menos reactivo será.
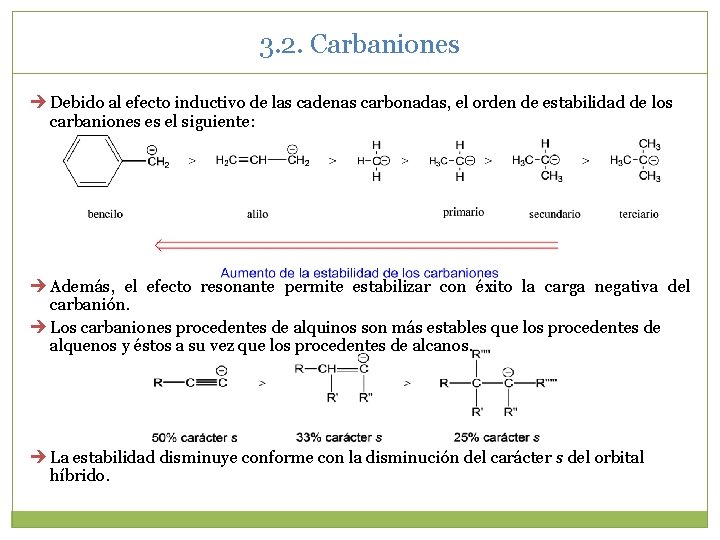
3. 2. Carbaniones Debido al efecto inductivo de las cadenas carbonadas, el orden de estabilidad de los carbaniones es el siguiente: Además, el efecto resonante permite estabilizar con éxito la carga negativa del carbanión. Los carbaniones procedentes de alquinos son más estables que los procedentes de alquenos y éstos a su vez que los procedentes de alcanos. La estabilidad disminuye conforme con la disminución del carácter s del orbital híbrido.
3. 2. Carbaniones Formación de los carbaniones En general los carbaniones son el resultado de una desprotonación mediante la acción de una base. Formación del ión acetiluro HCCH + Na. NH 2 HCC- Na+ + NH 3 Los carbaniones estabilizados por resonancia son los carbaniones que se encontrarán con mayor frecuencia en las reacciones orgánicas.
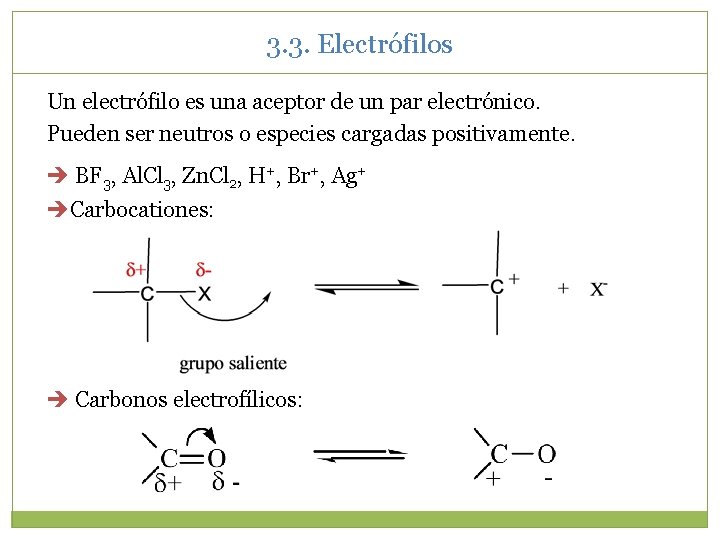
3. 3. Electrófilos Un electrófilo es una aceptor de un par electrónico. Pueden ser neutros o especies cargadas positivamente. BF 3, Al. Cl 3, Zn. Cl 2, H+, Br+, Ag+ Carbocationes: Carbonos electrofílicos:
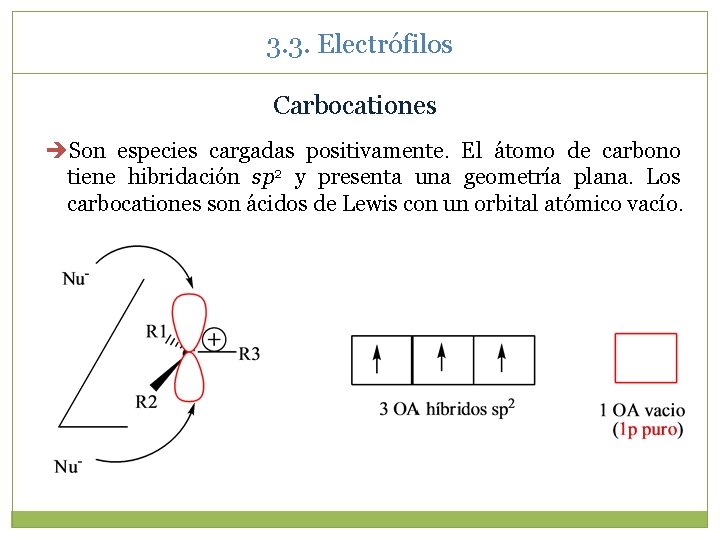
3. 3. Electrófilos Carbocationes Son especies cargadas positivamente. El átomo de carbono tiene hibridación sp 2 y presenta una geometría plana. Los carbocationes son ácidos de Lewis con un orbital atómico vacío.
3. 3. Electrófilos Carbocationes Del alqueno Del carbonilo Del nitrilo
3. 3. Electrófilos Carbocationes De un alcohol De un haluro de alquilo
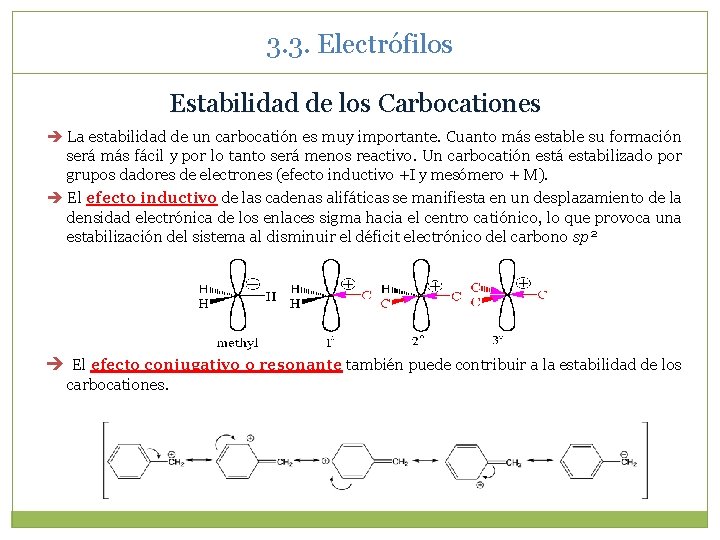
3. 3. Electrófilos Estabilidad de los Carbocationes La estabilidad de un carbocatión es muy importante. Cuanto más estable su formación será más fácil y por lo tanto será menos reactivo. Un carbocatión está estabilizado por grupos dadores de electrones (efecto inductivo +I y mesómero + M). El efecto inductivo de las cadenas alifáticas se manifiesta en un desplazamiento de la densidad electrónica de los enlaces sigma hacia el centro catiónico, lo que provoca una estabilización del sistema al disminuir el déficit electrónico del carbono sp 2 El efecto conjugativo o resonante también puede contribuir a la estabilidad de los carbocationes.
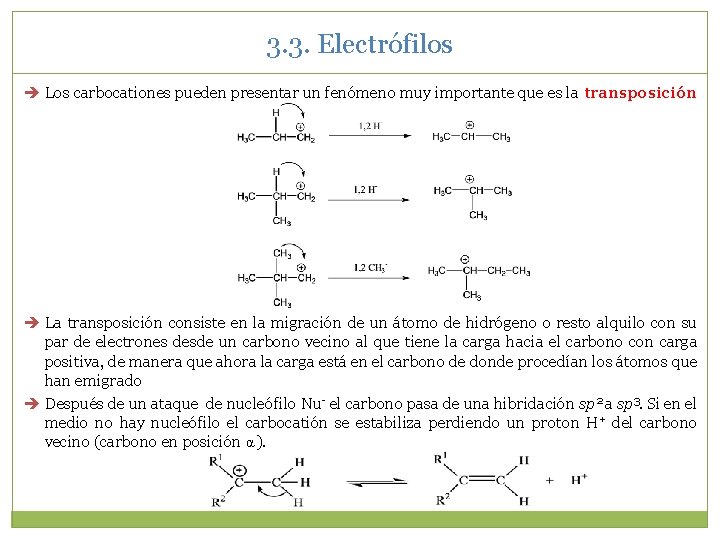
3. 3. Electrófilos Los carbocationes pueden presentar un fenómeno muy importante que es la transposición La transposición consiste en la migración de un átomo de hidrógeno o resto alquilo con su par de electrones desde un carbono vecino al que tiene la carga hacia el carbono con carga positiva, de manera que ahora la carga está en el carbono de donde procedían los átomos que han emigrado Después de un ataque de nucleófilo Nu- el carbono pasa de una hibridación sp 2 a sp 3. Si en el medio no hay nucleófilo el carbocatión se estabiliza perdiendo un proton H+ del carbono vecino (carbono en posición α).
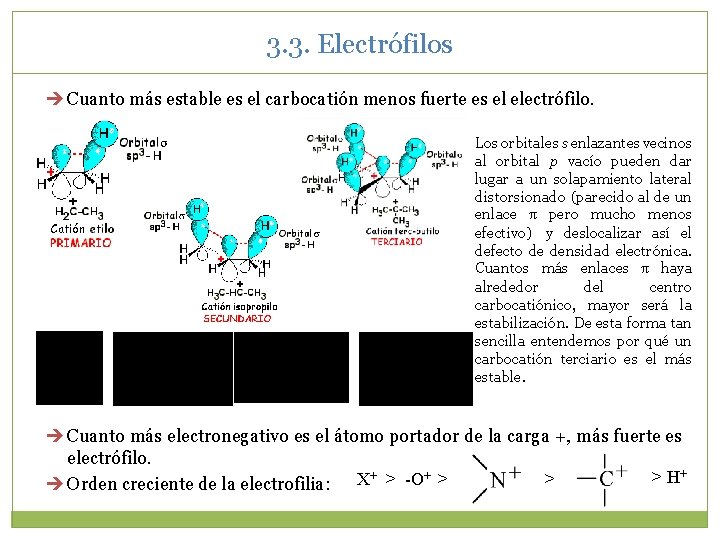
3. 3. Electrófilos Cuanto más estable es el carbocatión menos fuerte es el electrófilo. Los orbitales s enlazantes vecinos al orbital p vacío pueden dar lugar a un solapamiento lateral distorsionado (parecido al de un enlace π pero mucho menos efectivo) y deslocalizar así el defecto de densidad electrónica. Cuantos más enlaces π haya alrededor del centro carbocatiónico, mayor será la estabilización. De esta forma tan sencilla entendemos por qué un carbocatión terciario es el más estable. Cuanto más electronegativo es el átomo portador de la carga +, más fuerte es electrófilo. > H+ X+ > -O+ > > Orden creciente de la electrofilia:
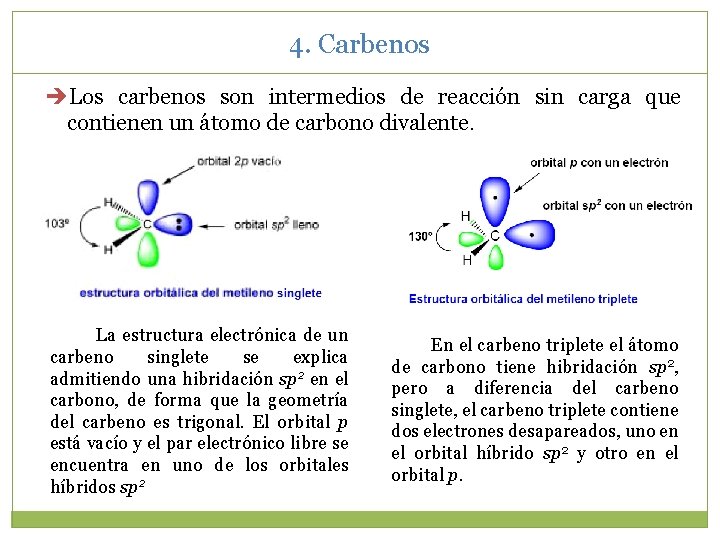
4. Carbenos Los carbenos son intermedios de reacción sin carga que contienen un átomo de carbono divalente. La estructura electrónica de un carbeno singlete se explica admitiendo una hibridación sp 2 en el carbono, de forma que la geometría del carbeno es trigonal. El orbital p está vacío y el par electrónico libre se encuentra en uno de los orbitales híbridos sp 2 En el carbeno triplete el átomo de carbono tiene hibridación sp 2, pero a diferencia del carbeno singlete, el carbeno triplete contiene dos electrones desapareados, uno en el orbital híbrido sp 2 y otro en el orbital p.
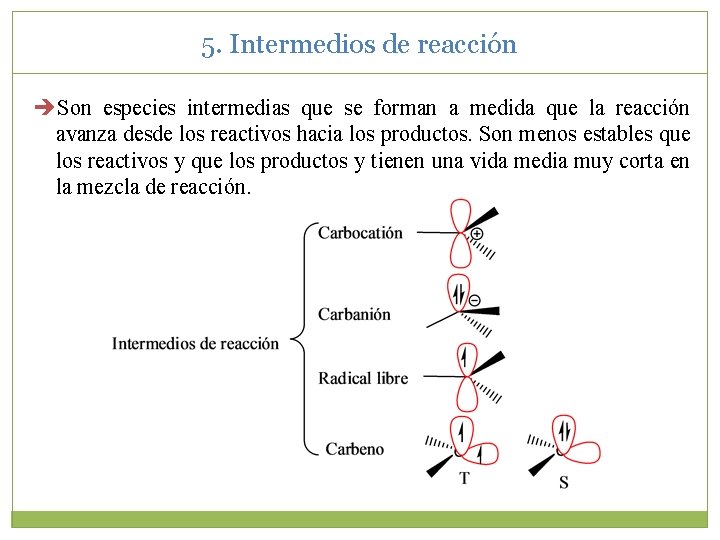
5. Intermedios de reacción Son especies intermedias que se forman a medida que la reacción avanza desde los reactivos hacia los productos. Son menos estables que los reactivos y que los productos y tienen una vida media muy corta en la mezcla de reacción.
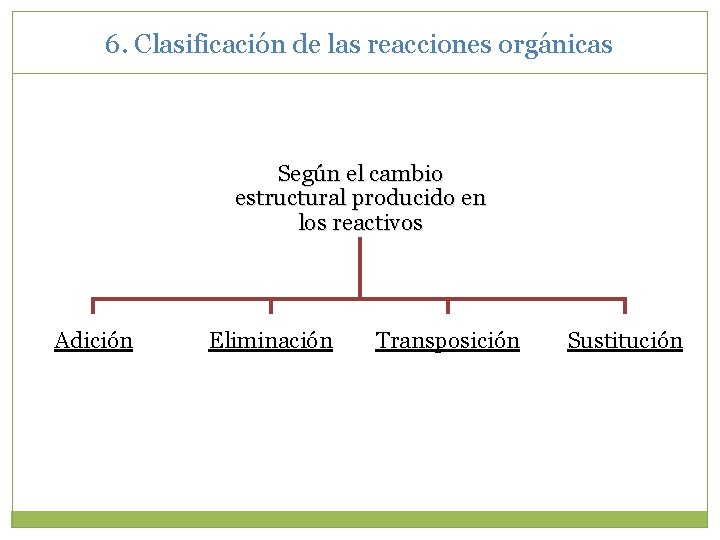
6. Clasificación de las reacciones orgánicas Según el cambio estructural producido en los reactivos Adición Eliminación Transposición Sustitución
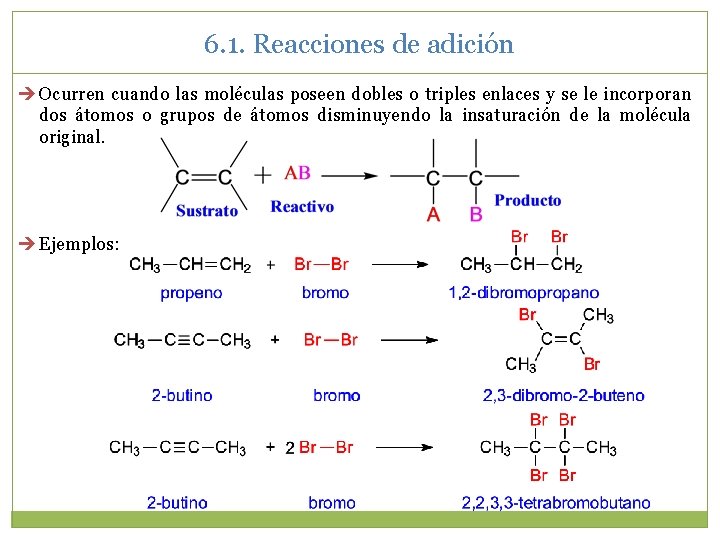
6. 1. Reacciones de adición Ocurren cuando las moléculas poseen dobles o triples enlaces y se le incorporan dos átomos o grupos de átomos disminuyendo la insaturación de la molécula original. Ejemplos:
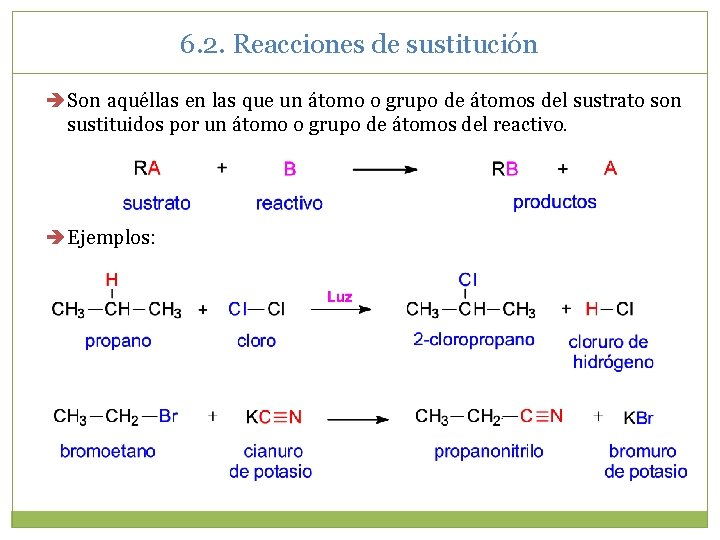
6. 2. Reacciones de sustitución Son aquéllas en las que un átomo o grupo de átomos del sustrato son sustituidos por un átomo o grupo de átomos del reactivo. Ejemplos:
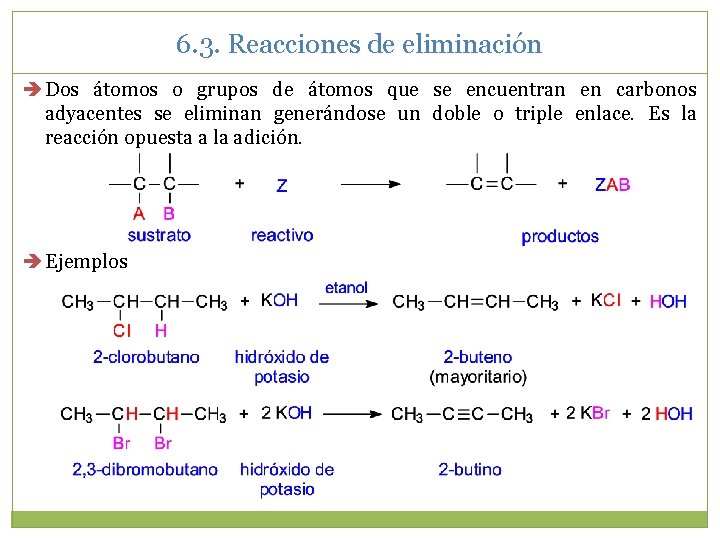
6. 3. Reacciones de eliminación Dos átomos o grupos de átomos que se encuentran en carbonos adyacentes se eliminan generándose un doble o triple enlace. Es la reacción opuesta a la adición. Ejemplos
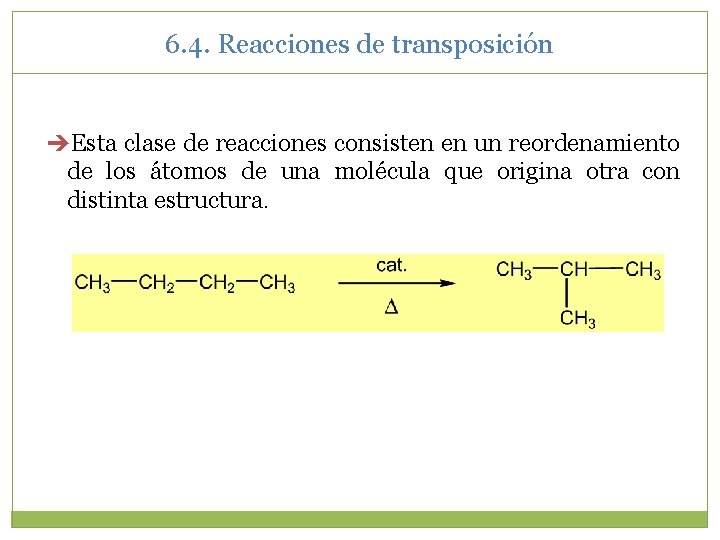
6. 4. Reacciones de transposición Esta clase de reacciones consisten en un reordenamiento de los átomos de una molécula que origina otra con distinta estructura.
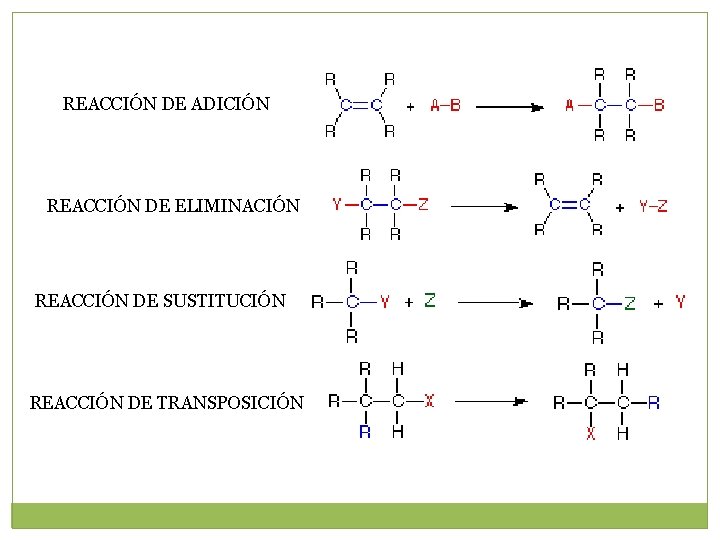
REACCIÓN DE ADICIÓN REACCIÓN DE ELIMINACIÓN REACCIÓN DE SUSTITUCIÓN REACCIÓN DE TRANSPOSICIÓN
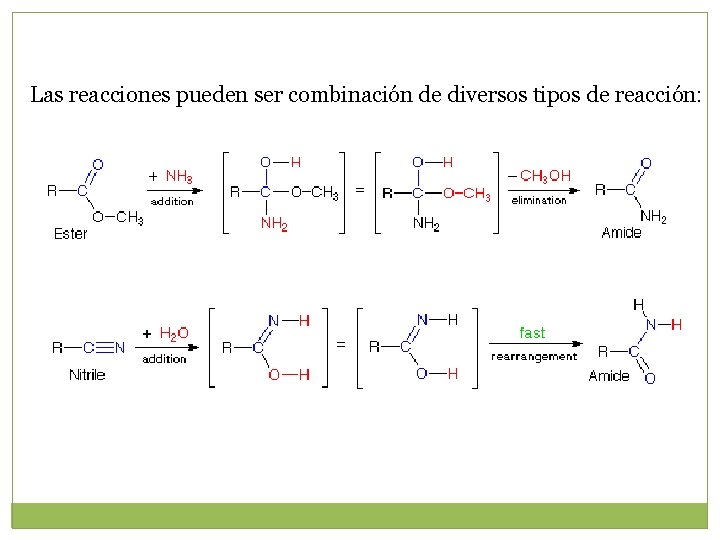
Las reacciones pueden ser combinación de diversos tipos de reacción:
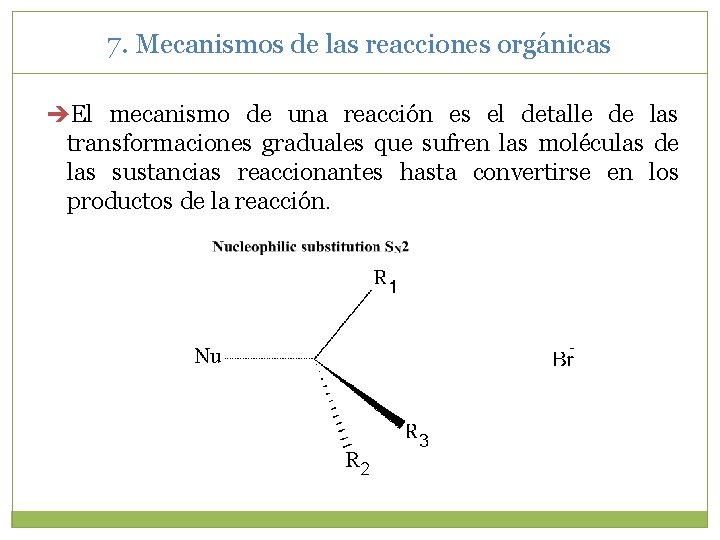
7. Mecanismos de las reacciones orgánicas El mecanismo de una reacción es el detalle de las transformaciones graduales que sufren las moléculas de las sustancias reaccionantes hasta convertirse en los productos de la reacción.
7. Mecanismos de las reacciones orgánicas Los mecanismos de las reacciones orgánicas deben explicar: Debilitamiento de los enlaces entre los átomos de los reactantes Formación de un complejo activado inestable Aparición de nuevos enlaces entre los átomos que forman los productos Variación de la energía del proceso (la energía necesaria para que se forme el complejo activado es la energía de activación Eact )
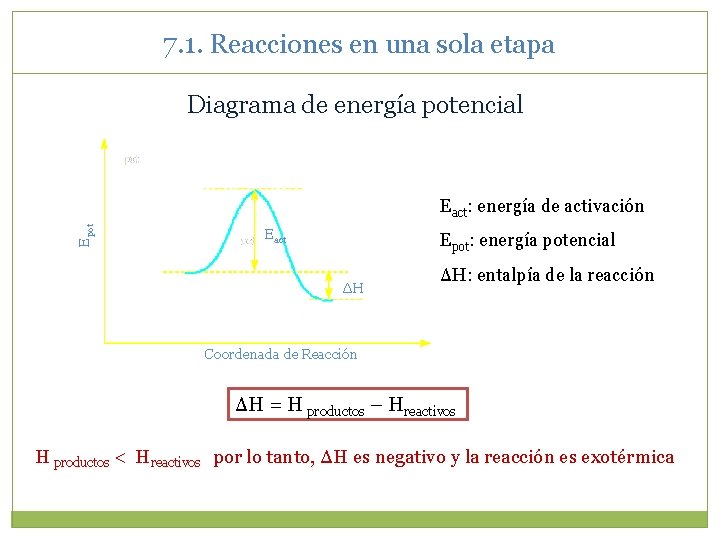
7. 1. Reacciones en una sola etapa Diagrama de energía potencial Epot Eact: energía de activación Eact Epot: energía potencial ΔH ΔH: entalpía de la reacción Coordenada de Reacción ΔH = H productos – Hreactivos H productos < Hreactivos por lo tanto, ΔH es negativo y la reacción es exotérmica
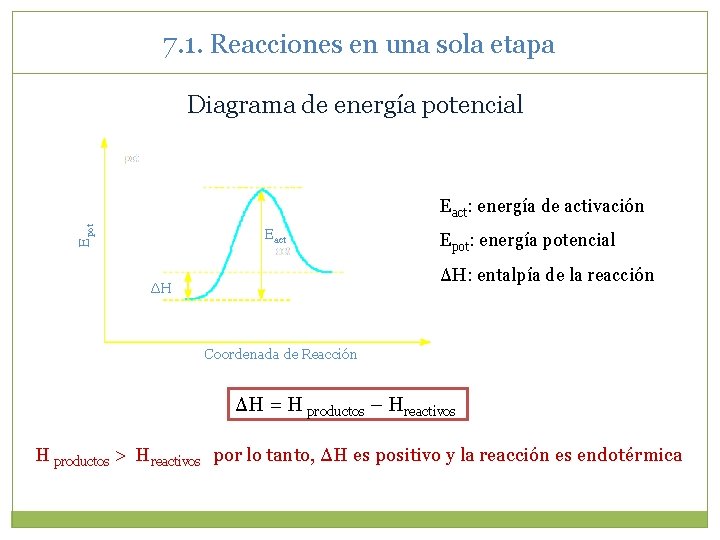
7. 1. Reacciones en una sola etapa Diagrama de energía potencial Epot Eact: energía de activación Eact Epot: energía potencial ΔH: entalpía de la reacción ΔH Coordenada de Reacción ΔH = H productos – Hreactivos H productos > Hreactivos por lo tanto, ΔH es positivo y la reacción es endotérmica
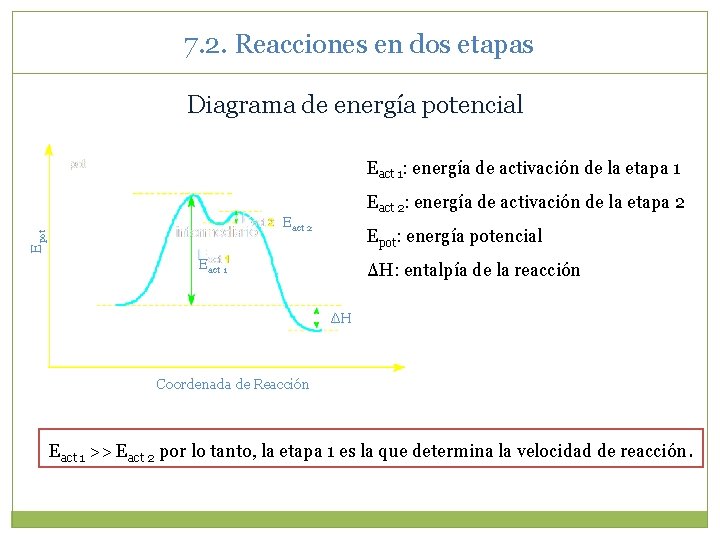
7. 2. Reacciones en dos etapas Diagrama de energía potencial Eact 1: energía de activación de la etapa 1 Eact 2: energía de activación de la etapa 2 Epot Eact 2 Epot: energía potencial Eact 1 ΔH: entalpía de la reacción ΔH Coordenada de Reacción Eact 1 >> Eact 2 por lo tanto, la etapa 1 es la que determina la velocidad de reacción.
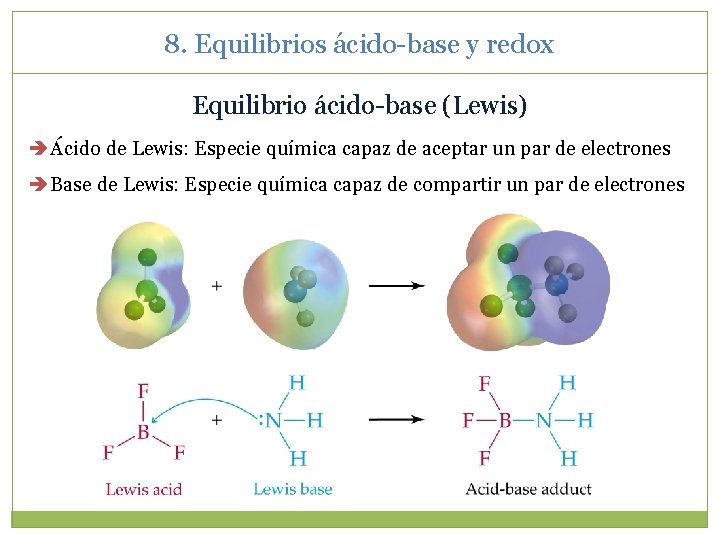
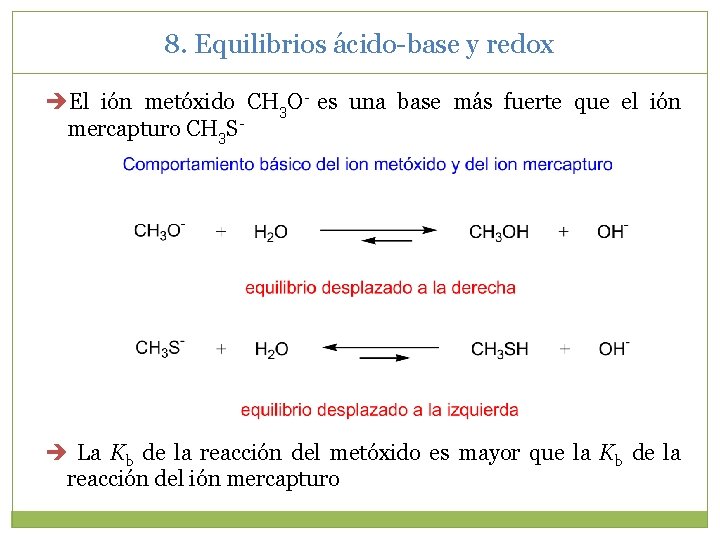
8. Equilibrios ácido-base y redox Equilibrio ácido-base (Lewis) Ácido de Lewis: Especie química capaz de aceptar un par de electrones Base de Lewis: Especie química capaz de compartir un par de electrones
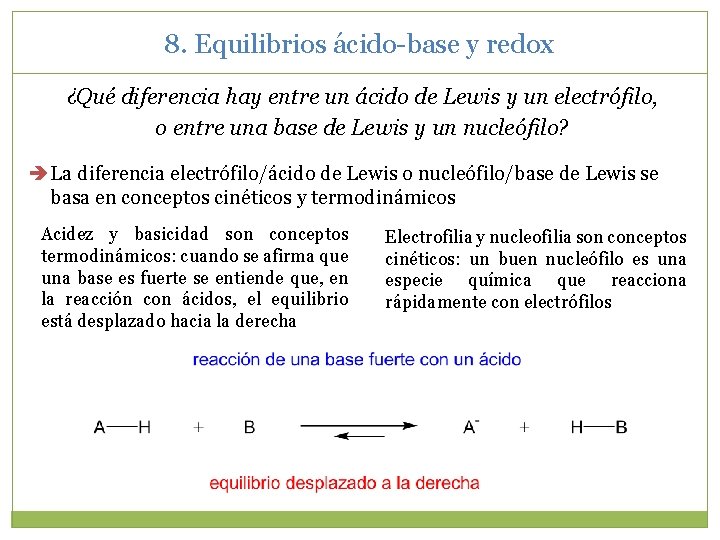
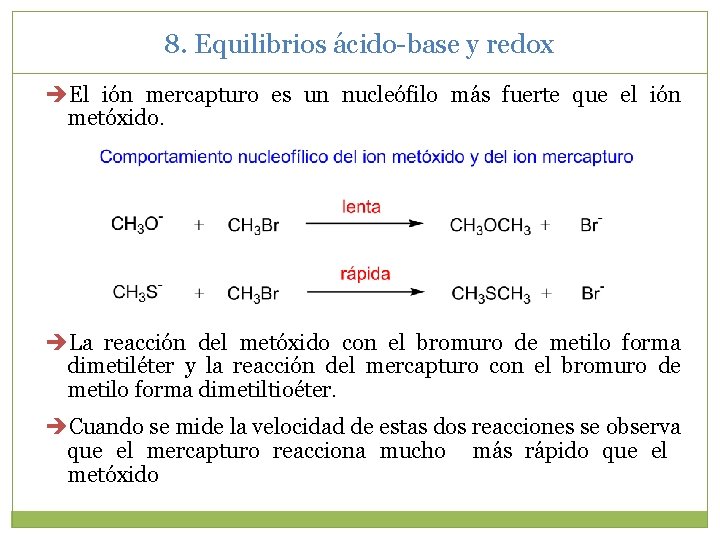
8. Equilibrios ácido-base y redox ¿Qué diferencia hay entre un ácido de Lewis y un electrófilo, o entre una base de Lewis y un nucleófilo? La diferencia electrófilo/ácido de Lewis o nucleófilo/base de Lewis se basa en conceptos cinéticos y termodinámicos Acidez y basicidad son conceptos termodinámicos: cuando se afirma que una base es fuerte se entiende que, en la reacción con ácidos, el equilibrio está desplazado hacia la derecha Electrofilia y nucleofilia son conceptos cinéticos: un buen nucleófilo es una especie química que reacciona rápidamente con electrófilos
8. Equilibrios ácido-base y redox El ión metóxido CH 3 O- es una base más fuerte que el ión mercapturo CH 3 S La Kb de la reacción del metóxido es mayor que la Kb de la reacción del ión mercapturo
8. Equilibrios ácido-base y redox El ión mercapturo es un nucleófilo más fuerte que el ión metóxido. La reacción del metóxido con el bromuro de metilo forma dimetiléter y la reacción del mercapturo con el bromuro de metilo forma dimetiltioéter. Cuando se mide la velocidad de estas dos reacciones se observa que el mercapturo reacciona mucho más rápido que el metóxido
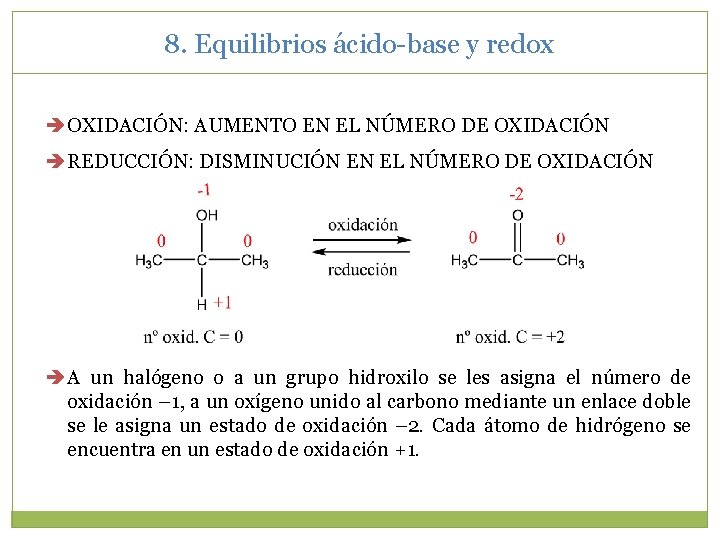
8. Equilibrios ácido-base y redox OXIDACIÓN: AUMENTO EN EL NÚMERO DE OXIDACIÓN REDUCCIÓN: DISMINUCIÓN EN EL NÚMERO DE OXIDACIÓN A un halógeno o a un grupo hidroxilo se les asigna el número de oxidación – 1, a un oxígeno unido al carbono mediante un enlace doble se le asigna un estado de oxidación – 2. Cada átomo de hidrógeno se encuentra en un estado de oxidación +1.
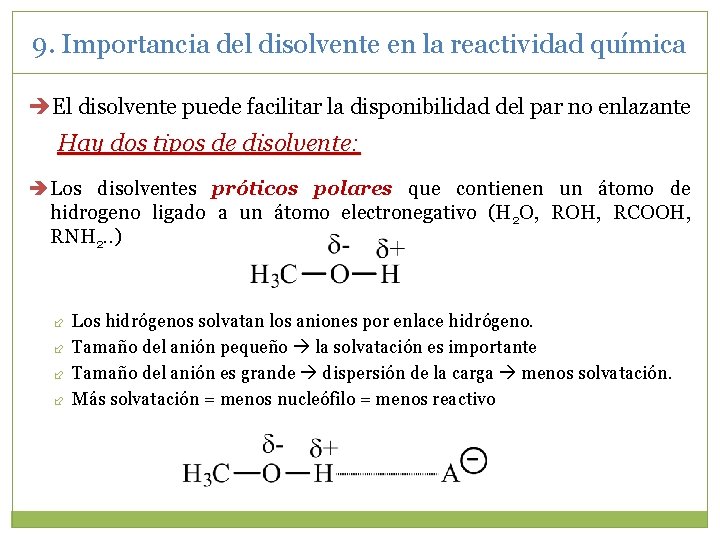
9. Importancia del disolvente en la reactividad química El disolvente puede facilitar la disponibilidad del par no enlazante Hay dos tipos de disolvente: Los disolventes próticos polares que contienen un átomo de hidrogeno ligado a un átomo electronegativo (H 2 O, ROH, RCOOH, RNH 2. . ) Los hidrógenos solvatan los aniones por enlace hidrógeno. Tamaño del anión pequeño la solvatación es importante Tamaño del anión es grande dispersión de la carga menos solvatación. Más solvatación = menos nucleófilo = menos reactivo
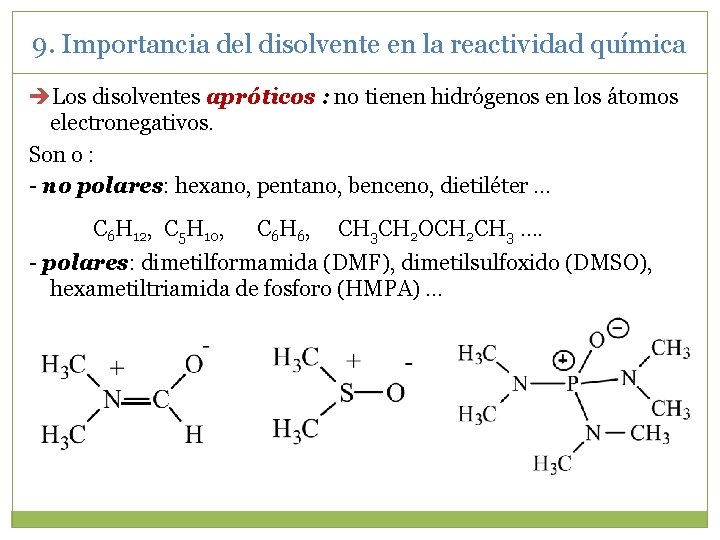
9. Importancia del disolvente en la reactividad química Los disolventes apróticos : no tienen hidrógenos en los átomos electronegativos. Son o : - no polares: hexano, pentano, benceno, dietiléter. . . C 6 H 12, C 5 H 10, C 6 H 6, CH 3 CH 2 OCH 2 CH 3. . - polares: dimetilformamida (DMF), dimetilsulfoxido (DMSO), hexametiltriamida de fosforo (HMPA). . .
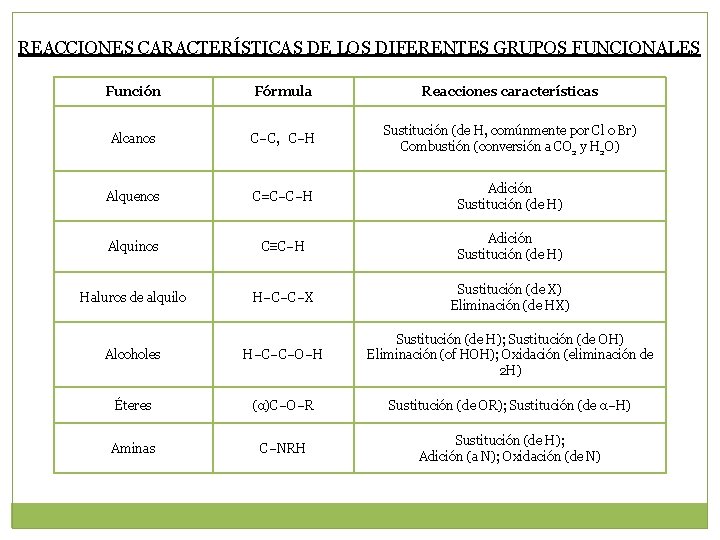
REACCIONES CARACTERÍSTICAS DE LOS DIFERENTES GRUPOS FUNCIONALES Función Fórmula Reacciones características Alcanos C–C, C–H Sustitución (de H, comúnmente por Cl o Br) Combustión (conversión a CO 2 y H 2 O) Alquenos C=C–C–H Adición Sustitución (de H) Alquinos C≡C–H Adición Sustitución (de H) Haluros de alquilo H–C–C–X Sustitución (de X) Eliminación (de HX) Alcoholes H–C–C–O–H Sustitución (de H); Sustitución (de OH) Eliminación (of HOH); Oxidación (eliminación de 2 H) Éteres (α)C–O–R Sustitución (de OR); Sustitución (de α–H) Aminas C–NRH Sustitución (de H); Adición (a N); Oxidación (de N)
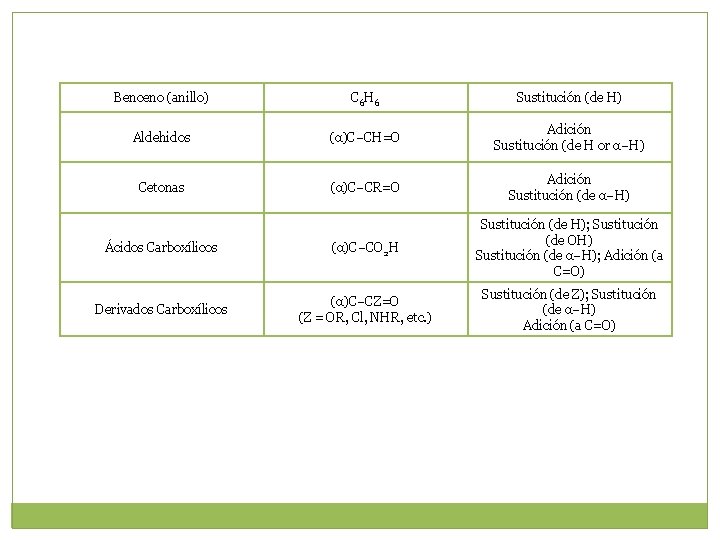
Benceno (anillo) C 6 H 6 Sustitución (de H) Aldehidos (α)C–CH=O Adición Sustitución (de H or α–H) Cetonas (α)C–CR=O Adición Sustitución (de α–H) Ácidos Carboxílicos (α)C–CO 2 H Sustitución (de H); Sustitución (de OH) Sustitución (de α–H); Adición (a C=O) Derivados Carboxílicos (α)C–CZ=O (Z = OR, Cl, NHR, etc. ) Sustitución (de Z); Sustitución (de α–H) Adición (a C=O)