
Sistema isolato In generale pi comodo dover considerare
- Slides: 43
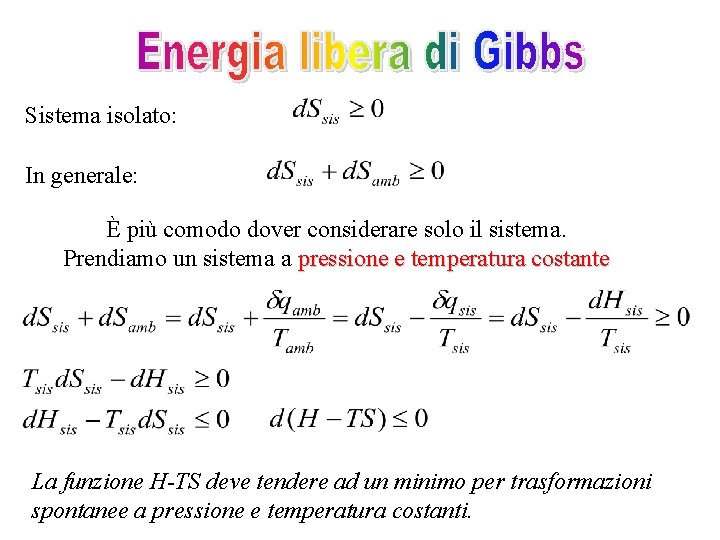
Sistema isolato: In generale: È più comodo dover considerare solo il sistema. Prendiamo un sistema a pressione e temperatura costante La funzione H-TS deve tendere ad un minimo per trasformazioni spontanee a pressione e temperatura costanti.
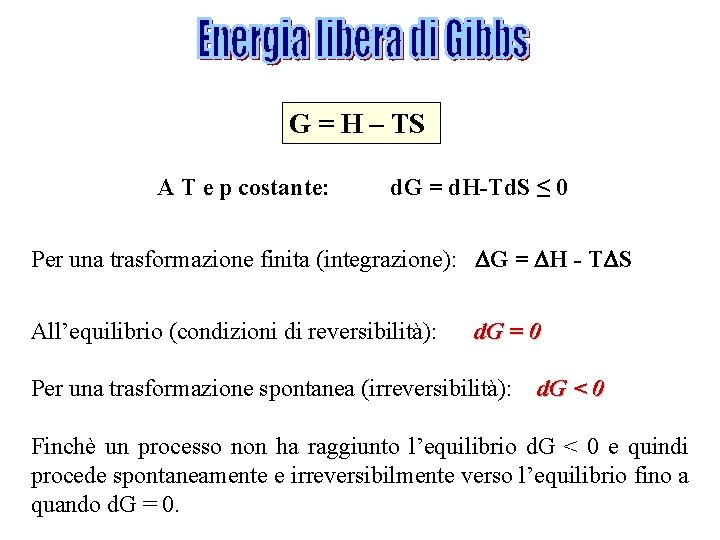
G = H – TS A T e p costante: d. G = d. H-Td. S ≤ 0 Per una trasformazione finita (integrazione): G = H - T S All’equilibrio (condizioni di reversibilità): d. G = 0 Per una trasformazione spontanea (irreversibilità): d. G < 0 Finchè un processo non ha raggiunto l’equilibrio d. G < 0 e quindi procede spontaneamente e irreversibilmente verso l’equilibrio fino a quando d. G = 0.
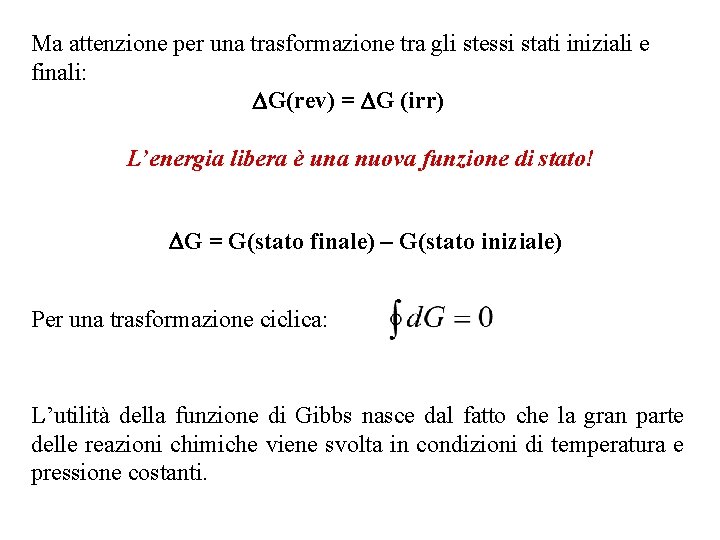
Ma attenzione per una trasformazione tra gli stessi stati iniziali e finali: G(rev) = G (irr) L’energia libera è una nuova funzione di stato! G = G(stato finale) – G(stato iniziale) Per una trasformazione ciclica: L’utilità della funzione di Gibbs nasce dal fatto che la gran parte delle reazioni chimiche viene svolta in condizioni di temperatura e pressione costanti.
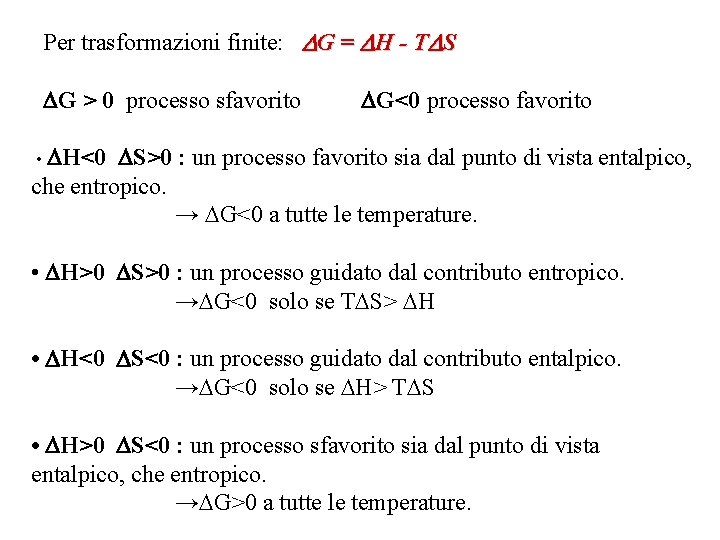
Per trasformazioni finite: G = H - T S G > 0 processo sfavorito G<0 processo favorito • H<0 S>0 : un processo favorito sia dal punto di vista entalpico, che entropico. → G<0 a tutte le temperature. • H>0 S>0 : un processo guidato dal contributo entropico. → G<0 solo se T S> H • H<0 S<0 : un processo guidato dal contributo entalpico. → G<0 solo se H> T S • H>0 S<0 : un processo sfavorito sia dal punto di vista entalpico, che entropico. → G>0 a tutte le temperature.
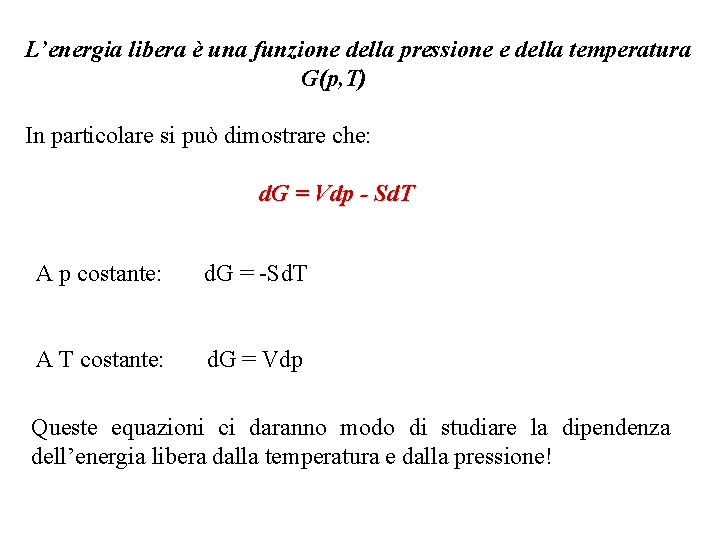
L’energia libera è una funzione della pressione e della temperatura G(p, T) In particolare si può dimostrare che: d. G = Vdp - Sd. T A p costante: d. G = -Sd. T A T costante: d. G = Vdp Queste equazioni ci daranno modo di studiare la dipendenza dell’energia libera dalla temperatura e dalla pressione!
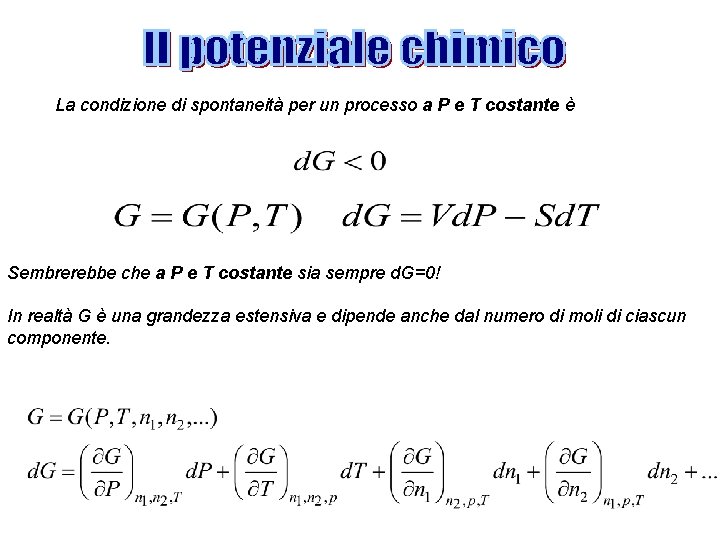
La condizione di spontaneità per un processo a P e T costante è Sembrerebbe che a P e T costante sia sempre d. G=0! In realtà G è una grandezza estensiva e dipende anche dal numero di moli di ciascun componente.
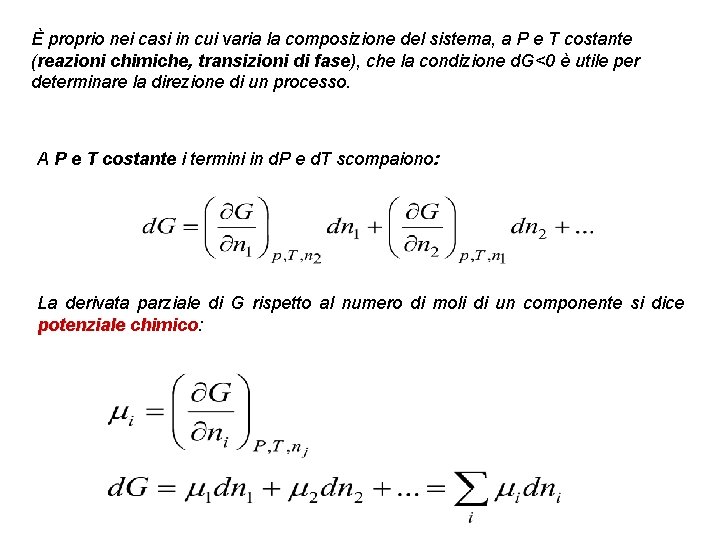
È proprio nei casi in cui varia la composizione del sistema, a P e T costante (reazioni chimiche, transizioni di fase), che la condizione d. G<0 è utile per determinare la direzione di un processo. A P e T costante i termini in d. P e d. T scompaiono: La derivata parziale di G rispetto al numero di moli di un componente si dice potenziale chimico: chimico
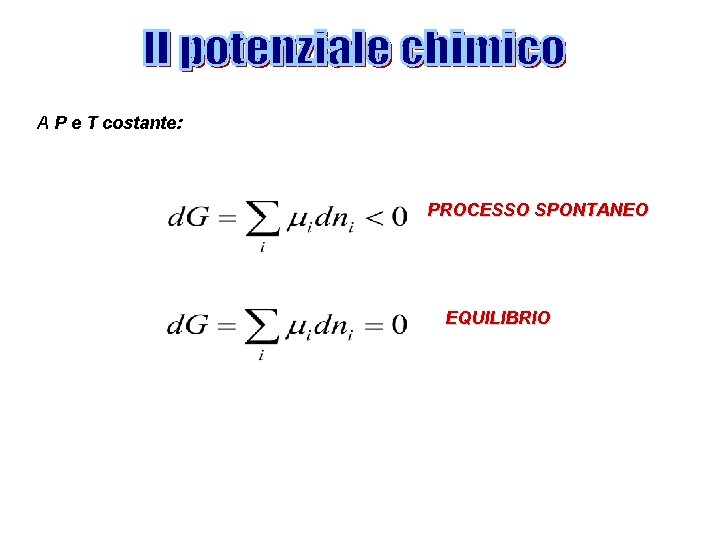
A P e T costante: PROCESSO SPONTANEO EQUILIBRIO
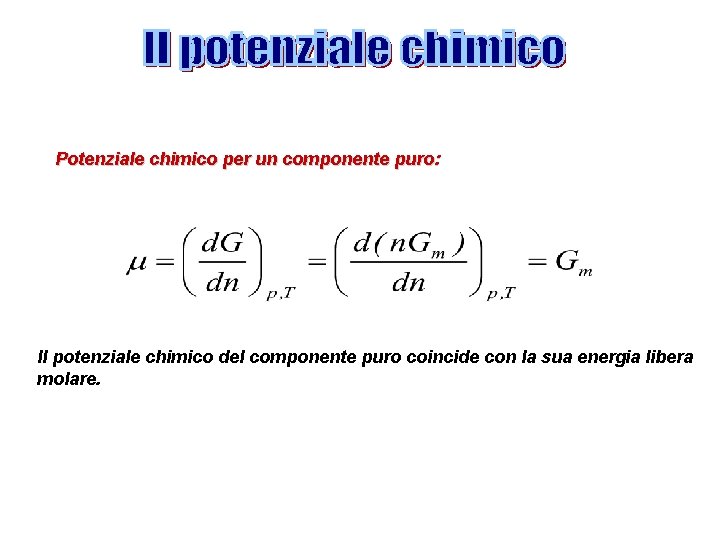
Potenziale chimico per un componente puro: Il potenziale chimico del componente puro coincide con la sua energia libera molare.
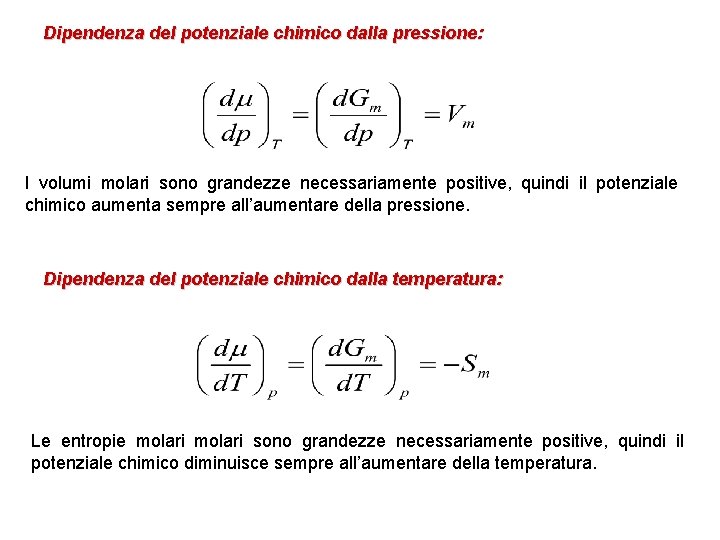
Dipendenza del potenziale chimico dalla pressione: I volumi molari sono grandezze necessariamente positive, quindi il potenziale chimico aumenta sempre all’aumentare della pressione. Dipendenza del potenziale chimico dalla temperatura: Le entropie molari sono grandezze necessariamente positive, quindi il potenziale chimico diminuisce sempre all’aumentare della temperatura.
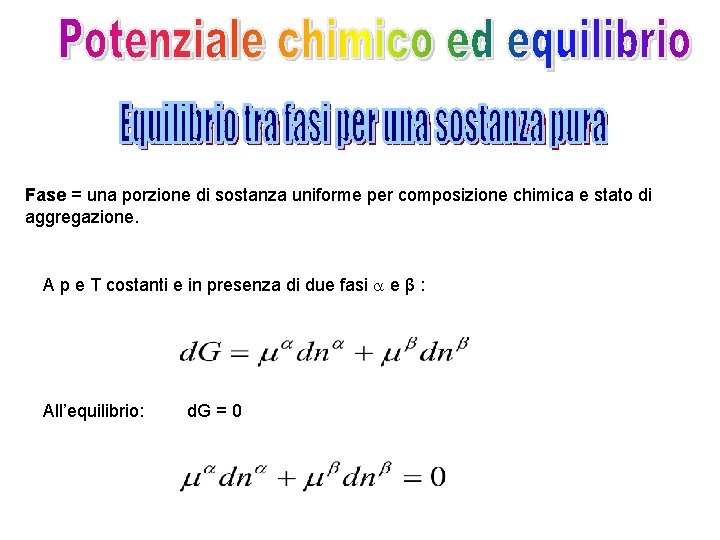
Fase = una porzione di sostanza uniforme per composizione chimica e stato di aggregazione. A p e T costanti e in presenza di due fasi e β : All’equilibrio: d. G = 0
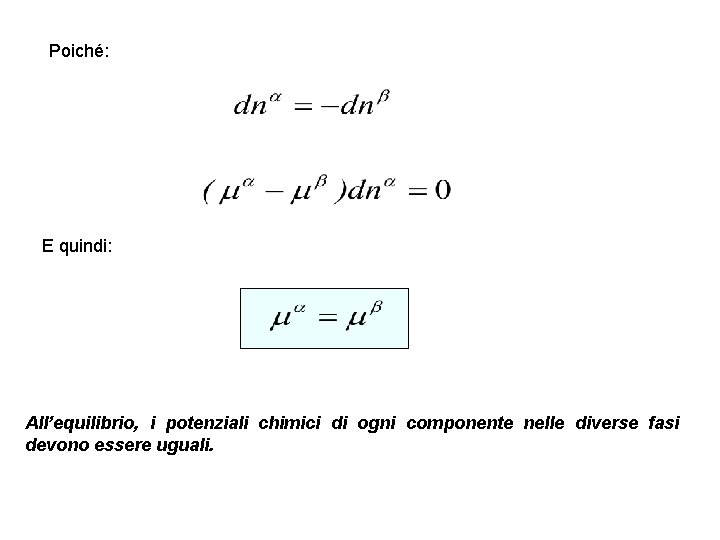
Poiché: E quindi: All’equilibrio, i potenziali chimici di ogni componente nelle diverse fasi devono essere uguali.
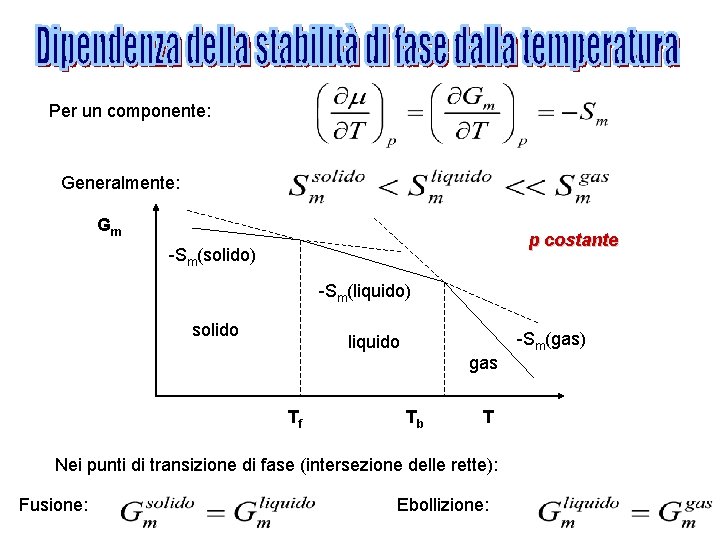
Per un componente: Generalmente: Gm p costante -Sm(solido) -Sm(liquido) solido -Sm(gas) liquido gas Tf Tb T Nei punti di transizione di fase (intersezione delle rette): Fusione: Ebollizione:
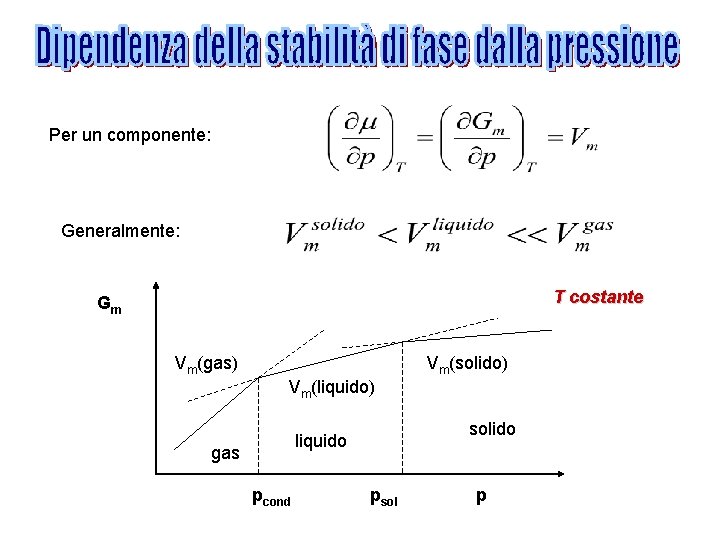
Per un componente: Generalmente: T costante Gm Vm(gas) Vm(solido) Vm(liquido) solido liquido gas pcond psol p
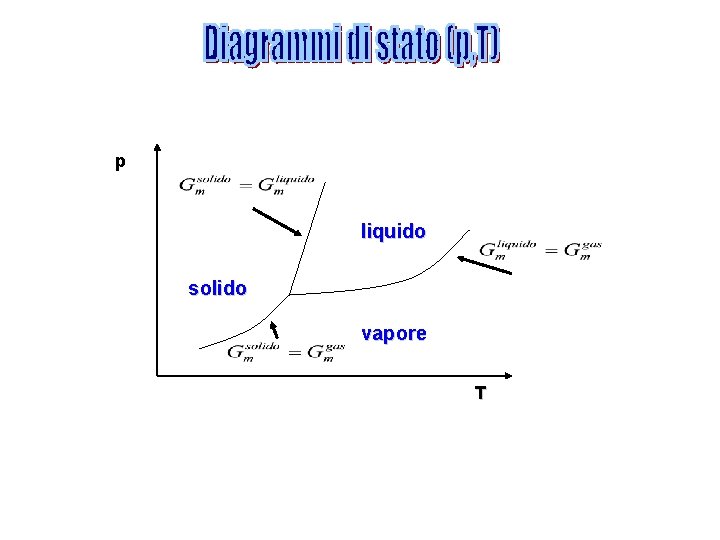
p liquido solido vapore T
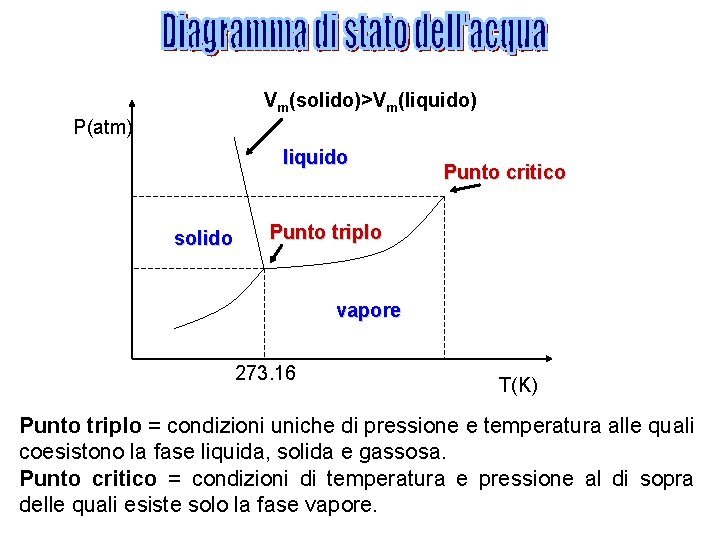
Vm(solido)>Vm(liquido) P(atm) liquido solido Punto critico Punto triplo vapore 273. 16 T(K) Punto triplo = condizioni uniche di pressione e temperatura alle quali coesistono la fase liquida, solida e gassosa. Punto critico = condizioni di temperatura e pressione al di sopra delle quali esiste solo la fase vapore.
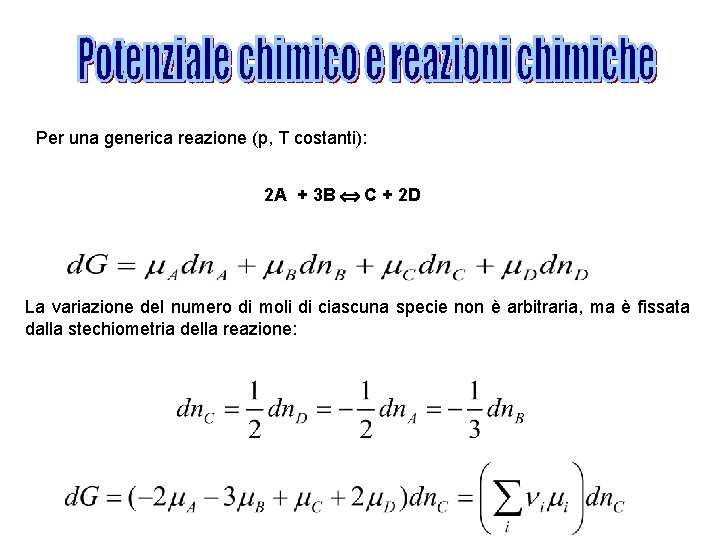
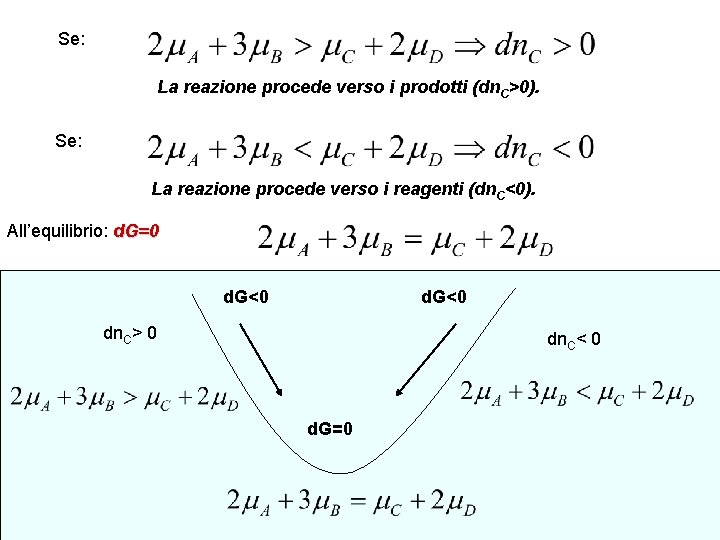
Per una generica reazione (p, T costanti): 2 A + 3 B C + 2 D La variazione del numero di moli di ciascuna specie non è arbitraria, ma è fissata dalla stechiometria della reazione:
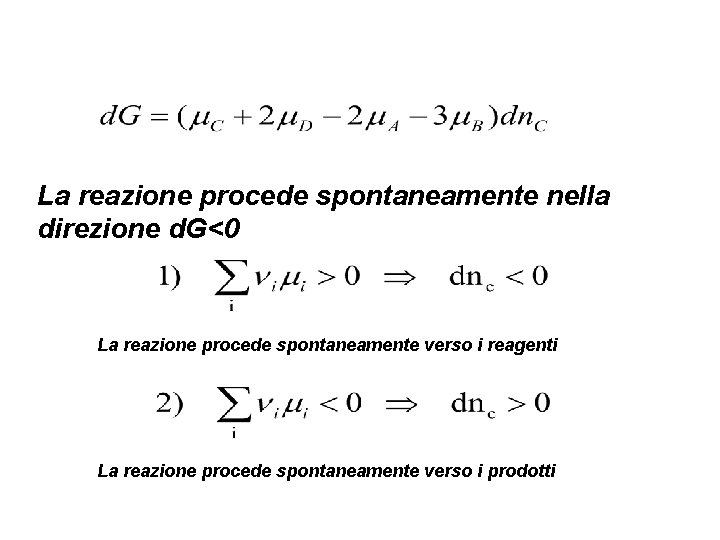
La reazione procede spontaneamente nella direzione d. G<0 La reazione procede spontaneamente verso i reagenti La reazione procede spontaneamente verso i prodotti
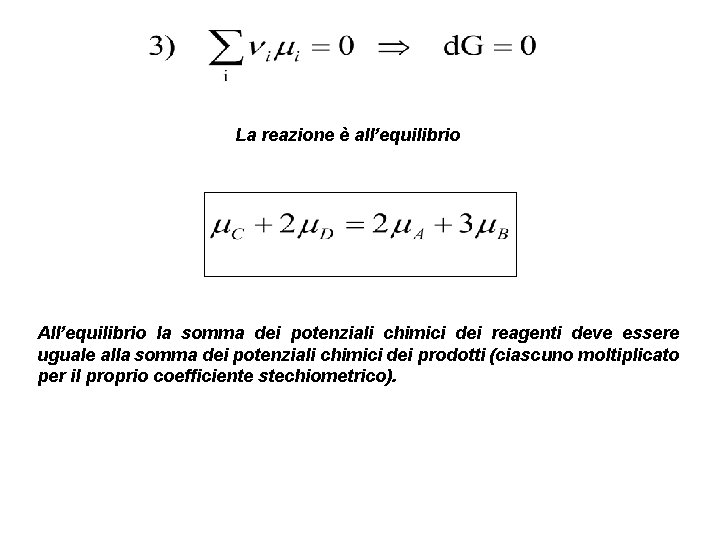
La reazione è all’equilibrio All’equilibrio la somma dei potenziali chimici dei reagenti deve essere uguale alla somma dei potenziali chimici dei prodotti (ciascuno moltiplicato per il proprio coefficiente stechiometrico).
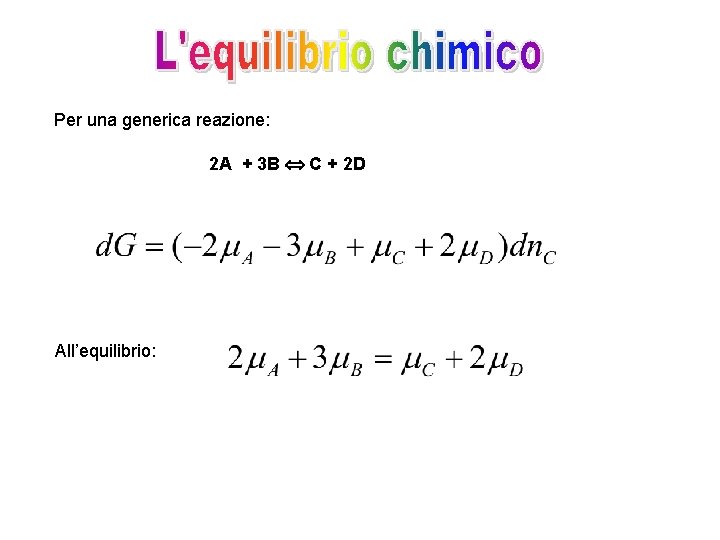
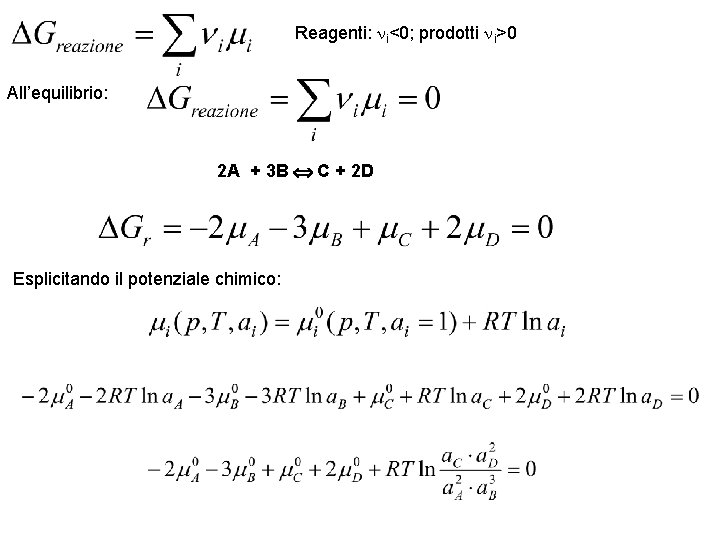
Per una generica reazione: 2 A + 3 B C + 2 D All’equilibrio:
Se: La reazione procede verso i prodotti (dn. C>0). Se: La reazione procede verso i reagenti (dn. C<0). All’equilibrio: d. G=0 d. G<0 dn. C> 0 dn. C< 0 d. G=0
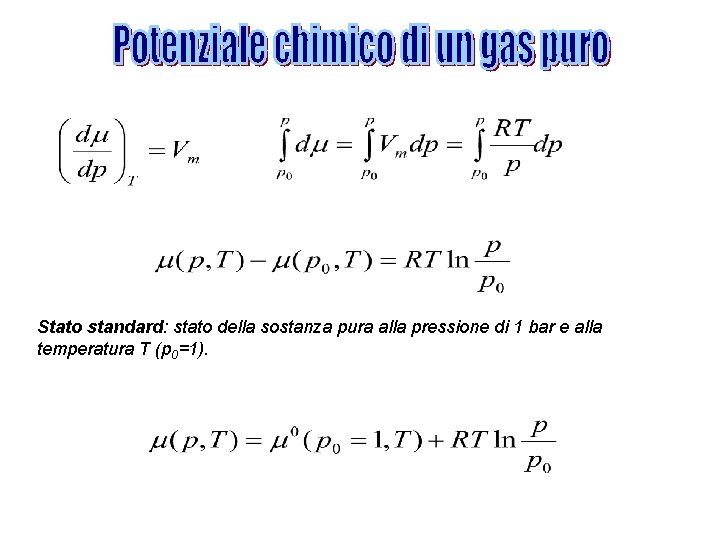
Stato standard: stato della sostanza pura alla pressione di 1 bar e alla temperatura T (p 0=1).
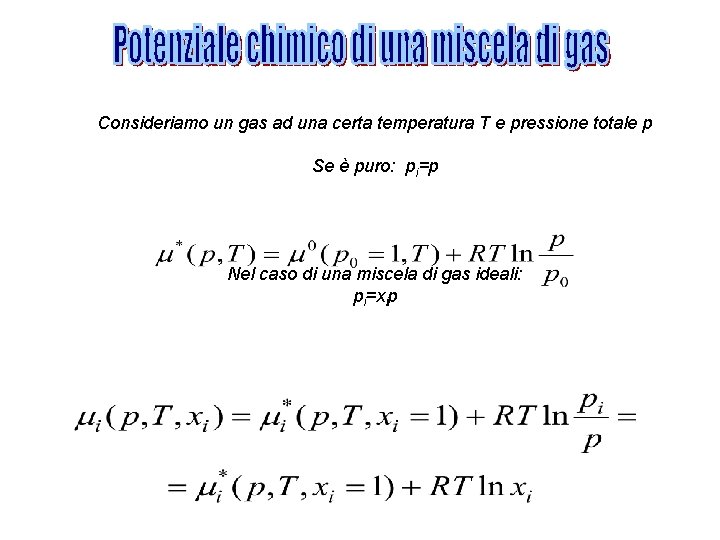
Consideriamo un gas ad una certa temperatura T e pressione totale p Se è puro: pi=p Nel caso di una miscela di gas ideali: pi=xip
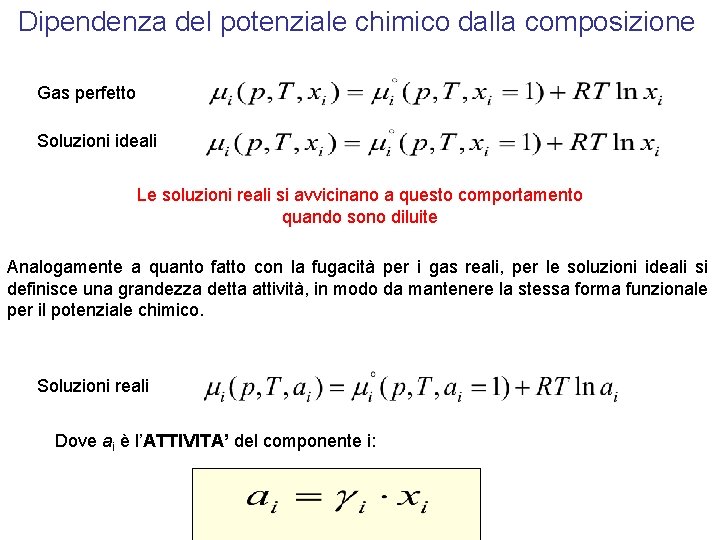
Dipendenza del potenziale chimico dalla composizione Gas perfetto Soluzioni ideali Le soluzioni reali si avvicinano a questo comportamento quando sono diluite Analogamente a quanto fatto con la fugacità per i gas reali, per le soluzioni ideali si definisce una grandezza detta attività, in modo da mantenere la stessa forma funzionale per il potenziale chimico. Soluzioni reali Dove ai è l’ATTIVITA’ del componente i:
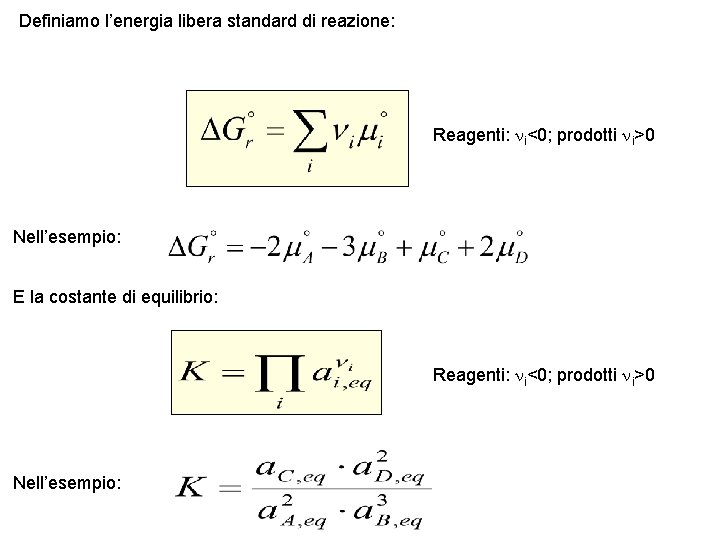
Definiamo l’energia libera standard di reazione: Reagenti: i<0; prodotti i>0 Nell’esempio: E la costante di equilibrio: Reagenti: i<0; prodotti i>0 Nell’esempio:
Reagenti: i<0; prodotti i>0 All’equilibrio: 2 A + 3 B C + 2 D Esplicitando il potenziale chimico:
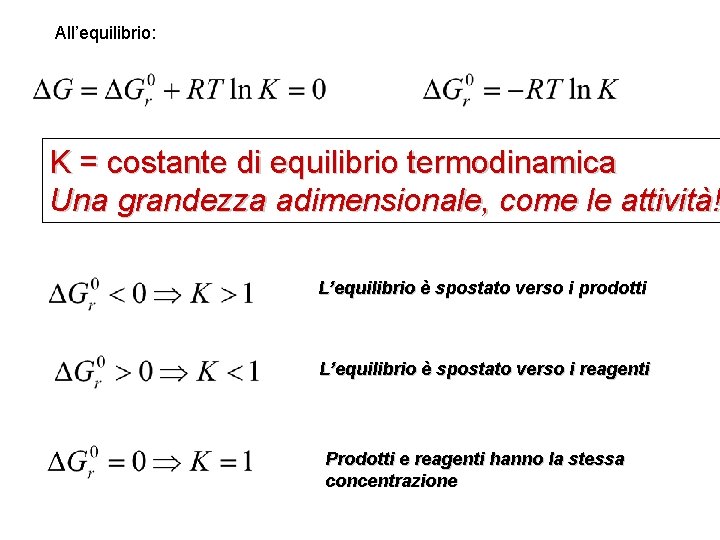
All’equilibrio: K = costante di equilibrio termodinamica Una grandezza adimensionale, come le attività! L’equilibrio è spostato verso i prodotti L’equilibrio è spostato verso i reagenti Prodotti e reagenti hanno la stessa concentrazione
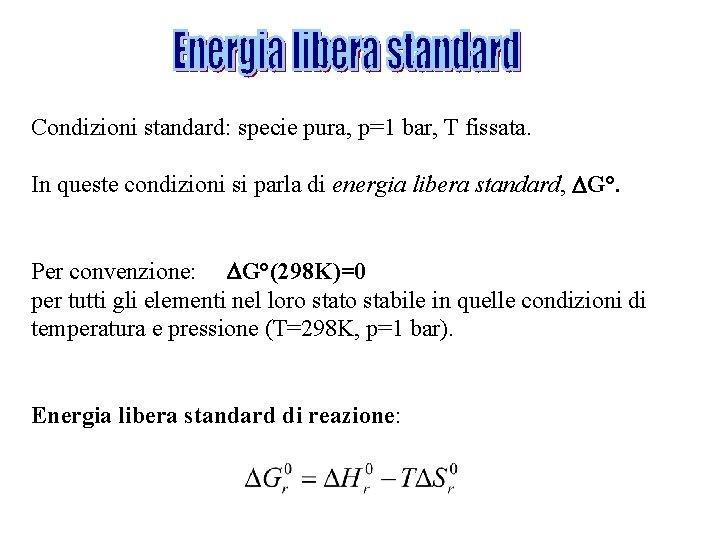
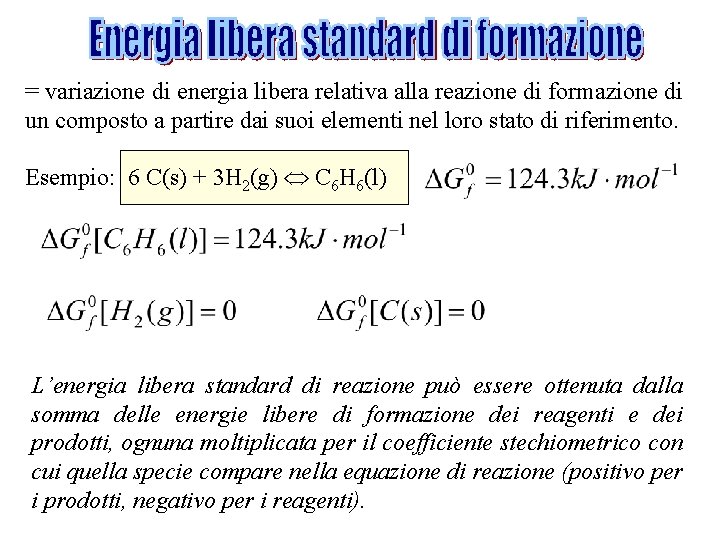
Condizioni standard: specie pura, p=1 bar, T fissata. In queste condizioni si parla di energia libera standard, G°. Per convenzione: G°(298 K)=0 per tutti gli elementi nel loro stato stabile in quelle condizioni di temperatura e pressione (T=298 K, p=1 bar). Energia libera standard di reazione:
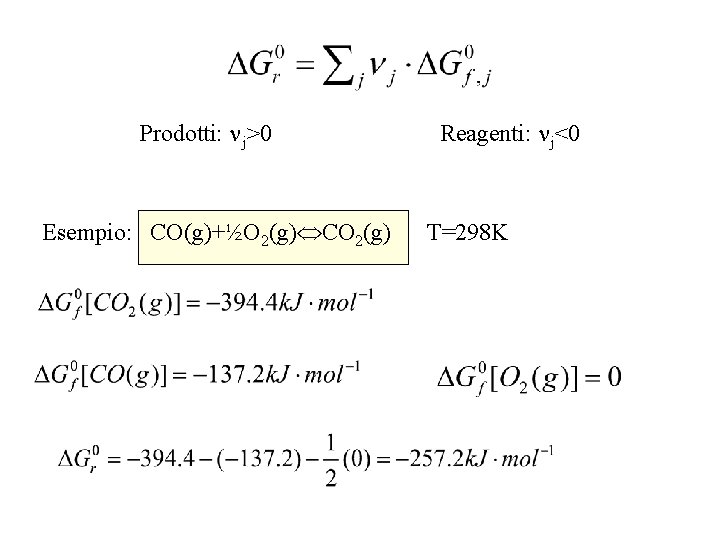
= variazione di energia libera relativa alla reazione di formazione di un composto a partire dai suoi elementi nel loro stato di riferimento. Esempio: 6 C(s) + 3 H 2(g) C 6 H 6(l) L’energia libera standard di reazione può essere ottenuta dalla somma delle energie libere di formazione dei reagenti e dei prodotti, ognuna moltiplicata per il coefficiente stechiometrico con cui quella specie compare nella equazione di reazione (positivo per i prodotti, negativo per i reagenti).
Prodotti: j>0 Esempio: CO(g)+½O 2(g) CO 2(g) Reagenti: j<0 T=298 K
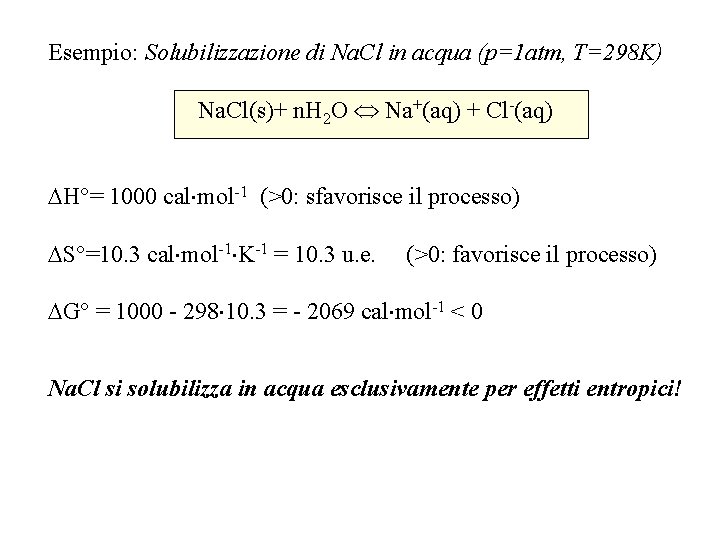
Esempio: Solubilizzazione di Na. Cl in acqua (p=1 atm, T=298 K) Na. Cl(s)+ n. H 2 O Na+(aq) + Cl-(aq) H°= 1000 cal mol-1 (>0: sfavorisce il processo) S°=10. 3 cal mol-1 K-1 = 10. 3 u. e. (>0: favorisce il processo) G° = 1000 - 298 10. 3 = - 2069 cal mol-1 < 0 Na. Cl si solubilizza in acqua esclusivamente per effetti entropici!
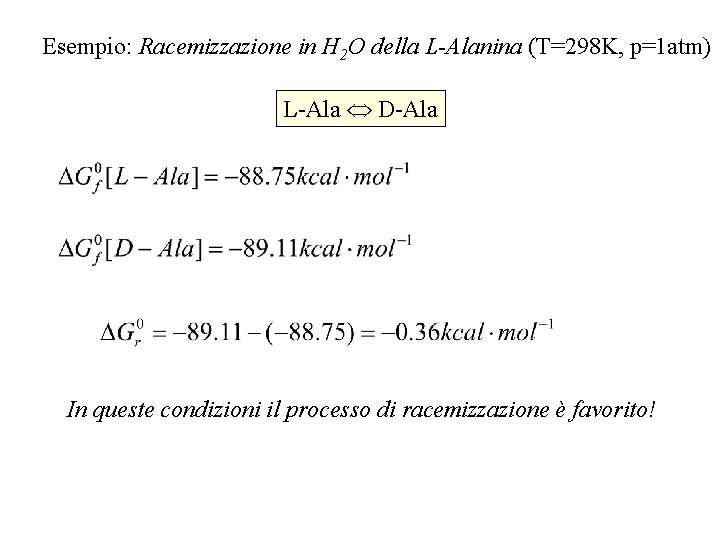
Esempio: Racemizzazione in H 2 O della L-Alanina (T=298 K, p=1 atm) L-Ala D-Ala In queste condizioni il processo di racemizzazione è favorito!
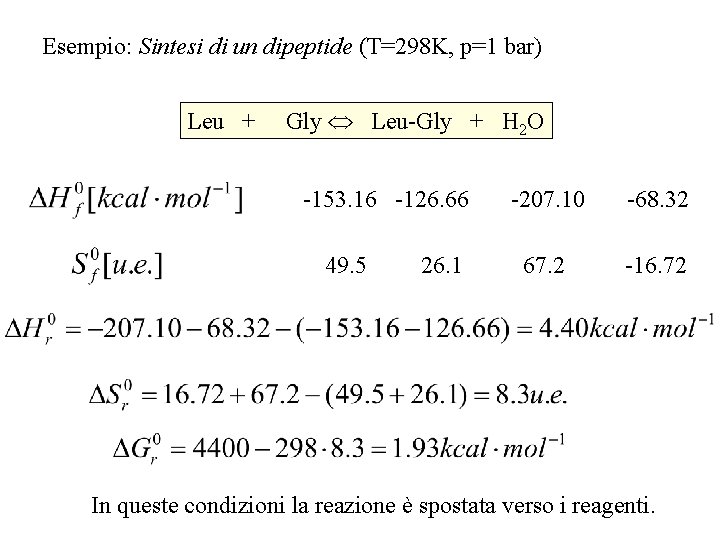
Esempio: Sintesi di un dipeptide (T=298 K, p=1 bar) Leu + Gly Leu-Gly + H 2 O -153. 16 -126. 66 49. 5 26. 1 -207. 10 -68. 32 67. 2 -16. 72 In queste condizioni la reazione è spostata verso i reagenti.
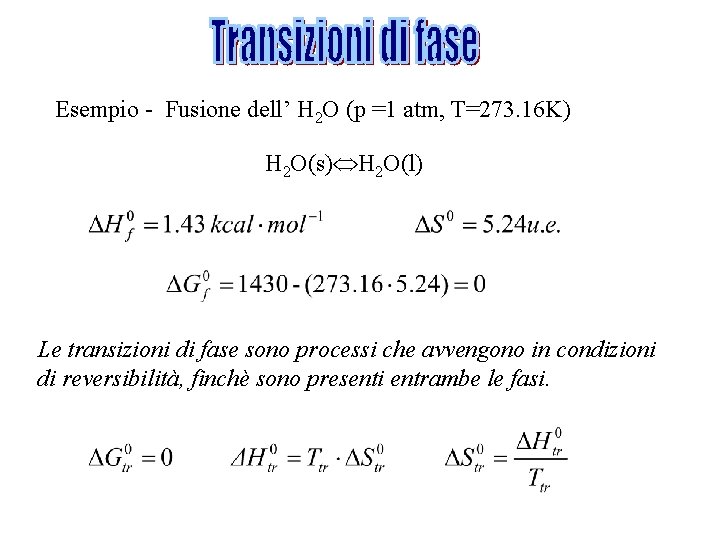
Esempio - Fusione dell’ H 2 O (p =1 atm, T=273. 16 K) H 2 O(s) H 2 O(l) Le transizioni di fase sono processi che avvengono in condizioni di reversibilità, finchè sono presenti entrambe le fasi.
Tagliati
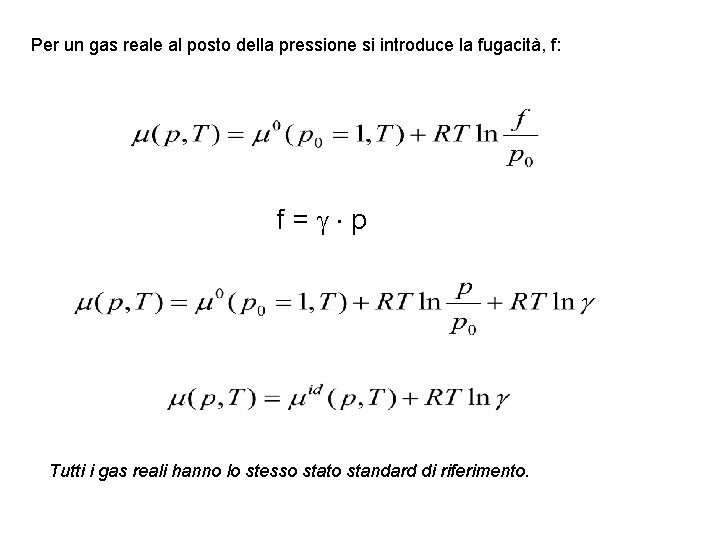
Per un gas reale al posto della pressione si introduce la fugacità, f: f= p Tutti i gas reali hanno lo stesso stato standard di riferimento.
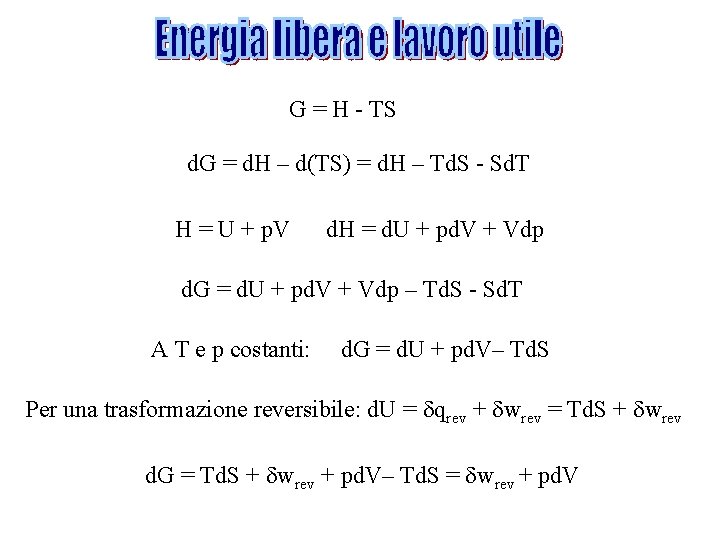
G = H - TS d. G = d. H – d(TS) = d. H – Td. S - Sd. T H = U + p. V d. H = d. U + pd. V + Vdp d. G = d. U + pd. V + Vdp – Td. S - Sd. T A T e p costanti: d. G = d. U + pd. V– Td. S Per una trasformazione reversibile: d. U = qrev + wrev = Td. S + wrev d. G = Td. S + wrev + pd. V– Td. S = wrev + pd. V
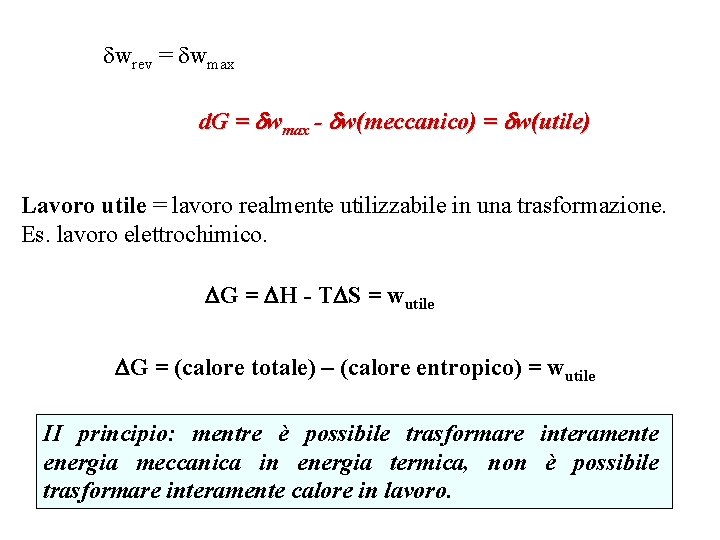
wrev = wmax d. G = wmax - w(meccanico) = w(utile) Lavoro utile = lavoro realmente utilizzabile in una trasformazione. Es. lavoro elettrochimico. G = H - T S = wutile G = (calore totale) – (calore entropico) = wutile II principio: mentre è possibile trasformare interamente energia meccanica in energia termica, non è possibile trasformare interamente calore in lavoro.
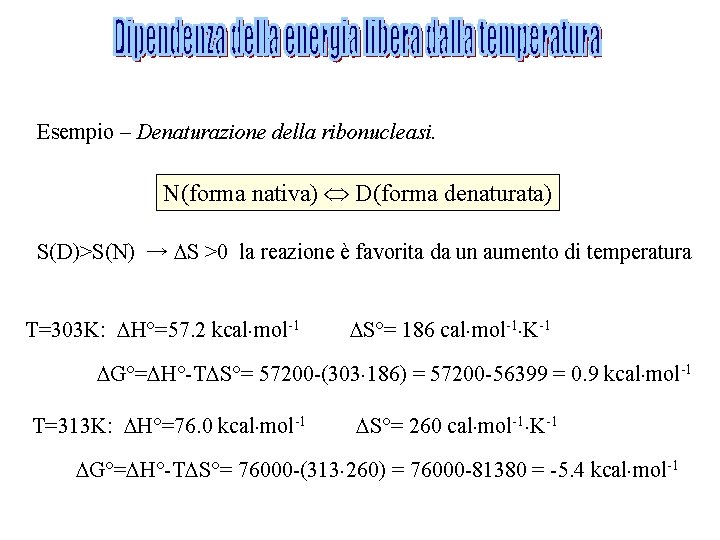
Esempio – Denaturazione della ribonucleasi. N(forma nativa) D(forma denaturata) S(D)>S(N) → S >0 la reazione è favorita da un aumento di temperatura T=303 K: H°=57. 2 kcal mol-1 S°= 186 cal mol-1 K-1 G°= H°-T S°= 57200 -(303 186) = 57200 -56399 = 0. 9 kcal mol-1 T=313 K: H°=76. 0 kcal mol-1 S°= 260 cal mol-1 K-1 G°= H°-T S°= 76000 -(313 260) = 76000 -81380 = -5. 4 kcal mol-1
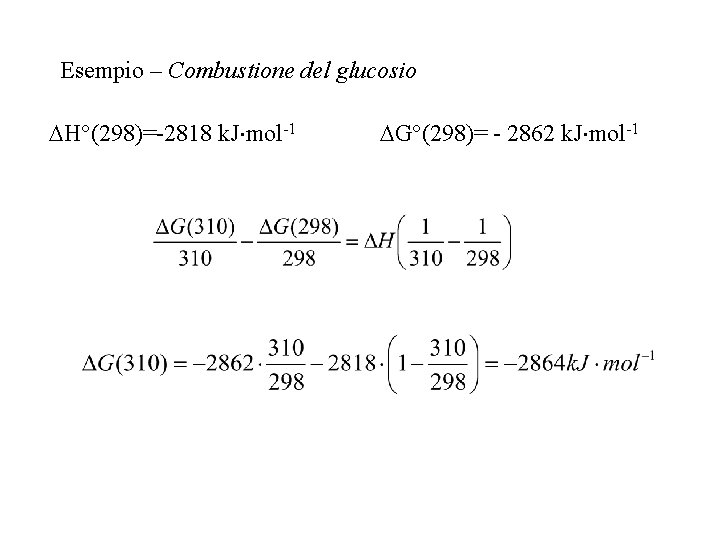
Esempio – Combustione del glucosio H°(298)=-2818 k. J mol-1 G°(298)= - 2862 k. J mol-1
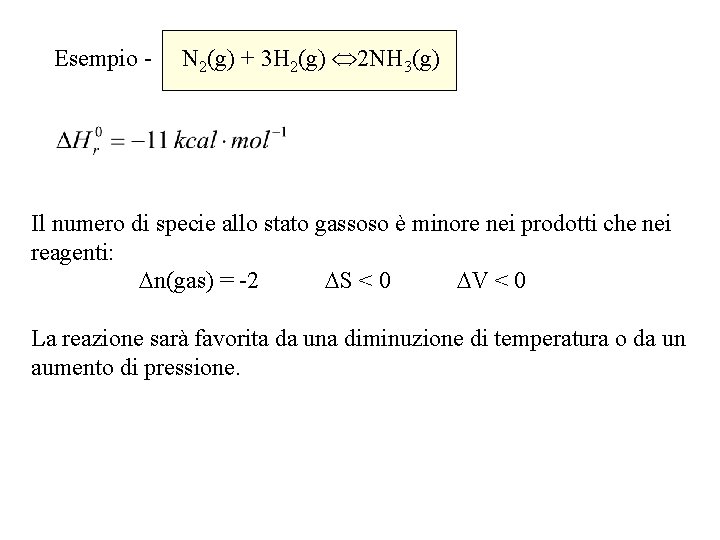
Esempio - N 2(g) + 3 H 2(g) 2 NH 3(g) Il numero di specie allo stato gassoso è minore nei prodotti che nei reagenti: n(gas) = -2 S < 0 V < 0 La reazione sarà favorita da una diminuzione di temperatura o da un aumento di pressione.
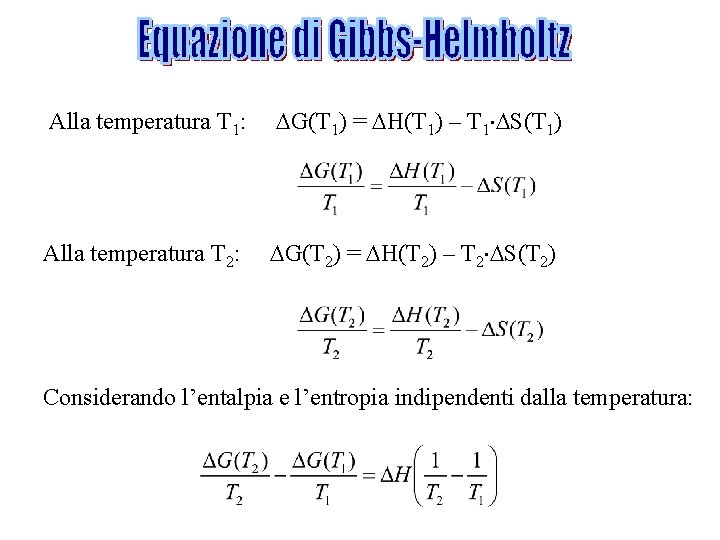
Alla temperatura T 1: G(T 1) = H(T 1) – T 1 S(T 1) Alla temperatura T 2: G(T 2) = H(T 2) – T 2 S(T 2) Considerando l’entalpia e l’entropia indipendenti dalla temperatura:
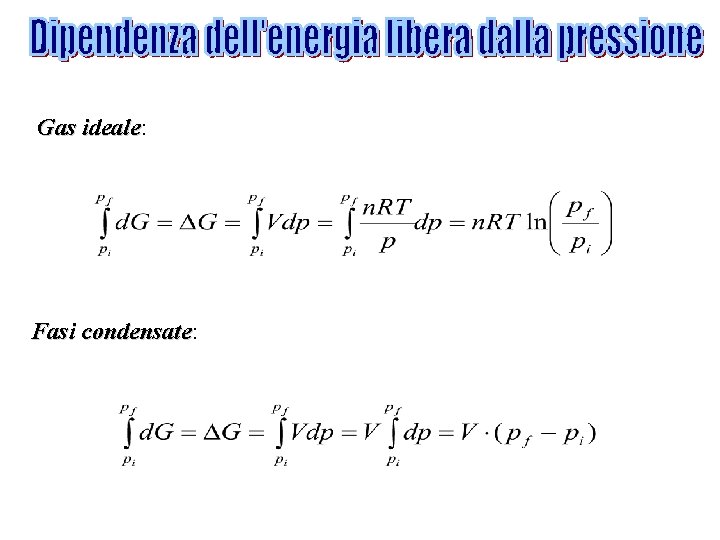
Gas ideale: ideale Fasi condensate: condensate