
METABOLIZM LIPIDW Iwonna RahdenStaro Katedra i Zakad Biochemii
METABOLIZM LIPIDÓW Iwonna Rahden-Staroń Katedra i Zakład Biochemii
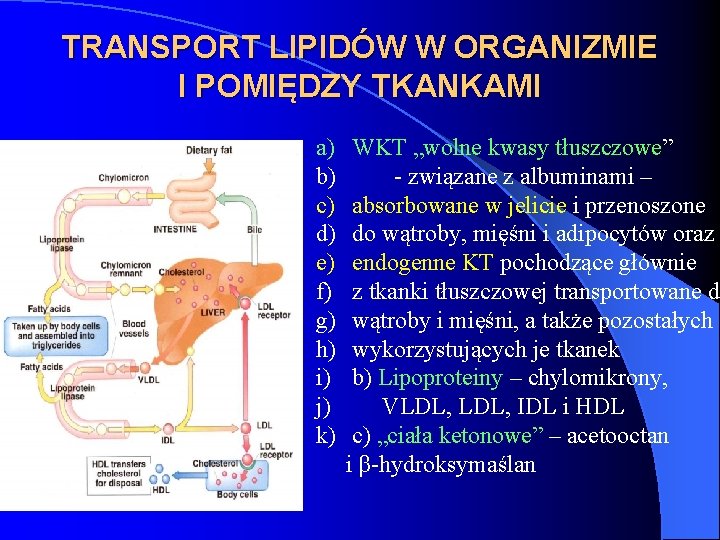
TRANSPORT LIPIDÓW W ORGANIZMIE I POMIĘDZY TKANKAMI a) WKT „wolne kwasy tłuszczowe” b) - związane z albuminami – c) absorbowane w jelicie i przenoszone d) do wątroby, mięśni i adipocytów oraz e) endogenne KT pochodzące głównie f) z tkanki tłuszczowej transportowane do g) wątroby i mięśni, a także pozostałych h) wykorzystujących je tkanek i) b) Lipoproteiny – chylomikrony, j) VLDL, IDL i HDL k) c) „ciała ketonowe” – acetooctan i β-hydroksymaślan
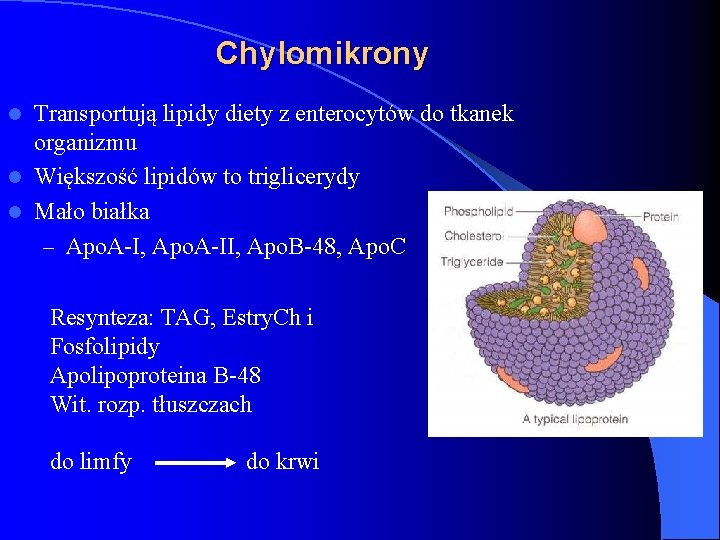
Chylomikrony Transportują lipidy diety z enterocytów do tkanek organizmu l Większość lipidów to triglicerydy l Mało białka – Apo. A-I, Apo. A-II, Apo. B-48, Apo. C l Resynteza: TAG, Estry. Ch i Fosfolipidy Apolipoproteina B-48 Wit. rozp. tłuszczach do limfy do krwi
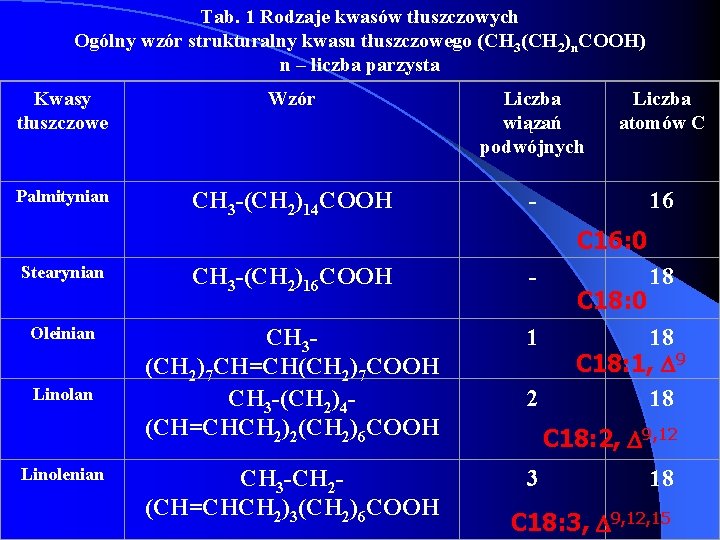
Tab. 1 Rodzaje kwasów tłuszczowych Ogólny wzór strukturalny kwasu tłuszczowego (CH 3(CH 2)n. COOH) n – liczba parzysta Kwasy tłuszczowe Wzór Liczba wiązań podwójnych Liczba atomów C Palmitynian CH 3 -(CH 2)14 COOH - 16 C 16: 0 Stearynian Oleinian Linolan Linolenian CH 3 -(CH 2)16 COOH - CH 3(CH 2)7 CH=CH(CH 2)7 COOH CH 3 -(CH 2)4(CH=CHCH 2)2(CH 2)6 COOH 1 CH 3 -CH 2(CH=CHCH 2)3(CH 2)6 COOH 3 2 C 18: 0 18 18 C 18: 1, D 9 18 C 18: 2, D 9, 12 18 C 18: 3, D 9, 12, 15
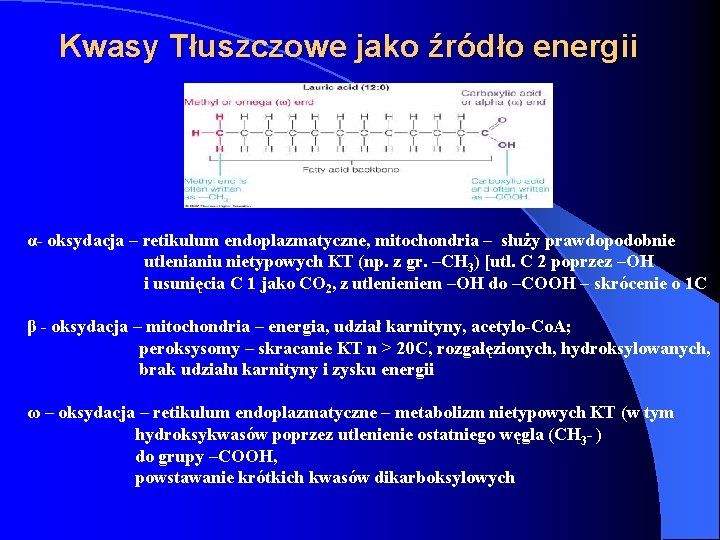
Kwasy Tłuszczowe jako źródło energii α- oksydacja – retikulum endoplazmatyczne, mitochondria – służy prawdopodobnie utlenianiu nietypowych KT (np. z gr. –CH 3) [utl. C 2 poprzez –OH i usunięcia C 1 jako CO 2, z utlenieniem –OH do –COOH – skrócenie o 1 C β - oksydacja – mitochondria – energia, udział karnityny, acetylo-Co. A; peroksysomy – skracanie KT n > 20 C, rozgałęzionych, hydroksylowanych, brak udziału karnityny i zysku energii ω – oksydacja – retikulum endoplazmatyczne – metabolizm nietypowych KT (w tym hydroksykwasów poprzez utlenienie ostatniego węgla (CH 3 - ) do grupy –COOH, powstawanie krótkich kwasów dikarboksylowych
Synteza kwasów tłuszczowych lipogeneza acetylo-Co. A + 7 malonylo-Co. A + 14 (NADPH + H +) Syntaza KT kwas palmitynowy (16 C) + 7 CO 2 + 14 NADP + 8 Co. A + 6 H 2 O Acetylo~Co. A łączy się z malonylo~Co. A 7 kolejnych etapów katalizowanych przez wielofunkcyjny enzym syntazę kwasów tłuszczowych Proces aktywny w tkance tłuszczowej, w gruczołach mlekowych w czasie laktacji Granica - 16 C (palmitynian) Kluczowymi enzymami regulacyjnym są: karboksylaza acetylo~Co. A (powstaje malonylo~Co. A) syntaza kwasów tłuszczowych
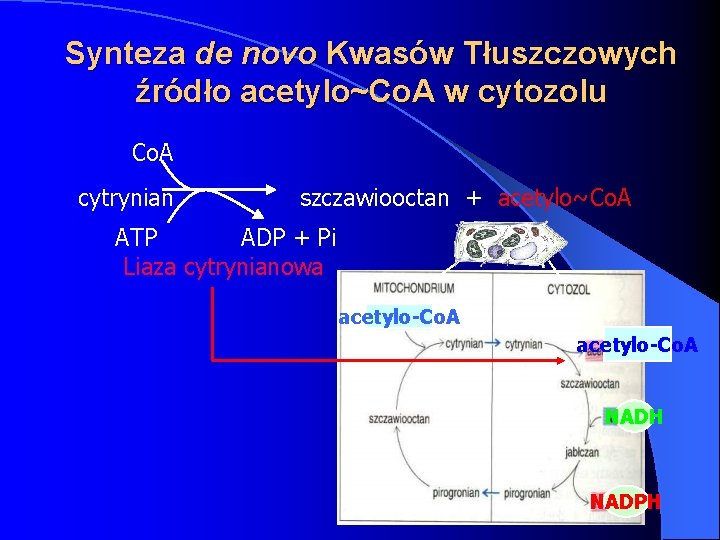
Synteza de novo Kwasów Tłuszczowych źródło acetylo~Co. A w cytozolu Co. A cytrynian szczawiooctan + acetylo~Co. A ADP + Pi ATP Liaza cytrynianowa acetylo-Co. A NADH NADPH
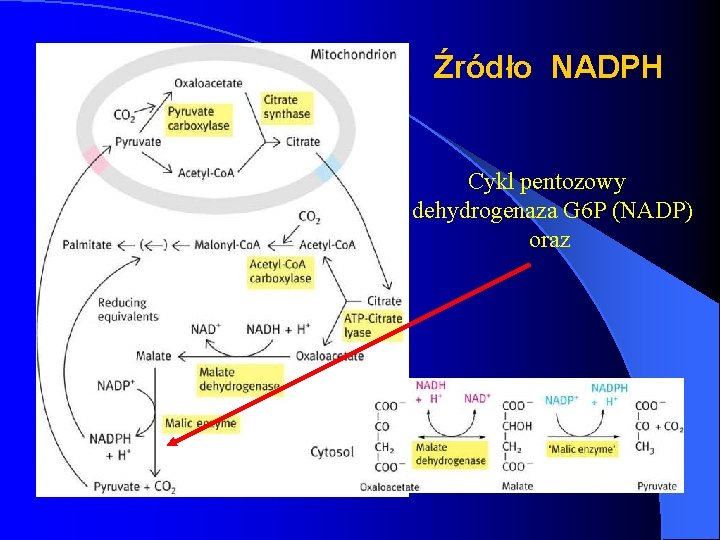
Źródło NADPH Cykl pentozowy dehydrogenaza G 6 P (NADP) oraz
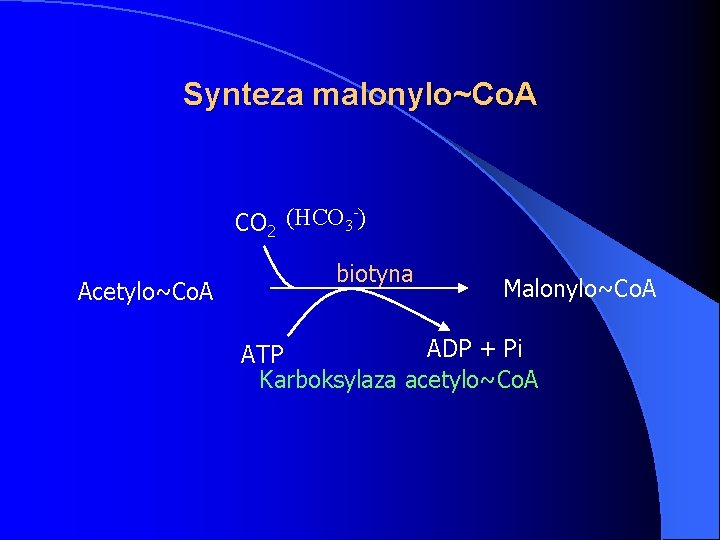
Synteza malonylo~Co. A CO 2 (HCO 3 ) Acetylo~Co. A biotyna Malonylo~Co. A ADP + Pi ATP Karboksylaza acetylo~Co. A
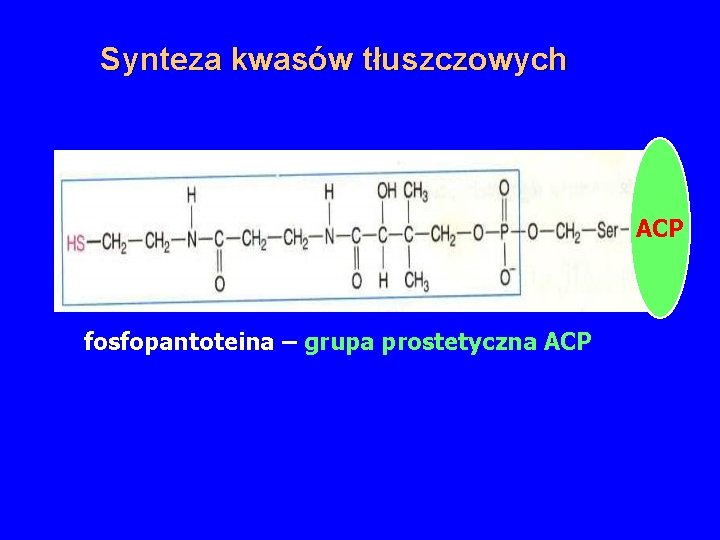
Synteza kwasów tłuszczowych ACP fosfopantoteina – grupa prostetyczna ACP
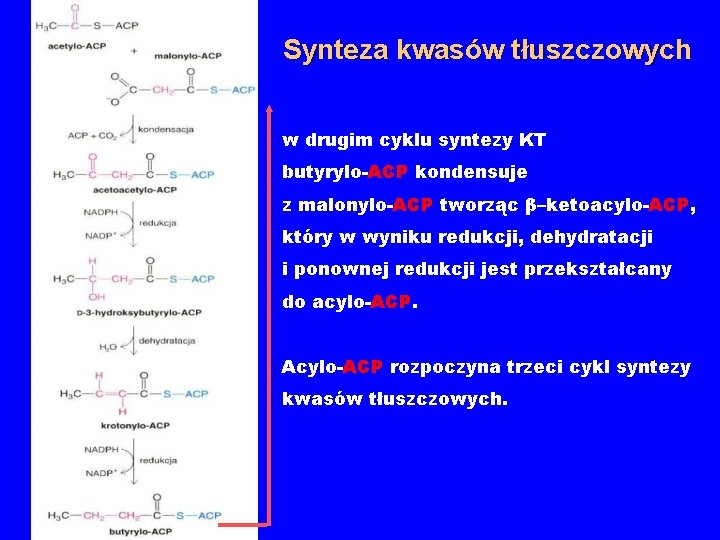
Synteza kwasów tłuszczowych w drugim cyklu syntezy KT butyrylo-ACP kondensuje z malonylo-ACP tworząc β–ketoacylo-ACP, który w wyniku redukcji, dehydratacji i ponownej redukcji jest przekształcany do acylo-ACP. Acylo-ACP rozpoczyna trzeci cykl syntezy kwasów tłuszczowych.
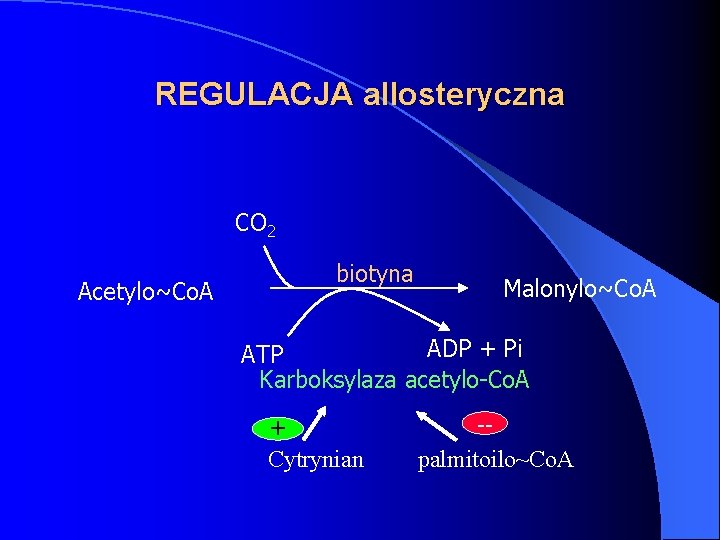
REGULACJA allosteryczna CO 2 Acetylo~Co. A biotyna Malonylo~Co. A ADP + Pi ATP Karboksylaza acetylo-Co. A -+ Cytrynian palmitoilo~Co. A
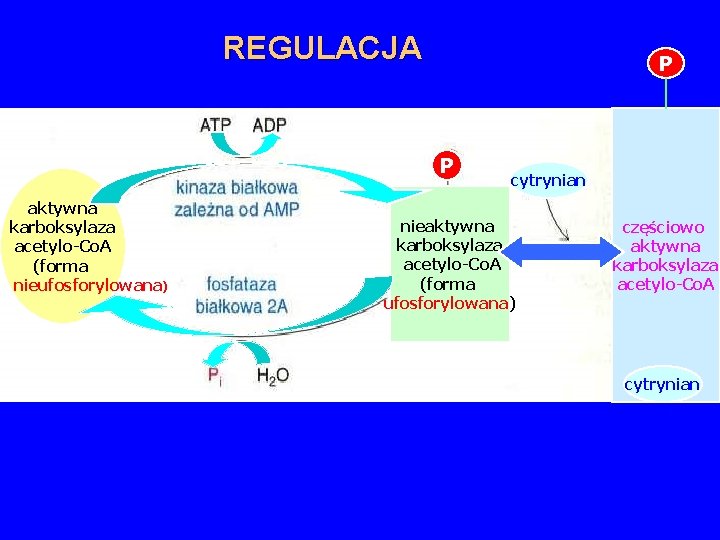
REGULACJA P P aktywna karboksylaza acetylo-Co. A (forma nieufosforylowana) cytrynian nieaktywna karboksylaza acetylo-Co. A (forma ufosforylowana) częściowo aktywna karboksylaza acetylo-Co. A cytrynian
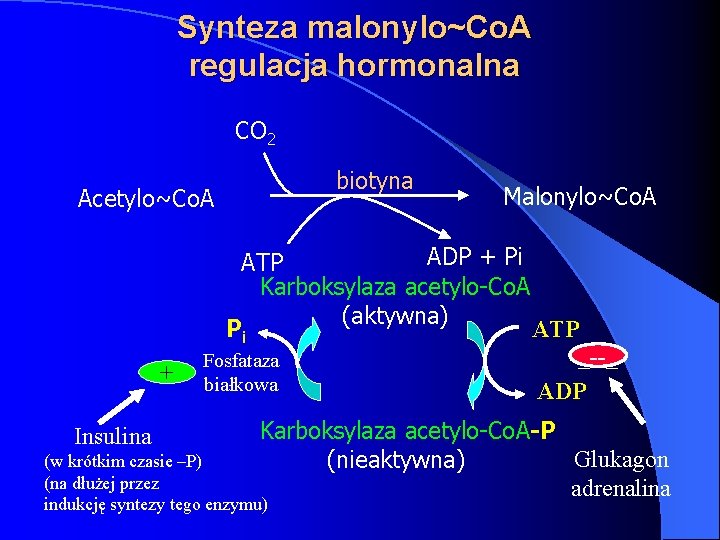
Synteza malonylo~Co. A regulacja hormonalna CO 2 biotyna Acetylo~Co. A + Insulina Malonylo~Co. A ADP + Pi ATP Karboksylaza acetylo-Co. A (aktywna) ATP Pi _--_ Fosfataza białkowa ADP Karboksylaza acetylo-Co. A-P Glukagon (nieaktywna) adrenalina (w krótkim czasie –P) (na dłużej przez indukcję syntezy tego enzymu)
Wydłużanie kwasów tłuszczowych i wprowadzanie wiązań podwójnych U Eukariontów wydłużanie KT dłuższych niż palmitynian (C 16) i tworzenie wiązania podwójnego są katalizowane przez enzymy zlokalizowane na powierzchni gładkiego retikulum endoplazmatycznego. Donorem jednostek dwuwęglowych jest malonylo-Co. A, a wydłużny KT jest związany z Co. A, a nie z ACP. Wprowadzenie wiązania podwójnego wymaga aktywności 3 enzymów: reduktazy cytochromu b 5 [NADH, O 2], cytochromu b 5 i desaturazy. Δ 9, Δ 6, Δ 5, Δ 4
Wiązania podwójne W organizmach ssaków nie występują enzymy zdolne do tworzenia wiązań podwójnych w położeniu dalszym niż przy węglu C 9. Dlatego ssaki nie potrafią syntetyzować NNKT kwas linolowy C 18: cis - Δ 9, Δ 12 (ω-6) do syntezy kwasu arachidonowego kwas linolenowy C 18: cis - Δ 9, Δ 12, Δ 15 (ω-3) przekształcany do kwasu dokozaheksaenowego (DHA) C 22: 6 & kwasu eikozapentaenowego (EPA) C 20: 5
Funkcje Niezbędnych Kwasów Tłuszczowych l Eikozanoidy – Lipidowe mediatory zapalenia syntetyzowane z kwasu arachidonowego i EPA – Zawierają Prostaglandyny l Prostacykliny l Tromboksany l Leukotrieny l
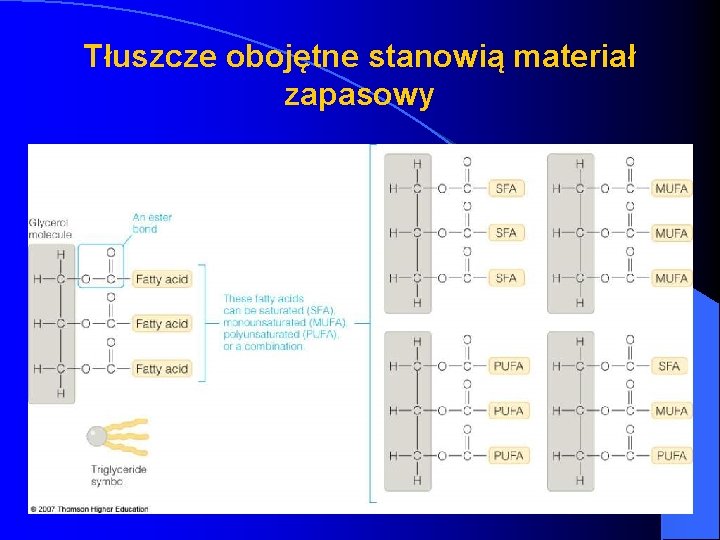
Tłuszcze obojętne stanowią materiał zapasowy
Funkcje Triglicerydów l Dostarczają niezbędne KT do funkcjonowania organizmu l Produkcja energii l Izolacja l Ochrona
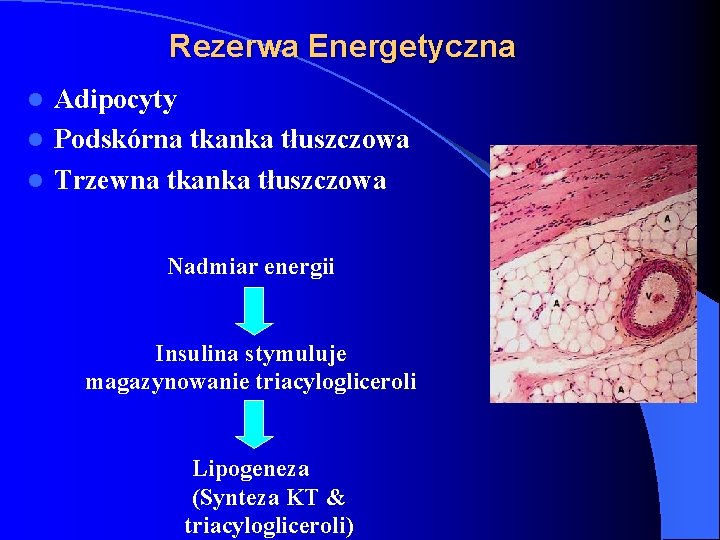
Rezerwa Energetyczna Adipocyty l Podskórna tkanka tłuszczowa l Trzewna tkanka tłuszczowa l Nadmiar energii Insulina stymuluje magazynowanie triacylogliceroli Lipogeneza (Synteza KT & triacylogliceroli)
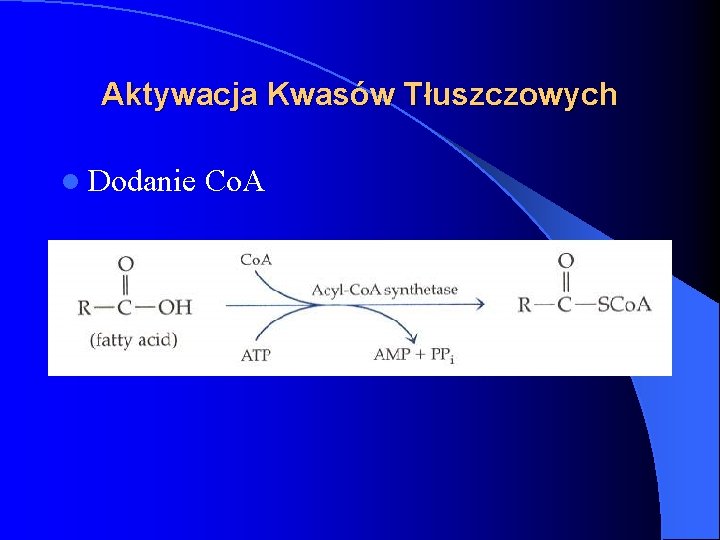
Aktywacja Kwasów Tłuszczowych l Dodanie Co. A
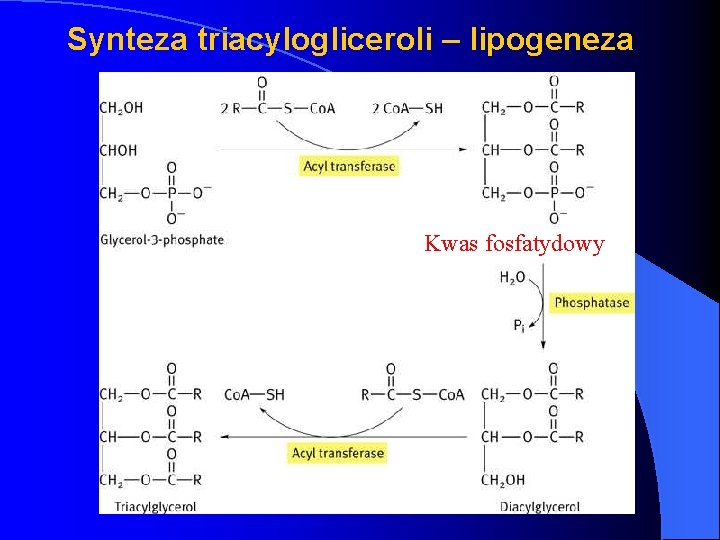
Synteza triacylogliceroli – lipogeneza Kwas fosfatydowy
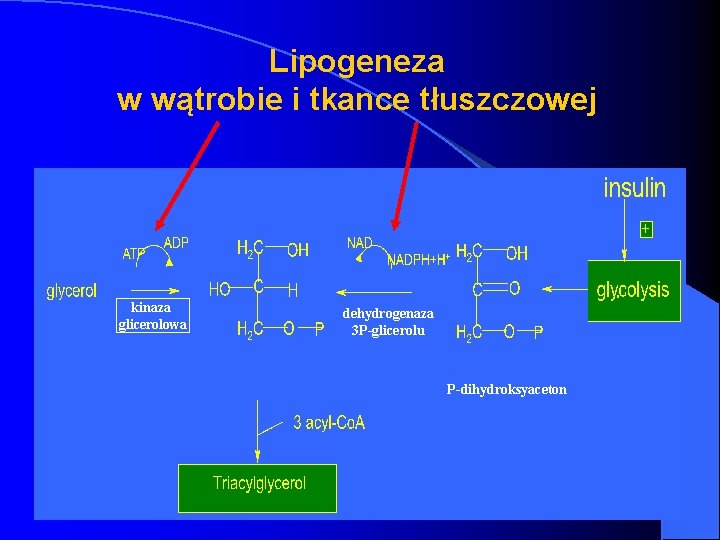
Lipogeneza w wątrobie i tkance tłuszczowej kinaza glicerolowa dehydrogenaza 3 P-glicerolu P-dihydroksyaceton
Metabolizm Lipidów Złożonych
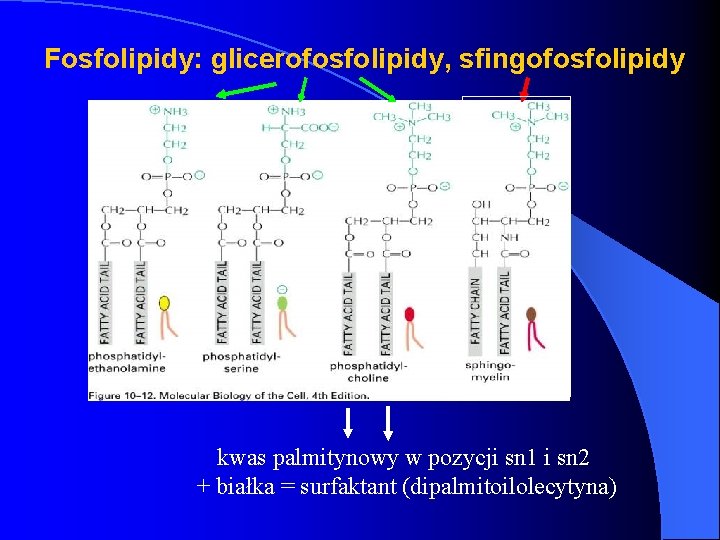
Fosfolipidy: glicerofosfolipidy, sfingofosfolipidy kwas palmitynowy w pozycji sn 1 i sn 2 + białka = surfaktant (dipalmitoilolecytyna)
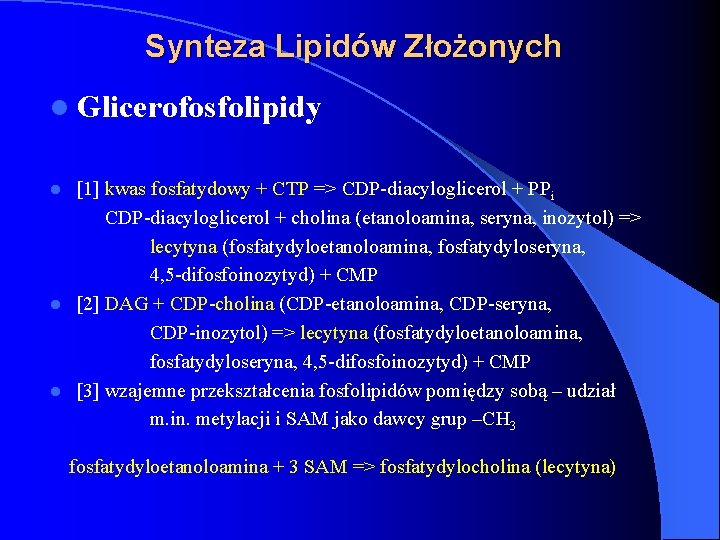
Synteza Lipidów Złożonych l Glicerofosfolipidy [1] kwas fosfatydowy + CTP => CDP-diacyloglicerol + PPi CDP-diacyloglicerol + cholina (etanoloamina, seryna, inozytol) => lecytyna (fosfatydyloetanoloamina, fosfatydyloseryna, 4, 5 -difosfoinozytyd) + CMP l [2] DAG + CDP-cholina (CDP-etanoloamina, CDP-seryna, CDP-inozytol) => lecytyna (fosfatydyloetanoloamina, fosfatydyloseryna, 4, 5 -difosfoinozytyd) + CMP l [3] wzajemne przekształcenia fosfolipidów pomiędzy sobą – udział m. in. metylacji i SAM jako dawcy grup –CH 3 l fosfatydyloetanoloamina + 3 SAM => fosfatydylocholina (lecytyna)
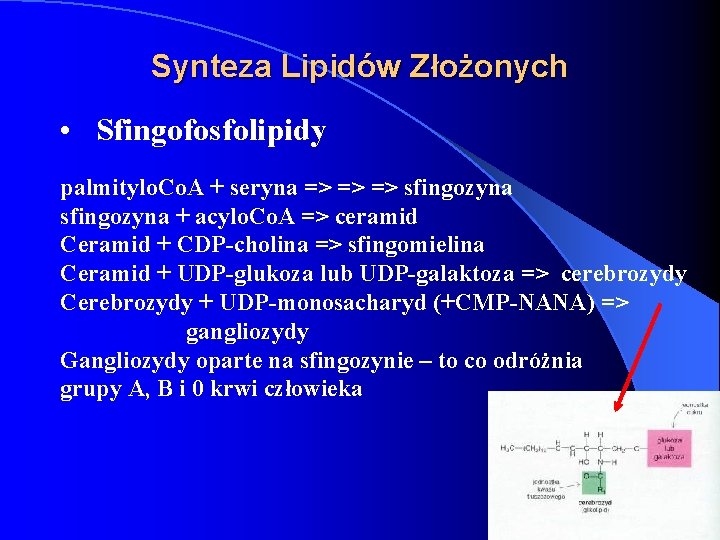
Synteza Lipidów Złożonych • Sfingofosfolipidy palmitylo. Co. A + seryna => => => sfingozyna + acylo. Co. A => ceramid Ceramid + CDP-cholina => sfingomielina Ceramid + UDP-glukoza lub UDP-galaktoza => cerebrozydy Cerebrozydy + UDP-monosacharyd (+CMP-NANA) => gangliozydy Gangliozydy oparte na sfingozynie – to co odróżnia grupy A, B i 0 krwi człowieka
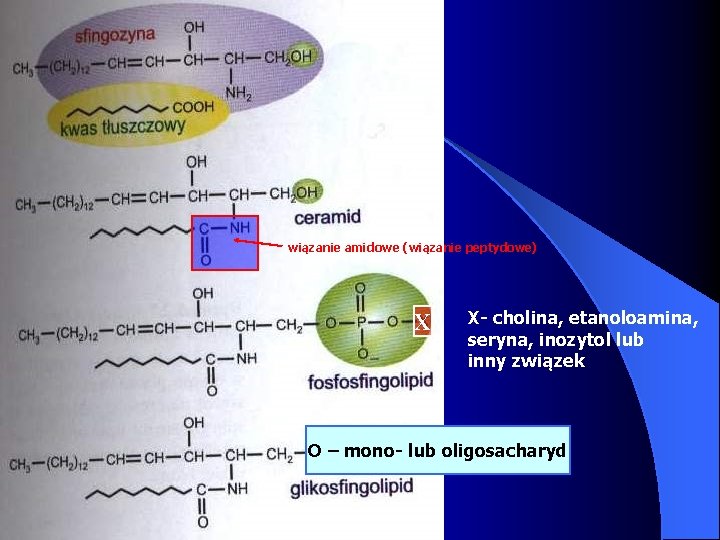
wiązanie amidowe (wiązanie peptydowe) X X- cholina, etanoloamina, seryna, inozytol lub inny związek O – mono- lub oligosacharyd
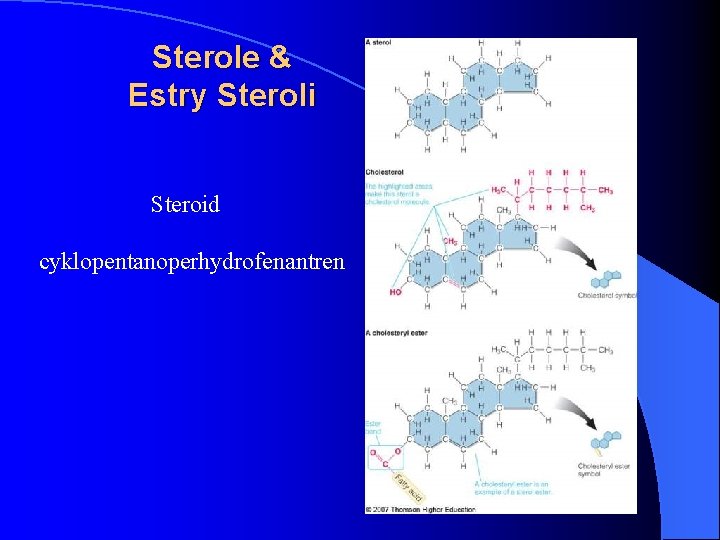
Sterole & Estry Steroli Steroid cyklopentanoperhydrofenantren
Synteza Cholesterolu Całkowita dzienna synteza cholesterol – ok. 700 mg/24 h l Zaleca się spożycie 300 mg/dzień l W wątrobie powstaje do 50% endogennego cholesterolu, 10% w jelitach. Wszystkie komórki jądrzaste są zdolne do syntezy cholesterolu. l Enzymy syntezy znajdują się we frakcji mikrosomalnej i cytosolowej komórki l
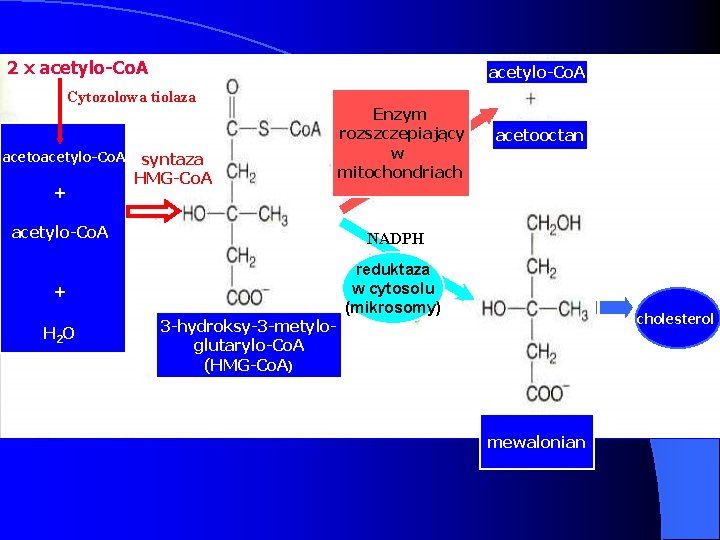
2 x acetylo-Co. A Cytozolowa tiolaza acetoacetylo-Co. A + syntaza HMG-Co. A Enzym rozszczepiający w mitochondriach acetylo-Co. A NADPH + reduktaza w cytosolu (mikrosomy) H 2 O 3 -hydroksy-3 -metyloglutarylo-Co. A (HMG-Co. A) acetooctan cholesterol mewalonian
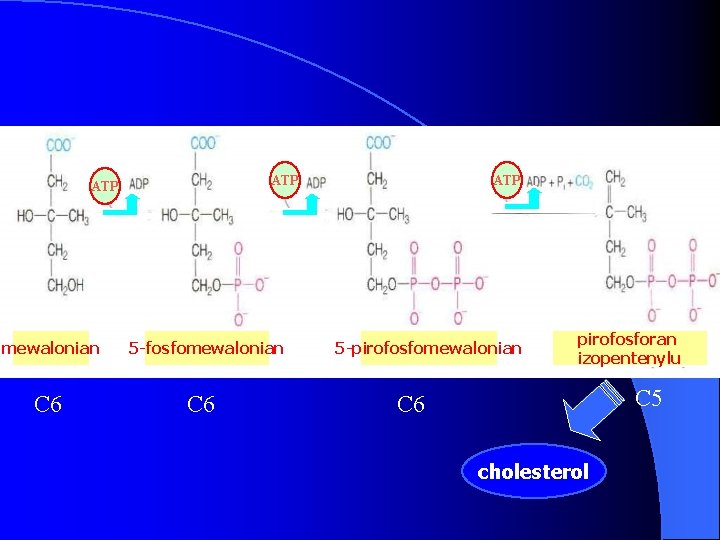
ATP mewalonian C 6 5 -fosfomewalonian C 6 ATP 5 -pirofosfomewalonian pirofosforan izopentenylu C 5 C 6 cholesterol
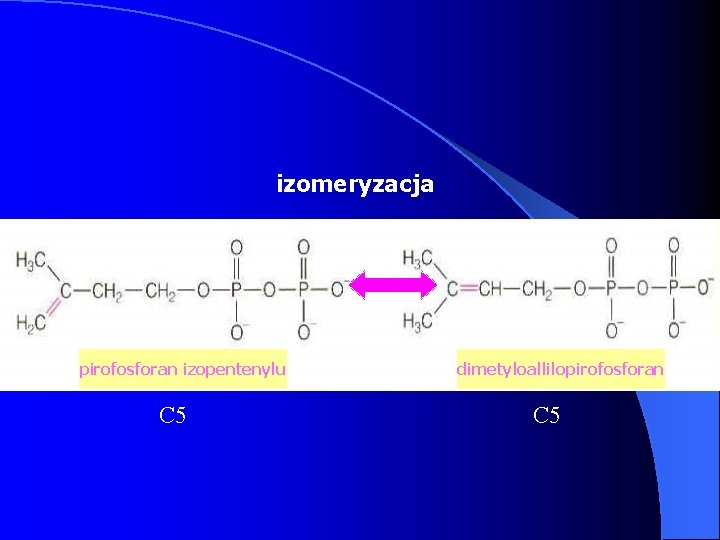
izomeryzacja pirofosforan izopentenylu C 5 dimetyloallilopirofosforan C 5
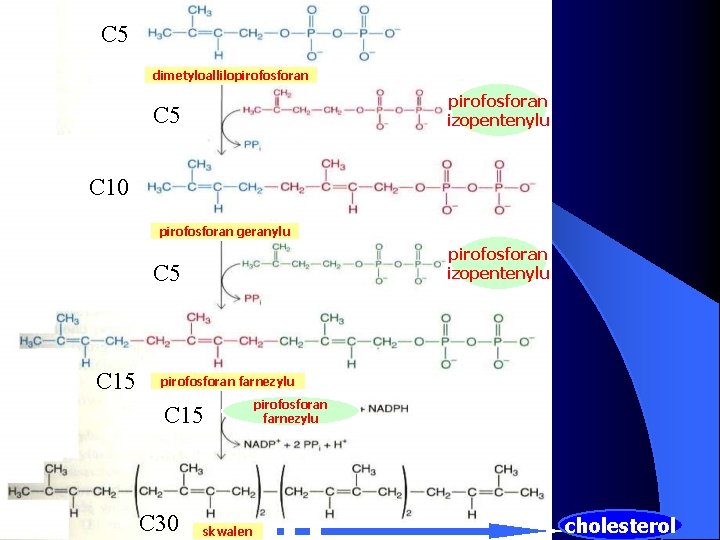
C 5 dimetyloallilopirofosforan izopentenylu C 5 C 10 pirofosforan geranylu pirofosforan izopentenylu C 5 C 15 pirofosforan farnezylu C 15 C 30 skwalen pirofosforan farnezylu cholesterol
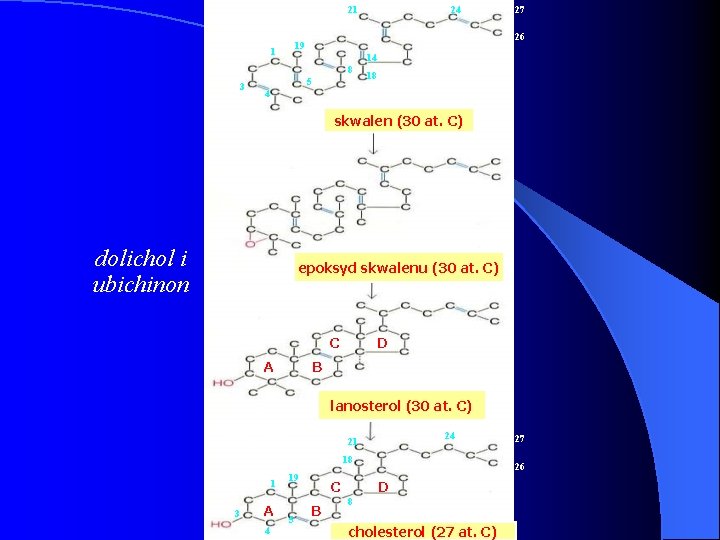
21 27 26 19 1 14 8 3 24 5 18 4 skwalen (30 at. C) dolichol i ubichinon epoksyd skwalenu (30 at. C) C D B A lanosterol (30 at. C) 3 CH 3 24 21 18 1 3 A 4 19 5 C B 27 26 D 8 cholesterol (27 at. C)
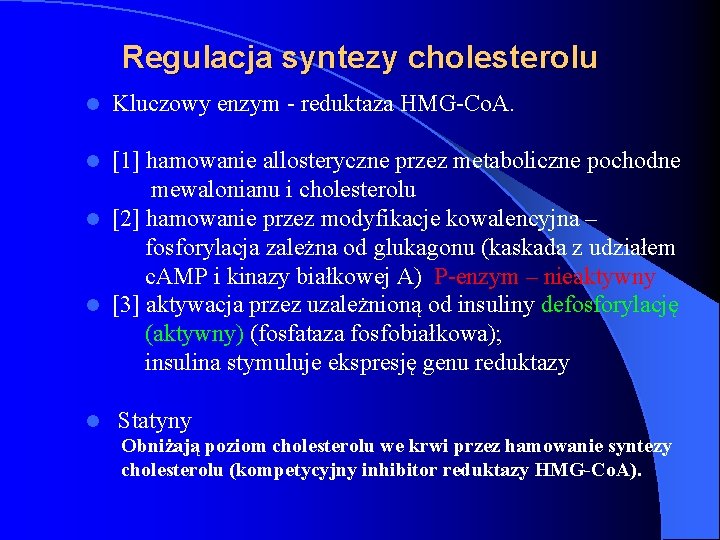
Regulacja syntezy cholesterolu l Kluczowy enzym - reduktaza HMG-Co. A. [1] hamowanie allosteryczne przez metaboliczne pochodne mewalonianu i cholesterolu l [2] hamowanie przez modyfikacje kowalencyjna – fosforylacja zależna od glukagonu (kaskada z udziałem c. AMP i kinazy białkowej A) P-enzym – nieaktywny l [3] aktywacja przez uzależnioną od insuliny defosforylację (aktywny) (fosfataza fosfobiałkowa); insulina stymuluje ekspresję genu reduktazy l l Statyny Obniżają poziom cholesterolu we krwi przez hamowanie syntezy cholesterolu (kompetycyjny inhibitor reduktazy HMG-Co. A).
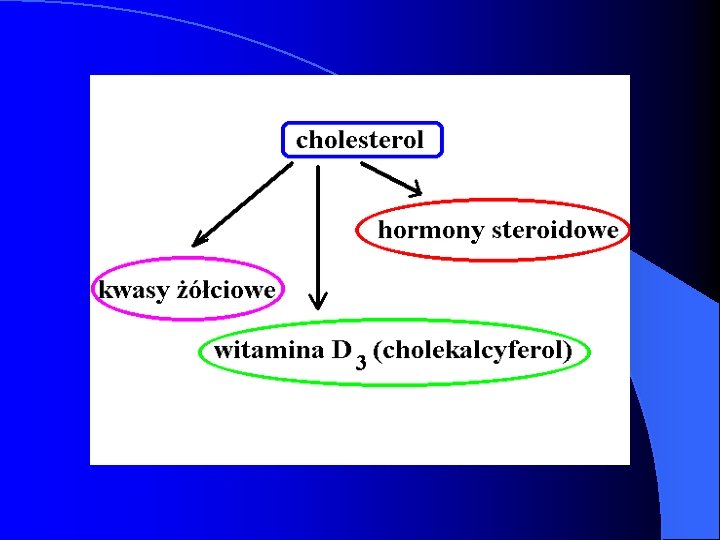
Cholesterol l Cholesterol NIE jest związkiem dostarczającym energii Jest transportowany do wątroby i usuwany do żółci – 55% jako cholesterol – 45% jako kwasy żółciowe l Kwas cholowy i chenodeoksycholowy (pierwotne kwasy ż. ) (synteza 0. 5 g/dzień) l Skonjugowane z glicyną lub tauryną – Kwas glikocholowy lub taurocholowy l synteza hormonów steroidowych - kora nadnerczy, gonady l synteza witaminy D 3 – wątroba, nerka l l Estry cholesterolu = forma magazynowania cholesterolu w komórce, zasadnicza postać przenoszenia cholesterolu w lipoproteinach.
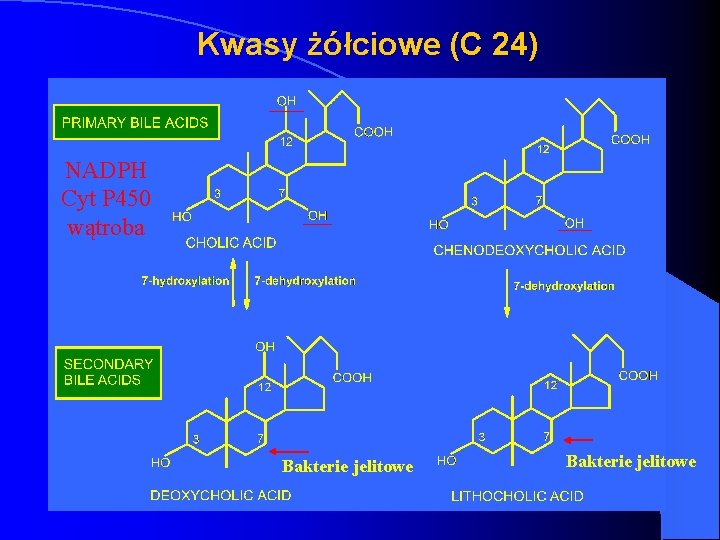
Kwasy żółciowe (C 24) NADPH Cyt P 450 wątroba Bakterie jelitowe
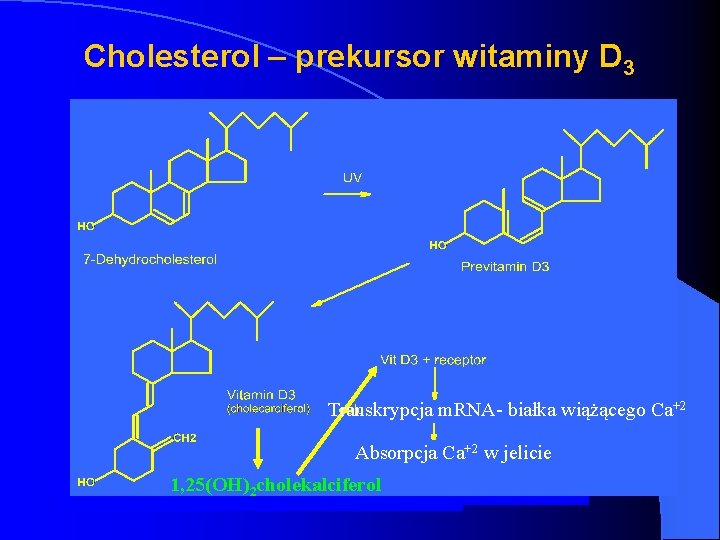
Cholesterol – prekursor witaminy D 3 Transkrypcja m. RNA- białka wiążącego Ca+2 Absorpcja Ca+2 w jelicie 1, 25(OH)2 cholekalciferol
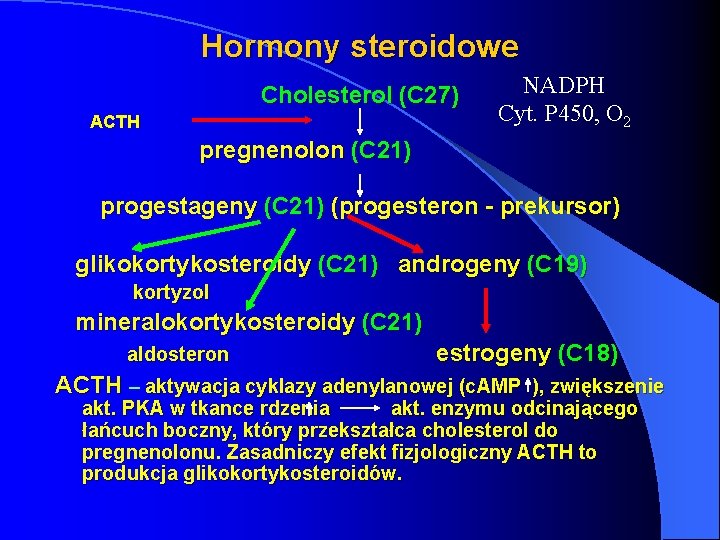
Hormony steroidowe Cholesterol (C 27) ACTH NADPH Cyt. P 450, O 2 pregnenolon (C 21) progestageny (C 21) (progesteron - prekursor) glikokortykosteroidy (C 21) androgeny (C 19) kortyzol mineralokortykosteroidy (C 21) aldosteron estrogeny (C 18) ACTH – aktywacja cyklazy adenylanowej (c. AMP ), zwiększenie akt. PKA w tkance rdzenia akt. enzymu odcinającego łańcuch boczny, który przekształca cholesterol do pregnenolonu. Zasadniczy efekt fizjologiczny ACTH to produkcja glikokortykosteroidów.
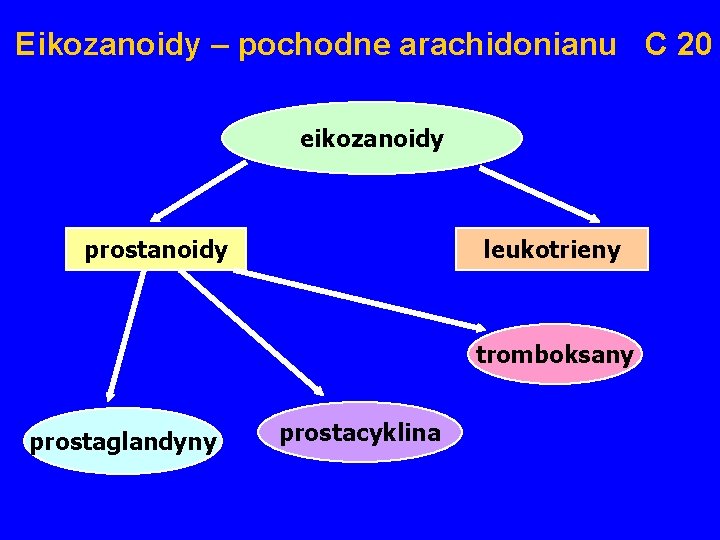
Eikozanoidy – pochodne arachidonianu C 20 eikozanoidy prostanoidy leukotrieny tromboksany prostaglandyny prostacyklina
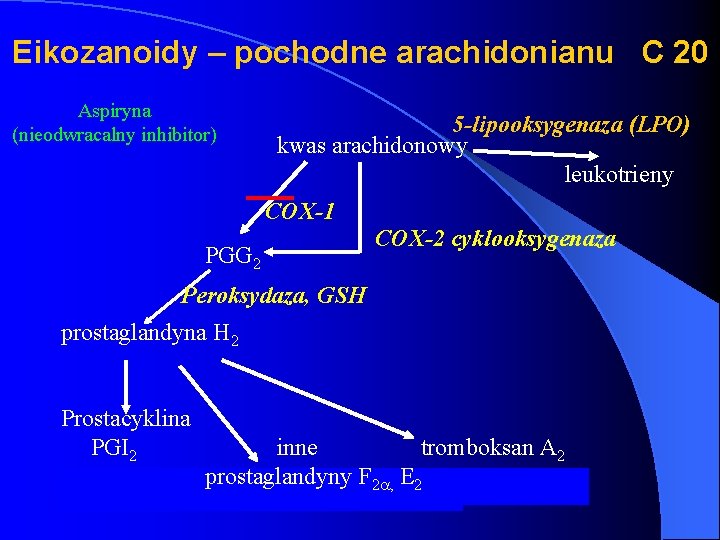
Eikozanoidy – pochodne arachidonianu C 20 Aspiryna (nieodwracalny inhibitor) 5 -lipooksygenaza (LPO) kwas arachidonowy leukotrieny COX-1 PGG 2 COX-2 cyklooksygenaza Peroksydaza, GSH prostaglandyna H 2 Prostacyklina PGI 2 inne tromboksan A 2 prostaglandyny F 2 , E 2
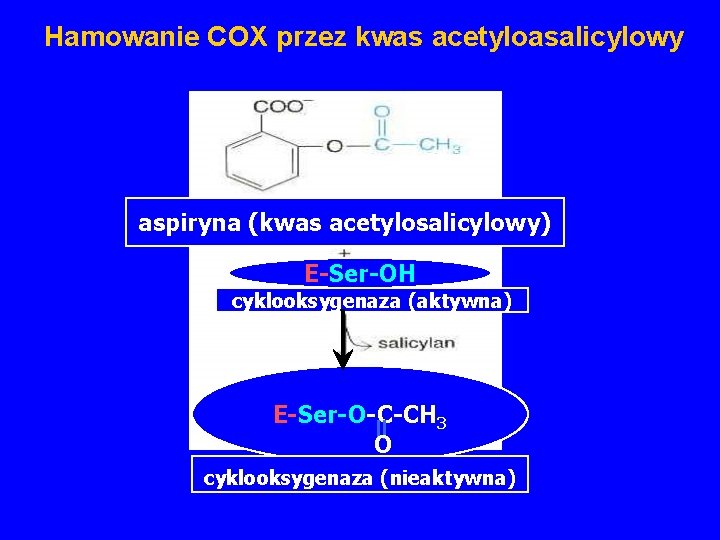
Hamowanie COX przez kwas acetyloasalicylowy aspiryna (kwas acetylosalicylowy) E-Ser-OH cyklooksygenaza (aktywna) E-Ser-O-C-CH 3 O cyklooksygenaza (nieaktywna)
Katabolizm Lipidów – mobilizacja zapasów tłuszczu i utlenianie KT l Lipoliza l Transport KT l Pobieranie KT, aktywacja i utlenianie
Lipoliza l Rozpad triacylogliceroli do glicerolu + 3 kwasów tłuszczowych (wolnych) – Lipaza hormono-wrażliwa w tkance tłuszczowej – Lipaza lipoproteinowa w nabłonku naczyń krwionośnych l Wolne kwasy tłuszczowe, zwane też nie- zestryfikowanymi kwasami tłuszczowymi (transport z albuminami)
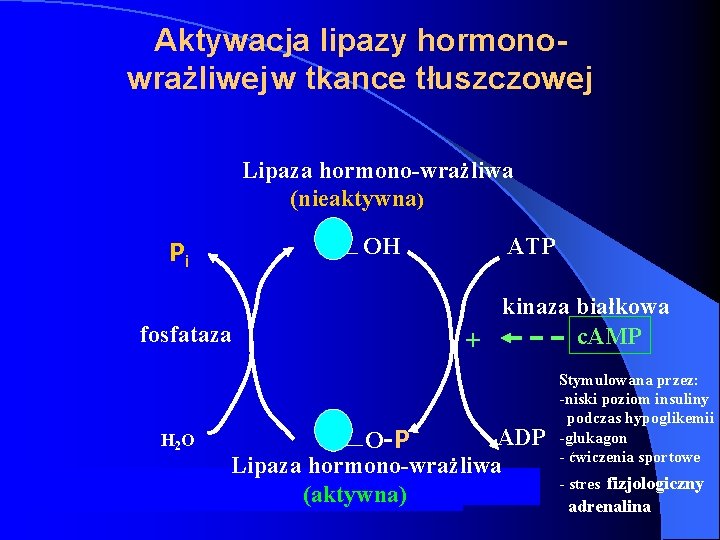
Aktywacja lipazy hormonowrażliwej w tkance tłuszczowej Lipaza hormono-wrażliwa (nieaktywna) OH Pi fosfataza H 2 O ATP kinaza białkowa c. AMP + ADP O-P Lipaza hormono-wrażliwa (aktywna) Stymulowana przez: -niski poziom insuliny podczas hypoglikemii -glukagon - ćwiczenia sportowe - stres fizjologiczny adrenalina
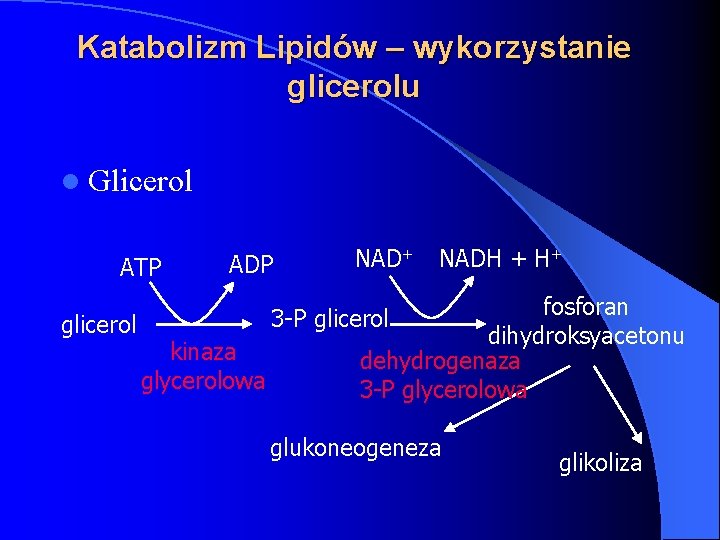
Katabolizm Lipidów – wykorzystanie glicerolu l Glicerol ATP glicerol ADP NAD+ NADH + H+ fosforan dihydroksyacetonu dehydrogenaza 3 -P glycerolowa 3 -P glicerol kinaza glycerolowa glukoneogeneza glikoliza
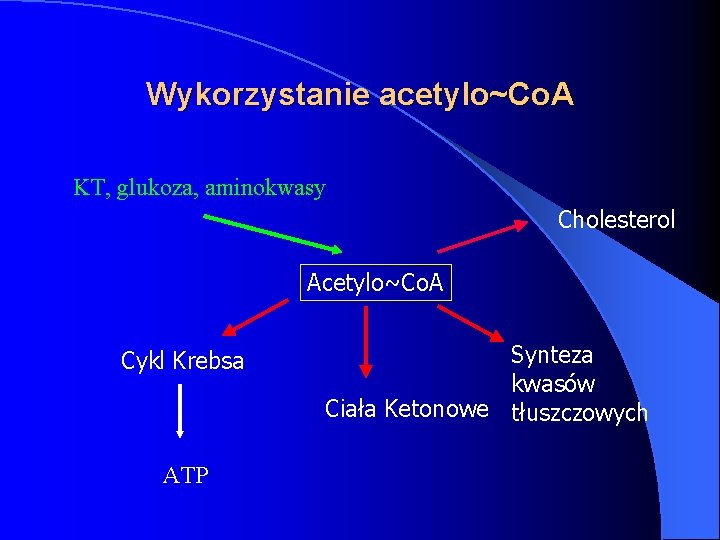
Wykorzystanie acetylo~Co. A KT, glukoza, aminokwasy Cholesterol Acetylo~Co. A Cykl Krebsa ATP Synteza kwasów Ciała Ketonowe tłuszczowych
Ketony l β-oksydacja prowadzi do produkcji znacznych ilości acetylo~Co. A l Jeśli brakuje szczawiooctanu, wtedy acetylo~Co. A nie przechodzi przez cykl Krebsa i jest przekształcany do ciał ketonowych – Niski poziom glikolizy prowadzi do zmniejszonej produkcji szczawiooctanu
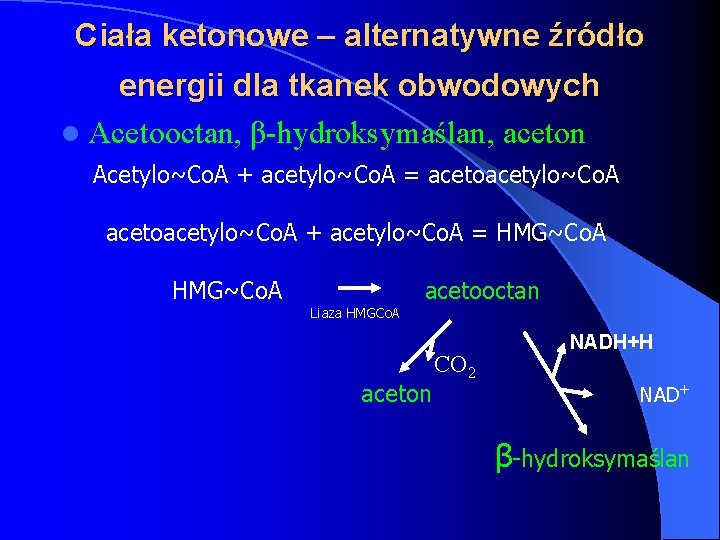
Ciała ketonowe – alternatywne źródło energii dla tkanek obwodowych l Acetooctan, β-hydroksymaślan, aceton Acetylo~Co. A + acetylo~Co. A = acetoacetylo~Co. A + acetylo~Co. A = HMG~Co. A Liaza HMGCo. A acetooctan CO 2 aceton NADH+H NAD+ β-hydroksymaślan
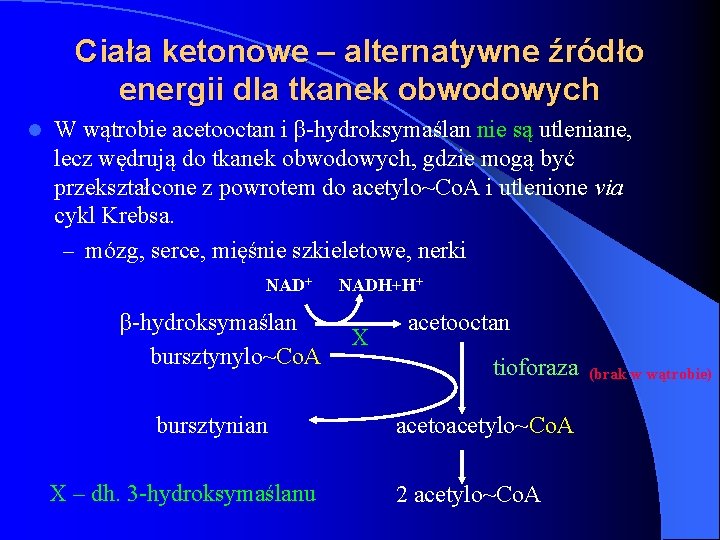
Ciała ketonowe – alternatywne źródło energii dla tkanek obwodowych l W wątrobie acetooctan i β-hydroksymaślan nie są utleniane, lecz wędrują do tkanek obwodowych, gdzie mogą być przekształcone z powrotem do acetylo~Co. A i utlenione via cykl Krebsa. – mózg, serce, mięśnie szkieletowe, nerki NAD+ β-hydroksymaślan bursztynylo~Co. A bursztynian X – dh. 3 -hydroksymaślanu NADH+H+ X acetooctan tioforaza (brak w wątrobie) acetoacetylo~Co. A 2 acetylo~Co. A
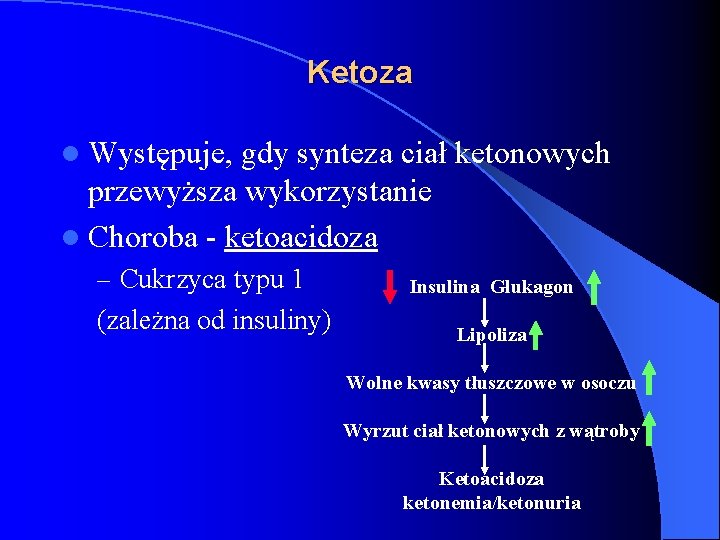
Ketoza l Występuje, gdy synteza ciał ketonowych przewyższa wykorzystanie l Choroba - ketoacidoza – Cukrzyca typu 1 (zależna od insuliny) Insulina Glukagon Lipoliza Wolne kwasy tłuszczowe w osoczu Wyrzut ciał ketonowych z wątroby Ketoacidoza ketonemia/ketonuria
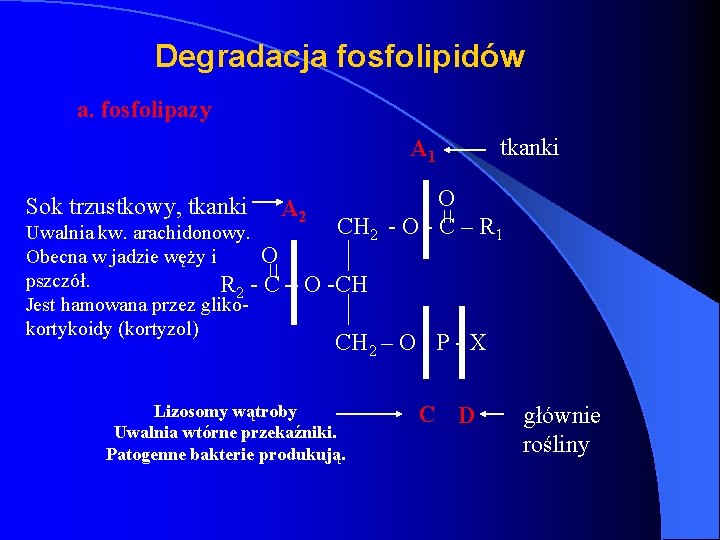
Degradacja fosfolipidów a. fosfolipazy tkanki A 1 O Sok trzustkowy, tkanki A 2 CH 2 - O - C – R 1 Uwalnia kw. arachidonowy. Obecna w jadzie węży i O pszczół. R 2 - C – O -CH Jest hamowana przez glikokortykoidy (kortyzol) CH 2 – O - P - X Lizosomy wątroby Uwalnia wtórne przekaźniki. Patogenne bakterie produkują. C D głównie rośliny
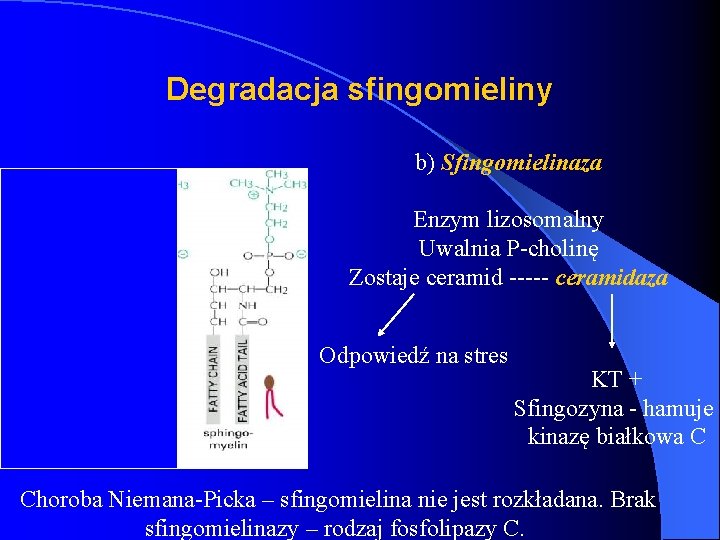
Degradacja sfingomieliny b) Sfingomielinaza Enzym lizosomalny Uwalnia P-cholinę Zostaje ceramid ----- ceramidaza Odpowiedź na stres KT + Sfingozyna - hamuje kinazę białkowa C Choroba Niemana-Picka – sfingomielina nie jest rozkładana. Brak sfingomielinazy – rodzaj fosfolipazy C.
Transport niezestryfikowanych KT l Krążą we krwi w połączeniu z albuminami. l Transportowane są do tkanek, które potrzebują energii. l Nie są wykorzystywane przez erytrocyty (brak mitochondriów) oraz przez mózg (brak przepuszczalności przez barierię krew -mózg).
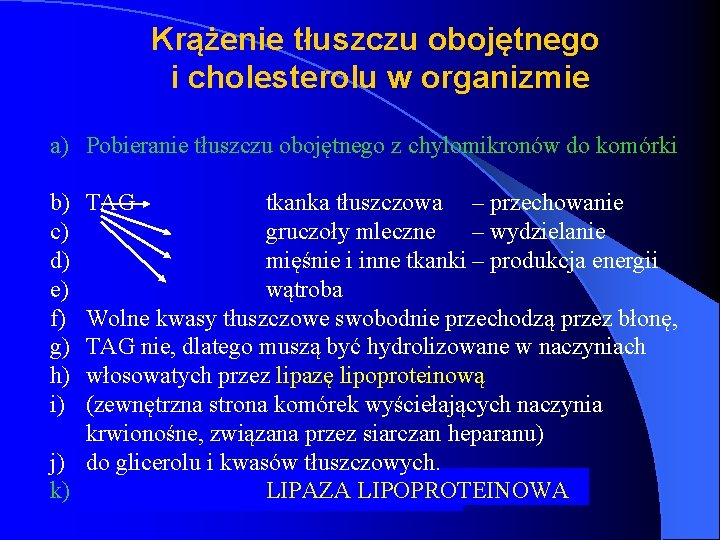
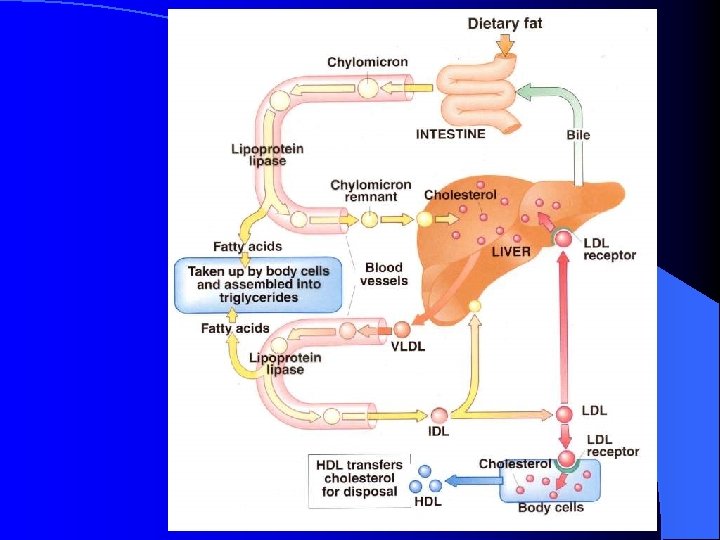
Krążenie tłuszczu obojętnego i cholesterolu w organizmie a) Pobieranie tłuszczu obojętnego z chylomikronów do komórki b) c) d) e) f) g) h) i) TAG tkanka tłuszczowa – przechowanie gruczoły mleczne – wydzielanie mięśnie i inne tkanki – produkcja energii wątroba Wolne kwasy tłuszczowe swobodnie przechodzą przez błonę, TAG nie, dlatego muszą być hydrolizowane w naczyniach włosowatych przez lipazę lipoproteinową (zewnętrzna strona komórek wyściełających naczynia krwionośne, związana przez siarczan heparanu) j) do glicerolu i kwasów tłuszczowych. k) LIPAZA LIPOPROTEINOWA
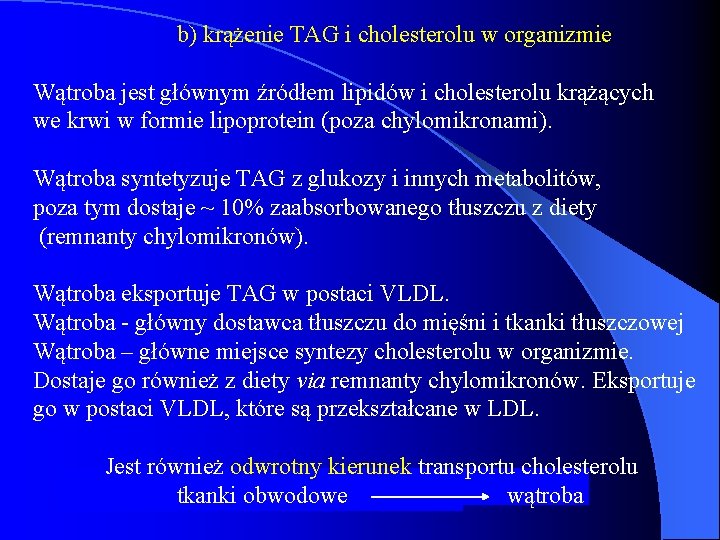
b) krążenie TAG i cholesterolu w organizmie Wątroba jest głównym źródłem lipidów i cholesterolu krążących we krwi w formie lipoprotein (poza chylomikronami). Wątroba syntetyzuje TAG z glukozy i innych metabolitów, poza tym dostaje ~ 10% zaabsorbowanego tłuszczu z diety (remnanty chylomikronów). Wątroba eksportuje TAG w postaci VLDL. Wątroba - główny dostawca tłuszczu do mięśni i tkanki tłuszczowej Wątroba – główne miejsce syntezy cholesterolu w organizmie. Dostaje go również z diety via remnanty chylomikronów. Eksportuje go w postaci VLDL, które są przekształcane w LDL. Jest również odwrotny kierunek transportu cholesterolu tkanki obwodowe wątroba
Lipaza lipoproteinowa Ściany naczyń włosowatych tkanki tłuszczowej, serca i gruczołów mlecznych mają dużo lipazy lipoproteinowej. Wątroba dorosłych osób nie ma tego enzymu. Ilość tego enzymu zależy od stanu fizjologicznego organizmu, np. dużo insuliny/mało glukagonu wzrost ilości lipazy lipoproteinowej remnanty chylomikronów z całym cholesterolem i jego estrami oraz ~ 10% wyjściowego TAG pobierane są przez wątrobę (transport receptorowy – endocytoza)
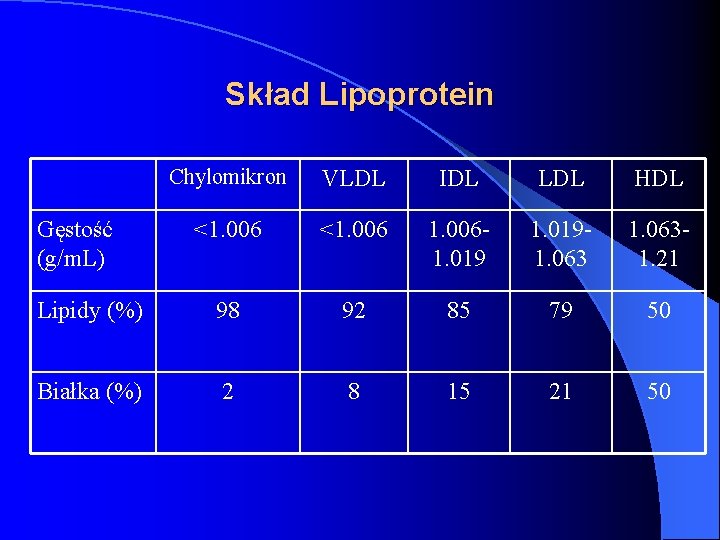
Skład Lipoprotein Chylomikron VLDL IDL LDL HDL <1. 0061. 0191. 0631. 21 Lipidy (%) 98 92 85 79 50 Białka (%) 2 8 15 21 50 Gęstość (g/m. L)
Apolipoproteiny apo. B 48 w chylomikronach apo. B 100 w VLDL, LDL Rola: - ukierunkowanie transportu np. apo. B 100 na LDL wiąże je do receptora LDL apo. E na remnantach chylomikronów wiąże je z wątrobą - aktywacja enzymów np. apo. CII na chylomikronach konieczna jest do aktywacji lipazy lipoproteinowej
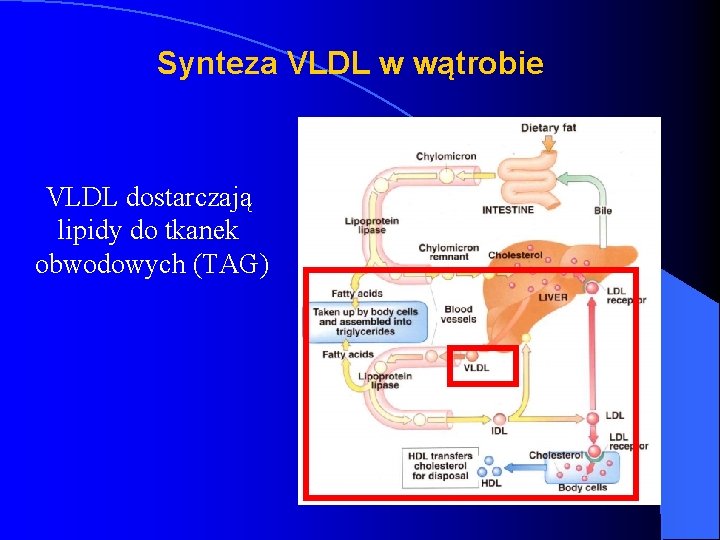
Synteza VLDL w wątrobie VLDL dostarczają lipidy do tkanek obwodowych (TAG)
Zalecany poziom lipidów krwi l Całkowity cholesterol: <190 mg/dl l LDL cholesterol: 100 -130 mg/dl optymalne HDL cholesterol: małe u mężczyzn <40 mg/dl małe u kobiet <46 mg/dl l Triglicerydy: >150 mg/dl (za wysokie) l Dane wg Europejskiego Towarzystwa Kardiologicznego
Lipoproteiny i ryzyko chorób UK l LDL – pozytywna korelacja l HDL - negatywna korelacja
Wpływ lipidów na lipoproteiny i ryzyko chorób układu krążenia l Cholesterol w diecie – Brak efektu na cholesterol we krwi l Nasycone KT – Wzrost LDL l Kwasy Trans – Wzrost LDL i spadek HDL l Jedno-nienasycone KT – Spadek LDL l Omega-3 (n-3) wielonienasycone KT – Obniżenie cholesterolu we krwi
Wybrane choroby związane z metabolizmem lipoprotein A. HYPOLIPOPROTEINEMIE 1. ABETALIPOPROTEINEMIA Brak białka B-48 - brak b-lipoprotein (LDL) w osoczu. Nie są syntetyzowane VLDL i chylomikrony. Nagromadzenie tłuszczu w komórkach endotelialnych jelita i w wątrobie. Osłabienie i degeneracja mięśni oraz nerwów 2. RODZINNY NIEDOBÓR a-LIPOPROTEIN - CHOROBA WYSPY TANGIER Brak białka A-I - nie powstają HDL, estry cholesterolu są odkładane w komórkach układu siateczkowo-śródbłonkowego; pomarańczowy kolor migdałków, powiększona wątroba i śledziona.
B. HYPERLIPOPROTEINEMIE 1. RODZINNY NIEDOBÓR LIPAZY LIPOPROTEINOWEJ (typ I) - 4 000 mg% lipidów we krwi, nienormalnie wysokie stężenie chylomikronów. Wysokie VLDL, niskie stężenie LDL i HDL 2. RODZINNA HIPERCHOLESTEROLEMIA (typ II) Brak receptorów LDL - stężenie cholesterolu we krwi dochodzi do 1000 mg% (przed 10 -tym rokiem życia). Hiperbetalipoproteinemia (LDL). Rozwój miażdżycy, udary i zawały serca.
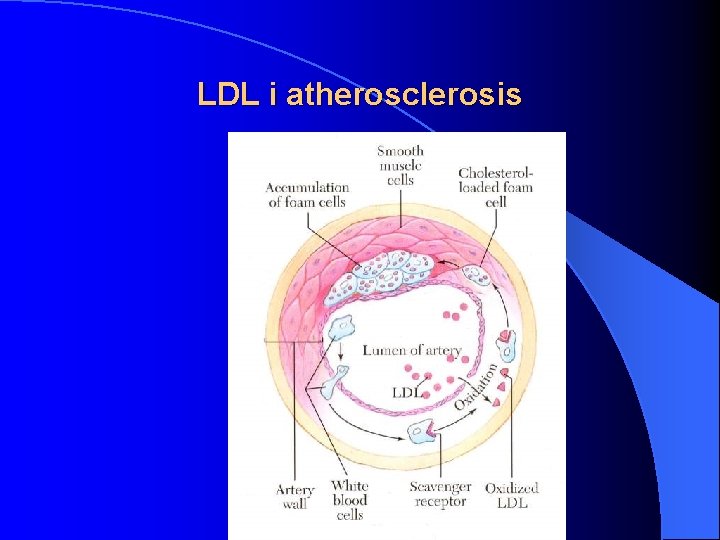
LDL i atherosclerosis
- Slides: 69