
Lkinnllisten laitteiden sterilointi ja niihin liittyvien eurooppalaisten standardien
- Slides: 32
Lääkinnällisten laitteiden sterilointi ja niihin liittyvien eurooppalaisten standardien keskeinen sisältö 1. 9. 2020 1
Luentomateriaalia sterilointiin liittyvistä standardeista Yhteisen Toimialaliiton työryhmä on laatinut tämän oppimateriaalin tukemaan välinehuoltoalan opetusta ja harjoitustöiden tekemistä. Tarkoituksena on antaa opiskelijoille lisätietoa alan standardeista ja opettaa hyödyntämään niitä. Diasarjassa on esitelty SFS: n sterilointikäsikirjan keskeiset standardit, niiden periaatteet ja tärkeimmät käsitteet sekä esitetty suoria otteita käsikirjan sisällöstä, kuvista ja taulukoista. Materiaali on suunnattu pääasiassa toisen asteen terveydenhuoltoalan oppilaitoksille ja ammattikorkeakoulujen opetushenkilökunnalle ja opiskelijoille täydentäväksi luentomateriaaliksi, mutta se soveltuu sellaisenaan myös kenen tahansa standardeista kiinnostuneen käytettäväksi. Yhteinen Toimialaliitto YTL on jäsenyritysten ja niiden muodostamien toimialojen edunvalvontajärjestö. YTL on Suomen Standardisoimisliitto SFS ry: n jäsen ja toimialayhteisö. Suomessa standardeja myy Suomen Standardisoimisliitto SFS ry. SFS: n nettisivulta löytyy opintoja tukevaa, standardeja koskevaa materiaalia. Oppilaitokset voivat solmia SFS: n kanssa onlinesopimuksen, jolloin standardit ovat saatavilla netin kautta. Kysy online-käytöstä oppilaitoksesi kirjastosta! Muista aina varmistaa tiedon oikeellisuus ja ajantasaisuus voimassaolevista standardeista. © Suomen Standardisoimisliitto SFS ry Aineiston käyttö kaupallisiin tarkoituksiin kielletty. 2
Sisällys • Lääkinnällisten laitteiden sterilointivaatimukset ja tavoitteet • Sterilointimenetelmät, joilla ei ole menetelmästandardia • Sterilointiin ja sterilointilaitteisiin ja –tarvikkeisiin liittyvät eurooppalaiset standardit • Sterilointi-indikaattorit • Steriiliyden määritelmä • Höyrysterilointi - höyrysterilointilaitteen rakenne - höyrysterilointiprosessi - testaus - sterilointimenetelmän toimivuuden seuranta • Matalalämmöllä ja formaldehydillä sterilointi - kemialliset indikaattorit ja niiden luokitus - biologiset indikaattorit • Pakkaustarvikkeet - yleiset vaatimukset, validointi, termit - vaatimustenmukaisuus - sterilointipakkausten ja materiaalien erityisvaatimukset • Validointi - sterilointiprosessin validointi - pakkausprosessin validointi • Tuotteen vapauttaminen käyttöön 3
Lääkinnällisten laitteiden sterilointi – Vaatimukset ja tavoitteet (1/2) Laki terveydenhuollon laitteista ja tarvikkeista (TLT-laki) 629/2010 (HUOM! Lain uudistaminen on käynnissä 09/2020) Lääkealan turvallisuus- ja kehittämiskeskuksen tehtävänä on valvoa ja edistää terveydenhuollon laitteiden sekä niiden käytön turvallisuutta ja vaatimustenmukaisuutta (www. fimea. fi). Lisätietoa laitelainsäädännöstä saa tästä linkistä. Sterilointia koskevat vaatimukset - markkinoilla olevien laitteiden on ta ytetta va niita koskevat ns. olennaiset vaatimukset ja steriloinnin edellytykset - käytetään vain desinfioituja välineitä/instrumentteja - valmistusmenetelmä ei aiheuta infektioriskiä, kontaminaatioriskit vältetään - pakataan instrumentit ja välineet soveltuviin pakkausjärjestelmiin - valitaan oikea sterilointimenetelmä ja laite - sterilointilaite on käyttökunnossa - sterilointikuormaus on mallikuorman mukainen - seurataan sterilointimenetelmän toimivuutta - jatkuva valvonta - steriloidaan validoiduilla laitteilla - indikaattorit osoittavat suorituskykyä - tuote on steriili steriloinnin jälkeen ja siinä on selkeät merkinnät - tuotteen merkinnät sisältävät tiedot: steriili, onko kertakäyttöinen, tiedot jos laite käytetään uudelleen, ohjeet miten laite puhdistetaan, desinfioidaan, pakataan ja steriloidaan sekä mahdolliset rajoitukset 4
Lääkinnällisten laitteiden sterilointi – Vaatimukset ja tavoitteet (2/2) • Ammattimaista ka ytto a koskevat vaatimukset (TLT-laki, § 24, § 25, § 26 ) – ”ammattimaisella ka ytta ja lla ” tarkoitetaan mm. sosiaali- ja terveydenhuollon toimintayksikko a ja terveydenhuollon ammattihenkilo a , joka ammattia harjoittaessaan ka ytta a lääkinnällisiä laitteita – velvoitteet liittyvät koulutukseen, kokemukseen, laitteiden huoltoon ja korjauksiin – käyttäjä noudattaa valmistajan antamaa laitteen käyttötarkoitusta ja käyttöohjeita – vaaratilanteiden ilmoittaminen Fimealle ja laitteen valmistajalle • Kertaka ytto tuotteiden uudelleensterilointi ja muu uudelleenka sittely – valmistajan kertakäyttöiseksi tarkoittaman laitteen käsittely siten että se voidaan ottaa uudelleen alkuperäiseen käyttöön on ehdottomasti kielletty – valmistajan vastuu lakkaa va litto ma sti, jos ka ytta ja tai muu ulkopuolinen ka sittelee ja ottaa uudelleen ka ytto o n alun perin kertaka ytto iseksi tarkoitetun tuotteen ts. vastuu on sterilointipa a to ksen tekija lla • Terveydenhuollon yksiko n oma laitevalmistus (TLT-laki § 27 - § 31) – terveydenhuollon yksikko voi valmistaa TLT-laissa ma a ritellyin ehdoin – omavalmistetta ei saa luovuttaa yksikön ulkopuolelle 5
Sterilointiin liittyvät standardit (1/1) Ensisijaisesti steriilien laitteiden ja tarvikkeiden valmistajien tarpeita varten Sisältävät menetelmia ja vaatimuksia, joita terveydenhuollon toimintayksiko iden olisi hyva soveltaa omassa sterilointitoiminnassaan ja tarjouspyynto jen laatimisessa • Ho yrysterilointia koskevat vaatimukset: • Matalalämpö/formaldehydisterilointia koskevat vaatimukset: • Muut menetelmät, kuten ho yrystettyyn vetyperoksidiin perustuva menetelma : • Riskienhallinta- ja laadunhallintastandardien (SFS-EN ISO 9000 –sarja) ka ytta mista suositellaan: • Lopullisessa pakkauksessa steriloidun tuotteen sterilointivaatimukset: SFS-EN 556 -1 - SFS-EN 285 (isot sterilointilaitteet) ja SFS-EN 13060 + A 1 (pienet sterilointilaitteet) - SFS-EN ISO 17665 -1 (sterilointiprosessin kehittäminen, validointi ja seuranta) - CEN ISO/TS 17665 -2 (Ohjeita standardin ISO 17665 -1 soveltamiseen) - SFS-EN ISO 14180 (laitevaatimukset ja testaukset) - SFS-EN ISO 25424 (sterilointiprosessin kehittäminen, validointi ja seuranta) - SFS-EN ISO 14937 - SFS-EN ISO 13485 Terveydenhuollon laitteet ja tarvikkeet. Laadunhallintaja rjestelma t. Vaatimukset viranomaisma a ra yksia varten - SFS-EN ISO 14971 Lääkinnälliset laitteet. Riskinhallinnan soveltaminen lääkinnällisiin laitteisiin - SFS-EN ISO 15223 -1 Terveydenhuollon laitteiden ja tarvikkeiden merkinno issa ka ytetta va t kuvatunnukset Standardisointia koordinoi: • Euroopassa eurooppalainen standardisointija rjesto CEN (European Committee for Standardization) • kansainva linen standardisointija rjesto on ISO (International Organization for Standardization) • Suomessa SFS (Suomen Standardisoimisliitto), joka on hajauttanut laadinnan mm. Yhteiselle Toimialaliitolle (YTL), YTL hoitaa terveydenhuolto- ja laboratorioalan standardisointia Suomessa. 6
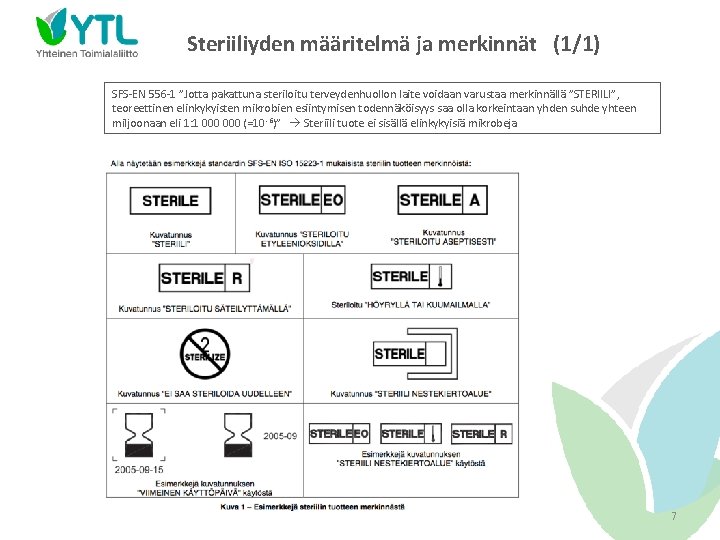
Steriiliyden määritelmä ja merkinnät (1/1) SFS-EN 556 -1 ”Jotta pakattuna steriloitu terveydenhuollon laite voidaan varustaa merkinnällä ”STERIILI”, teoreettinen elinkykyisten mikrobien esiintymisen todennäköisyys saa olla korkeintaan yhden suhde yhteen miljoonaan eli 1: 1 000 (=10 -6)” Steriili tuote ei sisällä elinkykyisiä mikrobeja 7
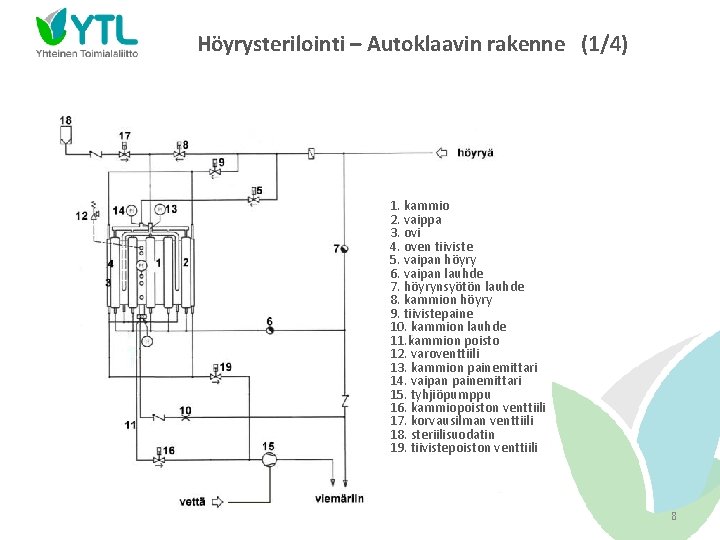
Höyrysterilointi – Autoklaavin rakenne (1/4) 1. kammio 2. vaippa 3. ovi 4. oven tiiviste 5. vaipan höyry 6. vaipan lauhde 7. höyrynsyötön lauhde 8. kammion höyry 9. tiivistepaine 10. kammion lauhde 11. kammion poisto 12. varoventtiili 13. kammion painemittari 14. vaipan painemittari 15. tyhjiöpumppu 16. kammiopoiston venttiili 17. korvausilman venttiili 18. steriilisuodatin 19. tiivistepoiston venttiili 8
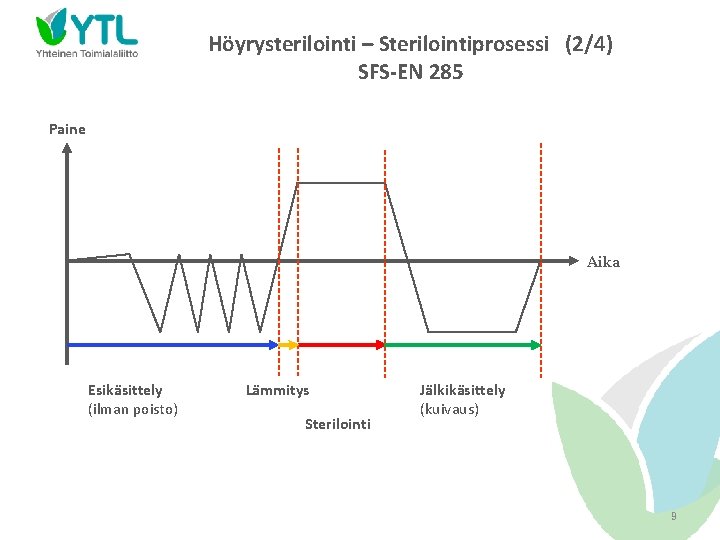
Höyrysterilointi – Sterilointiprosessi (2/4) SFS-EN 285 Paine Aika Esikäsittely (ilman poisto) Lämmitys Sterilointi Jälkikäsittely (kuivaus) 9
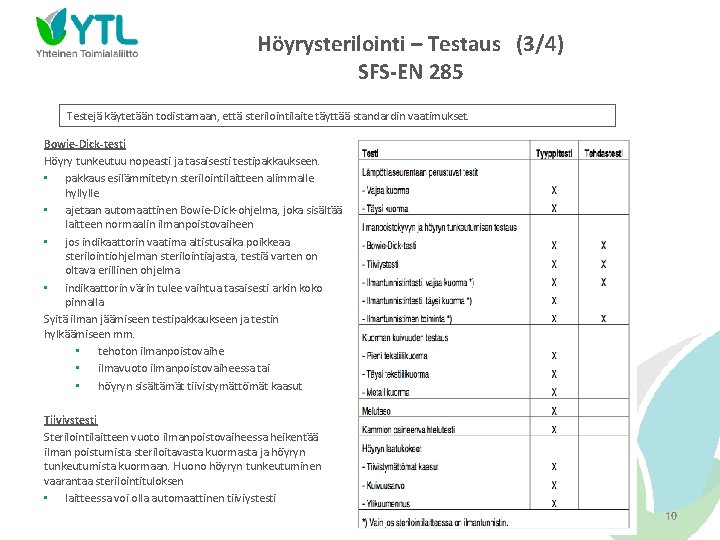
Höyrysterilointi – Testaus (3/4) SFS-EN 285 Testejä käytetään todistamaan, että sterilointilaite täyttää standardin vaatimukset. Bowie-Dick-testi Höyry tunkeutuu nopeasti ja tasaisesti testipakkaukseen. • pakkaus esila mmitetyn sterilointilaitteen alimmalle hyllylle • ajetaan automaattinen Bowie-Dick-ohjelma, joka sisa lta a laitteen normaalin ilmanpoistovaiheen • jos indikaattorin vaatima altistusaika poikkeaa sterilointiohjelman sterilointiajasta, testia varten on oltava erillinen ohjelma • indikaattorin va rin tulee vaihtua tasaisesti arkin koko pinnalla Syitä ilman jäämiseen testipakkaukseen ja testin hylkäämiseen mm. • tehoton ilmanpoistovaihe • ilmavuoto ilmanpoistovaiheessa tai • ho yryn sisa lta ma t tiivistyma tto ma t kaasut Tiiviystesti Sterilointilaitteen vuoto ilmanpoistovaiheessa heikenta a ilman poistumista steriloitavasta kuormasta ja ho yryn tunkeutumista kuormaan. Huono ho yryn tunkeutuminen vaarantaa sterilointituloksen • laitteessa voi olla automaattinen tiiviystesti 10
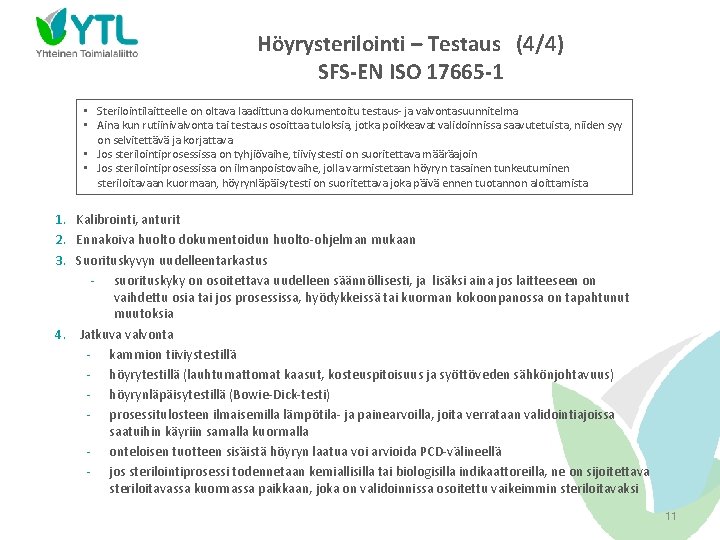
Höyrysterilointi – Testaus (4/4) SFS-EN ISO 17665 -1 • Sterilointilaitteelle on oltava laadittuna dokumentoitu testaus- ja valvontasuunnitelma • Aina kun rutiinivalvonta tai testaus osoittaa tuloksia, jotka poikkeavat validoinnissa saavutetuista, niiden syy on selvitetta va ja korjattava • Jos sterilointiprosessissa on tyhjio vaihe, tiiviystesti on suoritettava ma a ra ajoin • Jos sterilointiprosessissa on ilmanpoistovaihe, jolla varmistetaan ho yryn tasainen tunkeutuminen steriloitavaan kuormaan, ho yrynla pa isytesti on suoritettava joka pa iva ennen tuotannon aloittamista 1. Kalibrointi, anturit 2. Ennakoiva huolto dokumentoidun huolto-ohjelman mukaan 3. Suorituskyvyn uudelleentarkastus - suorituskyky on osoitettava uudelleen sa a nno llisesti, ja lisäksi aina jos laitteeseen on vaihdettu osia tai jos prosessissa, hyödykkeissä tai kuorman kokoonpanossa on tapahtunut muutoksia 4. Jatkuva valvonta - kammion tiiviystestilla - ho yrytestilla (lauhtumattomat kaasut, kosteuspitoisuus ja syo tto veden sa hko njohtavuus) - ho yrynla pa isytestilla (Bowie-Dick-testi) - prosessitulosteen ilmaisemilla la mpo tila- ja painearvoilla, joita verrataan validointiajoissa saatuihin ka yriin samalla kuormalla - onteloisen tuotteen sisa ista ho yryn laatua voi arvioida PCD-va lineella - jos sterilointiprosessi todennetaan kemiallisilla tai biologisilla indikaattoreilla, ne on sijoitettava steriloitavassa kuormassa paikkaan, joka on validoinnissa osoitettu vaikeimmin steriloitavaksi 11
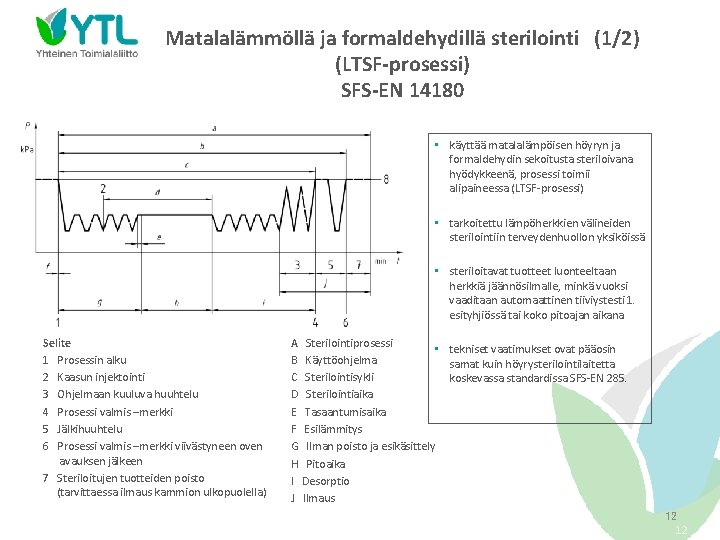
Matalalämmöllä ja formaldehydillä sterilointi (1/2) (LTSF-prosessi) SFS-EN 14180 • käyttää matalalämpöisen höyryn ja formaldehydin sekoitusta steriloivana hyödykkeenä, prosessi toimii alipaineessa (LTSF-prosessi) • tarkoitettu lämpöherkkien välineiden sterilointiin terveydenhuollon yksiköissä • steriloitavat tuotteet luonteeltaan herkkiä jäännösilmalle, minkä vuoksi vaaditaan automaattinen tiiviystesti 1. esityhjiössä tai koko pitoajan aikana Selite 1 Prosessin alku 2 Kaasun injektointi 3 Ohjelmaan kuuluva huuhtelu 4 Prosessi valmis –merkki 5 Jälkihuuhtelu 6 Prosessi valmis –merkki viivästyneen oven avauksen jälkeen 7 Steriloitujen tuotteiden poisto (tarvittaessa ilmaus kammion ulkopuolella) A Sterilointiprosessi • tekniset vaatimukset ovat pääosin B Käyttöohjelma samat kuin höyrysterilointilaitetta C Sterilointisykli koskevassa standardissa SFS-EN 285. D Sterilointiaika E Tasaantumisaika F Esilämmitys G Ilman poisto ja esikäsittely H Pitoaika I Desorptio J Ilmaus 12 12
Matalalämmöllä ja formaldehydillä sterilointi (2/2) (LTSF-prosessi) SFS-EN 14180 Prosessin ohjaus Testaus Automaattisen ohjausyksikön on valvottava, että: • • • - LTSF-prosessin validoinnissa mitataan kammion lämpötiloja, painetta ja vaiheaikoja riittävä määrä liuosta on syötetty höyrystimeen ja että se on höyrystynyt kaikki kemialliset/fysikaaliset edellytykset on saavutettu jälkihuuhtelu alkaa, mikäli oven avaus viivästyy prosessin jälkeen minimoimaan formaldehydin määrää jälkihuuhtelut jatkuvat automaattisesti kunnes ovi avataan Validointi ja rutiinitestaus standardissa SFS -EN ISO 25424 - Osoitetaan, että kulutettu määrä sterilointiliuosta vastaa laitevalmistajan ilmoitusta • Mikrobiologiset testit - LTSF-prosessin validoinnissa mikrobiologiset testit ovat välttämättömät • Lämpötila- ja painetestit • Desorptiotesti - Formaldehydijäämät poistetaan kammiosta ja steriloiduista tuotteista • Kuivuustesti • Tyyppitesti • Tuotantotesti 13
Sterilointimenetelmät, joille ei ole laadittu (1/2) menetelmästandardia SFS-EN ISO 14937 Yleisin sterilointimenetelmä, jolle tätä standardia sovelletaan Suomessa diasarjan julkaisun aikaan, on höyrystettyyn vetyperoksidiin perustuva sterilointimenetelmä. Standardissa määritellään sterilointimenetelmien yleiset vaatimukset sekä sterilointiprosessin tuotekehitystä, validointia, seurantaa ja valvontaa koskevat vaatimukset. Sterilointimenetelmässä mikrobit tuhotaan joko fysikaalisin ja/tai kemiallisin menetelmin, mutta ei pelkästään fysikaalisin menetelmin (esim. suodatus). Laitevalmistajan on määritettävä: • sterilointiaine ja sen mikrobeja tuhoava vaikutus on osoitettava ja siihen vaikuttavat tekijät on tunnistettava • miten sterilointiaine vaikuttaa steriloitavien materiaalien fysikaalisiin ja/tai kemiallisiin ominaisuuksiin • henkilökunnan turvallisuutta ja ympäristön suojelua koskevat vaatimukset • sterilointiaineen mikrobeja tuhoava vaikutus valittuihin mikrobeihin • steriloitavaksi kelpaavat tuotteet, välineet tai materiaalit 14
Sterilointimenetelmät, joille ei ole laadittu (2/2) menetelmästandardia SFS-EN ISO 14937 Sterilointiprosessi • määritellään mikrobien inaktivoitumiskyvyn perusteella Mikrobien inaktivoitumisen mittaamismenetelmän valitsee laitevalmistaja kolmesta standardin esittämästä vaihtoehdoista: a) b) c) mikrobimäärään perustuva menetelmä mikrobimäärään ja biologiseen indikaattoriin perustuva menetelmä moninkertainen tuhoaminen –menetelmä (overkill) Kammiosta tai steriloitavasta tuotteesta tutkitaan kohta, jossa sterilointiolosuhteiden tiedetään olevan vaikeimmin saavutettavissa. Sterilointitehokkuuden seuranta • tehdään käyttökohteessa säännöllisesti • laitevalmistaja antaa käyttäjille ohjeet • lisäksi voidaan käyttää kammioon sijoitettavaa kemiallista tai biologista indikaattoria tai PCD-välinettä tai näiden yhdistelmää. 15
Sterilointi-indikaattorit (1/2) Kemialliset indikaattorit (SFS-EN ISO 11140) Sterilointilaitteen suorituskyvyn osoittamisessa, era kohtaisessa valvonnassa seka sterilointiohjelmien ja -kuormien validoinnissa tarvitaan indikaattoreita. Indikaattoreiden käyttöä kuvataan standardeissa SFS-EN ISO 15882, SFS-EN 285, SFS-EN ISO 17665 -1 ja SFS-EN ISO 14161. Kemialliset indikaattorit • SFS-EN-ISO 11140 osa 1, yleiset vaatimukset ja testausmenetelmät • SFS-EN-ISO 11140 osat 3 -5 (osaa 5 ei ole vahvistettu SFS-standardiksi) • SFS-EN 867 -5, Non-biological systems for use in sterilizers - Kemialliset indikaattorit on ryhmitelty kuuteen luokkaan niiden käyttötarkoituksen ja ominaisuuksien perusteella. - Jokaiseen standardin SFS-EN ISO 11140 -1 mukaiseen indikaattoriin on merkittävä sterilointimenetelmä, johon indikaattori on tarkoitettu käytettäväksi, sekä luokka, johon indikaattori kuuluu. - Indikaattoreiden ka ytta ja n on valittava standardoituja, ka ytto alueelle sopivia indikaattoreita ja seurattava tarkoin niihin liittyvia ka ytto - ja sa ilytysohjeita. - Jos indikaattori on tarkoitettu ka ytetta va ksi jossakin tietyssa sterilointiohjelmassa, on indikaattorista lo ydytta va ta ma tieto. 16
Sterilointi-indikaattorit (2/2) Kemialliset indikaattorit – luokitus (SFS-EN ISO 11140 -1) 17
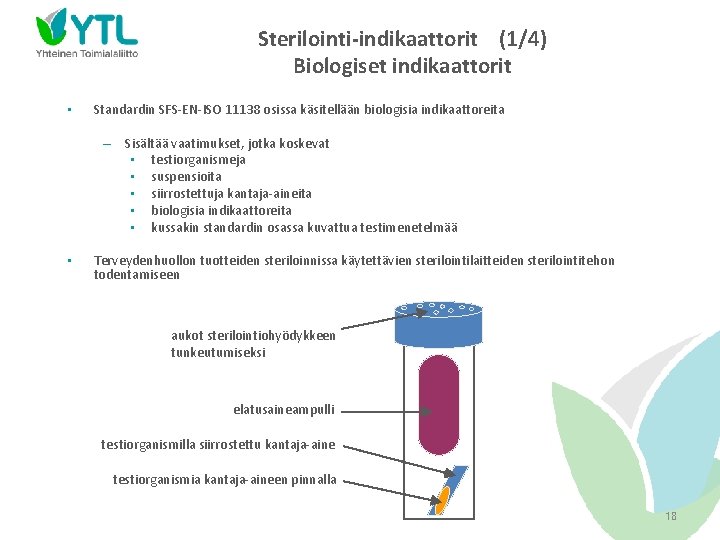
Sterilointi-indikaattorit (1/4) Biologiset indikaattorit • Standardin SFS-EN-ISO 11138 osissa käsitellään biologisia indikaattoreita – Sisältää vaatimukset, jotka koskevat • testiorganismeja • suspensioita • siirrostettuja kantaja-aineita • biologisia indikaattoreita • kussakin standardin osassa kuvattua testimenetelmää • Terveydenhuollon tuotteiden steriloinnissa käytettävien sterilointilaitteiden sterilointitehon todentamiseen aukot sterilointiohyödykkeen tunkeutumiseksi elatusaineampulli testiorganismilla siirrostettu kantaja-aine testiorganismia kantaja-aineen pinnalla 18
Sterilointi-indikaattorit (2/4) Biologiset indikaattorit Testiorganismit • Biologisessa indikaattorissa käytettävä mikrobikanta on valittava siten, että – se on käsiteltävissä ilman erityisiä mikrobiologisia varotoimia – mikrobikanta on turvallisesti ja luvallisesti lähetettävissä ilman postituksessa tarvittavia erityistoimenpiteitä • esimerkiksi WHO: n riskiryhmä- ja bioturvallisuustasomääritelmien mukainen 1. riskiryhmään kuuluva apatogeeninen mikrobikanta • Biologiseen indikaattoriin valittavan mikrobikannan on kestettävä valmistajan määrittelemät säilytys- ja kuljetusolosuhteet ja -ajat • Perinteisesti biologisissa sterilointi-indikaattoreissa on käytetty Bacillus- tai Geobacillus-sukuihin kuuluvien itiöivien bakteerilajien kantoja 19
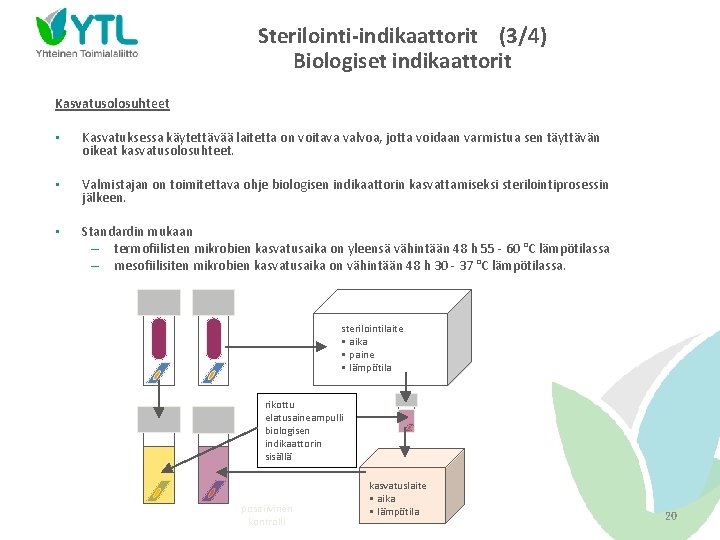
Sterilointi-indikaattorit (3/4) Biologiset indikaattorit Kasvatusolosuhteet • Kasvatuksessa käytettävää laitetta on voitava valvoa, jotta voidaan varmistua sen täyttävän oikeat kasvatusolosuhteet. • Valmistajan on toimitettava ohje biologisen indikaattorin kasvattamiseksi sterilointiprosessin jälkeen. • Standardin mukaan – termofiilisten mikrobien kasvatusaika on yleensä vähintään 48 h 55 - 60 °C lämpötilassa – mesofiilisiten mikrobien kasvatusaika on vähintään 48 h 30 - 37 °C lämpötilassa. sterilointilaite • aika • paine • lämpötila rikottu elatusaineampulli biologisen indikaattorin sisällä positiivinen kontrolli kasvatuslaite • aika • lämpötila 20
Sterilointi-indikaattorit (4/4) Biologiset indikaattorit Pakkausmerkinnät • • • Eränumero tai vastaava koodi, jonka perusteella tuotteen valmistusprosessi on jäljitettävissä Testiorganismin nimi Määritelmä sterilointiprosessista, johon suspensio, siirrostetut kantaja-aineet tai biologiset indikaattorit on tarkoitettu Standardin ISO 8601 mukaisesti merkitty viimeinen käyttöpäivä (muotoa VVVV-KK-PP) Valmistajan nimi, tuotemerkki, osoite tai muu tunniste, jolla valmistaja on identifioitavissa Pakkausmerkinnöissä voidaan käyttää standardin SFS-EN ISO 15223 -1 mukaisia pakkausmerkinnällisiä kuvatunnuksia Varastointi ja kuljetus • • Tuotteesta käytävä ilmi – varastointi- ja kuljetusohjeet – maininta, että tuotteen ominaisuudet täyttävät ISO 11138 –standardin mukaiset vaatimukset Yksittäiset biologiset indikaattoripakkaukset pakattava ulkopakkaukseen varastointia ja kuljetusta varten 21
Pakkaustarvikkeet (1/3) SFS-EN ISO 11607, osat 1 ja 2 Yleiset vaatimukset, validointi ja termit • • Pakkaustarvikkeiden yleiset vaatimukset sisältyvät standardiin SFS-EN-ISO 11607 Packaging for terminally sterilized medical devices, joka on jaettu kahteen osaan: – Part 1: Requirements for materials, sterile barrier systems and packaging systems – Part 2: Validation requirements forming, sealing and assembly processes Ensimmäisessä osassa esitetään pakkausmateriaalien ja sterilointipakkausten yleiset vaatimukset ja toisessa kuvataan sterilointipakkausten muodostus-, sulkemis- ja kokoamisprosessien validointivaatimukset. Termit (SFS-EN ISO 11607 -1) • • • Steriiliyden varmistusjärjestelmä tarkoittaa minimipakkausta, joka täyttää sterilointipakkaukselta edellytetyt vaatimukset. Tällaisia pakkauksia ovat suljetut sterilointipussit ja -kontainerit sekä taitellut käärepakkaukset. Suojapakkaus suojaa steriiliyden varmistusjärjestelmää, joka yksinään tai yhdessä suojapakkauksen kanssa muodostaa pakkausjärjestelmän. Esimuotoillut steriiliyden varmistusjärjestelmät käsittävät kaikki osittain kootut sterilointipakkaukset, kuten tehdasvalmisteiset sterilointipussit ja -rullat sekä avonaiset sterilointikontainerit. 22
Pakkaustarvikkeet (2/3) SFS-EN ISO 11607 -1 Vaatimustenmukaisuus • Lääkinnällisille laitteille tarkoitettujen sterilointipakkausten tavoitteena on 1) mahdollistaa laitteen tai tarvikkeen steriloituminen 2) antaa laitteelle tai tarvikkeelle fyysinen suoja 3) säilyttää laitteen tai tarvikkeen steriiliys käyttöhetkeen asti ja 4) mahdollistaa laitteen tai tarvikkeen aseptinen käsittely. • Jos pakkauksen halutaan osoittaa olevan standardin SFS-EN ISO 11607 -1 vaatimusten mukainen: – Käytettyjen testausmenetelmien on oltava validoituja ja dokumentoituja. – Sterilointipakkausten ja materiaalien valmistus- ja käsittelyolosuhteiden on oltava tarkoitukseen sopivat ja yleisesti hyväksytyt. Tässä on otettava huomioon mm. lämpötila, paine, kosteus, auringonvalolle tai ultraviolettisäteilylle altistuminen sekä puhtaus. – Valmistusmateriaalien alkuperän, historian ja jäljitettävyyden on oltava tiedossa ja valvonnassa. – Materiaalien antama suoja mikrobeja vastaan, bioyhteensopivuus ja toksikologiset ominaisuudet on arvioitava. 23
Pakkaustarvikkeet (3/3) SFS-EN ISO 11607 SFS-EN 868, osat 2 – 10 Sterilointipakkausten ja materiaalien erityisvaatimukset • Tietyille sterilointipakkauksille ja materiaaleille asetetut tarkemmat vaatimukset ja testausmenetelmät on esitetty standardissa SFS-EN-868 Packaging for terminally sterilized medical devices, joka on jaettu osiin 2 - 10 pakkausmateriaalin tai steriiliyden varmistusjärjestelmän mukaan. Osat 2, 5 ja 8 on suomennettu. – EN 868 -2: Pakattuina steriloitujen terveydenhuollon laitteiden ja tarvikkeiden pakkaukset. Osa 2: Sterilointikääreen vaatimukset ja testimenetelmät – EN 868 -5: Pakattuina steriloitujen terveydenhuollon laitteiden ja tarvikkeiden pakkaukset. Osa 5: Huokoisista materiaaleista ja muovikalvosta valmistetut suljettavat pussit ja rullat. Vaatimukset ja testimenetelmät – EN 868 -8: Pakattuina steriloitujen terveydenhuollon laitteiden ja tarvikkeiden pakkaukset. Osa 8: Standardin EN 285 mukaisissa höyrysterilointilaitteissa käytettävät kestokäyttöiset sterilointikontainerit • Höyrysterilointiin soveltuvia pakkaustarvikkeita ovat sterilointikääreet, paperipussit, huokoisen materiaalin (esim. paperi tai kuitukangas) ja laminaatin yhdistelmänä valmistetut sterilointipussit ja -rullat sekä sterilointikontainerit. 24
Validointi (1/4) Validointimenetelmät: 1. 2. 3. 4. höyrysterilointi: SFS-EN ISO 17665 -1 formaldehydisterilointi: SFS-EN ISO 25424 sterilointimenetelmät, joille ei ole laadittu omaa standardia: SFS-EN ISO 14937 sterilointipakkausten muotoilu-, sulkemis- ja kokoamisprosessit: SFS-EN ISO 11607 -2 Validointi = suunnitellun ja dokumentoidun ohjelman suorittaminen sen osoittamiseksi, että määriteltyjen rajojen puitteessa toimiva prosessi tuottaa jatkuvasti tuotteen tai palveluita, jotka täyttävät ennalta määrätyt vaatimukset. Validoinnin tarkoituksena on määrittää, että sterilointikuorma voidaan steriloida tehokkaasti ja uusittavasti prosessimääritelmän mukaisesti. Validointi koostuu kolmesta tarkastuksesta: • Asennustarkastus, jossa vahvistetaan että laitteet, hyödykkeet ja asennus vastaavat määritelmiää. • Käyttökunnon tarkastus, jossa vahvistetaan että valittu sterilointiprosessi toteutuu. • Suorituskyvyn tarkastus, jossa vahvistetaan että tuotteen SAL-arvo täyttyy. 25
Validointi (2/4) Asennustarkastus (IQ, installation qualification) Asennustarkastus tehdään aina uuden laitteen ja sen lisävarusteiden asennuksen sekä merkittävimpien korjaustoimenpiteiden yhteydessä. Asennustarkastuksessa osoitetaan, että: a) sterilointilaite ja mahdolliset lisävarusteet on toimitettu ja asennettu määrittelyjensä mukaisesti ja että laitteet toimivat niin kuin ne on tarkoitettu toimiviksi b) asennustila ja hyödykkeet täyttävät valmistajan ilmoittamat vaatimukset ja että laitteen turvajärjestelmät toimivat määrittelyjen mukaisesti c) Sterilointiaineen (vetyperoksidi ja formaldehydi) varastointiolosuhteet ovat asianmukaiset. Käyttökunnon tarkastus (OQ, operational qualification) Tarkoituksena on osoittaa laitteen kyky toteuttaa sterilointiprosessi tehokkaasti. Tehdään tyhjällä kammiolla, jossa on vain kiinteät kammion osat (kuten kiskot tai hyllyt) tai soveltuvalla testausmateriaalilla. Käyttökunnon tarkastuksessa todennetaan seuraavat kokonaisuudet: a) prosessin mitta-arvojen pysyminen ennalta asetettujen raja-arvojen sisäpuolella b) kammion kylmin kohta, mikäli laitevalmistaja ei ole sitä osoittanut c) turvallisuuteen liittyvät tarkastukset, hälytysjärjestelmän yksityiskohtaiset tiedot, valvontajärjestelmän toleranssit ja tarkkuusvaatimukset sekä kriittisten prosessimuuttujien raja-arvot. 26
Validointi (3/4) Suorituskyvyn tarkastus (PQ, performance qualification) Suorituskyvyn tarkastuksessa on tarkoituksena osoittaa, että: a) sterilointilaite toimii jatkuvasti ennalta määriteltyjen kriteereiden mukaisesti, kun käytetään todellisia kuormia b) prosessi tuottaa steriilejä tuotteita, jotka täyttävät asetetut turvallisuus-, laatu- ja suorituskykyvaatimukset. Suorituskyvyn tarkastuksessa suoritetaan vähintään kolme peräkkäistä onnistunutta sterilointiprosessia. Tarkastuksessa käytetty steriloitava materiaali on pakattava samalla tavalla kuin rutiininomaisesti steriloitavat tuotteet. Suorituskyvyn tarkastuksesta saadun datan tulee osoittaa, että: a) ennalta määritellyt fyysiset ja/tai kemialliset olosuhteet saavutetaan steriloitavassa kuormassa kauttaaltaan b) prosessiparametrit noudattavat laitevalmistajan kuvausta c) mitatut arvot ovat asetetuissa rajoissa d) sterilointivaiheen aikana kammiossa ja kuormassa mitattujen lämpötilojen on oltava asetettujen rajojen sisällä. Mahdollisesti käytettävien biologisten indikaattoreiden on täytettävä standardin SFS-EN ISO 11138 vaatimukset. Kemiallisten indikaattoreiden on täytettävä standardin SFS-EN ISO 11140 vaatimukset. Kolmea peräkkäistä onnistunutta sterilointiprosessia pidetään yleisesti riittävänä määränä, jotta sterilointiprosessi voidaan todeta toistettavaksi ja luotettavaksi. 27
Validointi (4/4) Sterilointitehokkuuden ylläpito – ennaltaehkäisevä määräaikaishuolto, komponenttien uudelleenkalibrointi määräajoin – mikä tahansa muutos sterilointilaitteessa voi johtaa sterilointiprosessin uudelleenarviointiin Ho yrysterilointiprosessin erityispiirteet validoinnin kannalta • • • standardissa SFS-EN ISO 17665 -1 ma a ritella a n vaatimukset, jotka ta ytta ma lla varmistetaan, etta prosessi tuottaa toistuvasti steriilin lopputuloksen laitevalmistaja ma a rittelee ho yryn laatuvaatimukset, joilla varmistetaan sterilointiprosessin toimivuus, koska standardi ei ma a rittele ho yryn laatua, vaan esitta a suosituksia laitevalmistaja määrittelee jokaiselle sterilointiohjelmalle – ohjelman kuvauksen, prosessiparametrit ja niiden toleranssit, tuoteryhma t joita laitteessa voidaan steriloida, kuorman kokoonpanon, mahdolliset rajoitukset koskien kuorman kokoa tai painoa sekä sa a nno lliset testit ja hyva ksymiskriteerit, joilla todistetaan steriloinnin toistettavuus (jos sovellettavissa). Ennen sterilointilaitteen ottamista tuotantoka ytto o n steriloinnista vastaavan henkilo n on varmistettava, etta laitteen ennakkohuollot on tehty hyva ksytysti ja etta kaikki steriloitavat tuotteet kuuluvat validoituun kuormatyyppiin. 28
Validointi (1/2) Pakkausprosessin validointi, SFS-EN ISO 11607 -2 pakkausmateriaalit testaa pakkausmateriaalin valmistaja käyttäjän on testattava pakkausmateriaaleista muodostettujen pakkausten soveltuvuus käytössä olevaan sterilointiprosessiin ja mallikuormiin, koska steriloitavat tuotteet voidaan sijoittaa kammioon eri tavoilla ja kuormat ovat erilaisia 1. Asennustarkastus (IQ) - 2. koskee lähinnä kuumasaumaajia tarkasteltavia toimenpiteita ovat mm. seuraavat: laitteiston rakenteelliset ominaisuudet, turvallisuus, toimittajan dokumentit, kuten tulosteet, piirrokset ja ka ytto ohjeet, varaosaluettelot, ohjelmiston validointi, ka ytta jien koulutus ja menettelytapojen toimintaohjeet Käyttökunnon tarkastus (OQ) Kertakäyttöiset pakkaukset - steriiliyden varmistusja rjestelma n on oltava ta ydellisesti muotoiltu ja koottu, tuotteen on sovittavapakkaukseen ja pakkauksen on ta ytetta va olennaiset mittoja koskevat vaatimukset saumojen on oltava ehjia ja oikean levyisia. Aukkoja, reikia tai repeytymia ei sallita, eika tuote saa delaminoitua Kestokäyttöiset sterilointikontainerit (tarkastus visuaalisesti) - kansi ja pohja eiva t ole va a ntyneet tai muutoin vaurioituneet metalliosat eiva t ole va a ntyneet muoviosissa ei ole halkeamia steriiliyden varmistusja rjestelma toimii moitteettomasti, esim. suodattimessa ei ole reikia tiivisteet ovat ehja t lukitusja rjestelma toimii moitteettomasti 29
Validointi (2/2) Pakkausprosessin validointi 3. Suorituskyvyn tarkastus (PQ) Suorituskyvyn tarkastuksessa osoitetaan, etta prosessi tuottaa jatkuvasti hyva ksytta va a laatua olevia sterilointi- pakkauksia tietyissa toimintaolosuhteissa. Tarkastuksessa käydään läpi seuraavat kokonaisuudet: - todellinen tuote tai simuloitu versio prosessiparametrit, jotka on sa a detty ka ytto kunnon tarkastuksen yhteydessa tuotteelle asetettujen vaatimusten todennus prosessin hallinnan ja sen suorituskyvyn varmennus ja - prosessin toistettavuus ja uusittavuus Prosessit on tarkastettava uudelleen, jos laitteisiin tuotteisiin pakkausmateriaaleihin tai pakkausmenetelmiin tehda a n olennaisia muutoksia, esim. raaka-ainemuutokset, joilla on vaikutusta prosessiparametreihin, uuden saumauslaitteen asennus, prosessin tai va lineisto n siirta minen paikasta toiseen ja sterilointimenetelma a n tehdyt muutokset. Va linehuollossa sterilointipakkauksen validointi pita a sisa lla a n pussin sauman kesta vyyden testauksen. Ho yrysterilointiin tarkoitettujen sterilointipakkausten saumojen lujuuksien on oltava va hinta a n 1, 5 N/15 mm, myo s steriloinnin ja lkeen (SFS-EN 858 -5). Sauman leveyden minimivaatimus on 6 mm (SFS-EN 868 -5). 30
Tuotteen vapauttaminen (1/1) käyttöön Tuotteen ka ytto o n vapauttamisen tarkoituksena on vahvistaa, etta tuote on ka ynyt hyva ksytta va sti la pi ma a ritellyn sterilointiprosessin ja on valmis ka ytetta va ksi. • Tuotteen vapauttaminen käyttöön voi perustua – sterilointikammiolle laaditun la mpo tilaka yra n vertailuun – sterilointila mpo tilan, pitoajan ja sterilointila mpo tila-asteikon ma a riteltyjen arvojen saavuttamiseen – prosessimittauksen lisäksi kemiallisiin ja/tai biologisiin indikaattoreihin. • Prosessoidut ja prosessoimattomat tuotteet voidaan tunnistaa parhaiten siita , onko indikaattoreiden va ri muuttunut vai ei. • Steriloinnin jälkeen tarkastetaan pakkaukset ja sterilointikontainerit. Steriloitu kuorma tarkastetaan visuaalisesti ja varmistetaan, etta : - pakkaukset ovat ehja t, puhtaat ja kuivat - pakkaus on oikein suljettu - kemiallinen va ri-indikaattori on muuttunut oikein - pakkauksessa on asianmukaiset merkinna t. • Poikkeavien tuotteiden (ei täytä hyväksymiskriteerejä) oikean ka sittelyn varmistamiseksi tulisi laatia toimintamenettelyohje, jotta kontaminoituneita tuotteita ei pa a se toimitusketjuun. 31
Muistathan aina varmistaa SFS: n verkkokaupasta, että sinulla on edessäsi standardin tuorein painos! Lisätietoja: Yhteinen Toimialaliitto suvi. pasanen@ytl. fi p. 050 328 5413 YTL-nettisivut/standardisointi Sterilointikäsikirja Oppimateriaali (diat) 32