
La tensione superficiale E il fenomeno allinterfaccia di
- Slides: 13
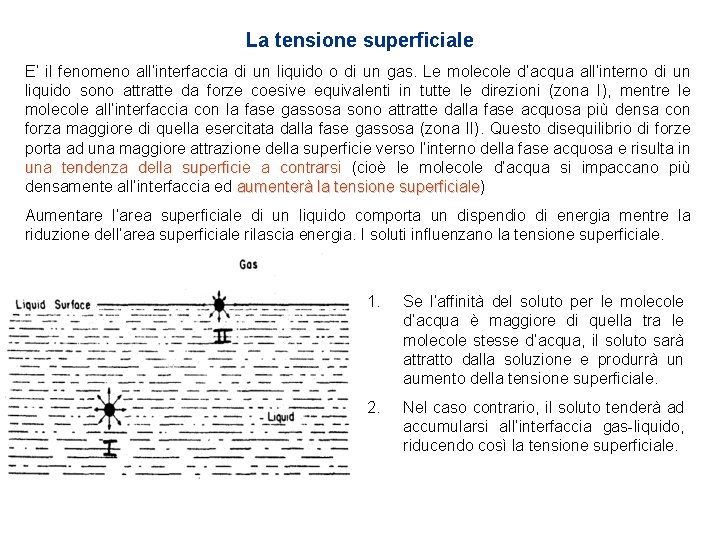
La tensione superficiale E’ il fenomeno all’interfaccia di un liquido o di un gas. Le molecole d’acqua all’interno di un liquido sono attratte da forze coesive equivalenti in tutte le direzioni (zona I), mentre le molecole all’interfaccia con la fase gassosa sono attratte dalla fase acquosa più densa con forza maggiore di quella esercitata dalla fase gassosa (zona II). Questo disequilibrio di forze porta ad una maggiore attrazione della superficie verso l’interno della fase acquosa e risulta in una tendenza della superficie a contrarsi (cioè le molecole d’acqua si impaccano più densamente all’interfaccia ed aumenterà la tensione superficiale) superficiale Aumentare l’area superficiale di un liquido comporta un dispendio di energia mentre la riduzione dell’area superficiale rilascia energia. I soluti influenzano la tensione superficiale. 1. Se l’affinità del soluto per le molecole d’acqua è maggiore di quella tra le molecole stesse d’acqua, il soluto sarà attratto dalla soluzione e produrrà un aumento della tensione superficiale. 2. Nel caso contrario, il soluto tenderà ad accumularsi all’interfaccia gas-liquido, riducendo così la tensione superficiale.
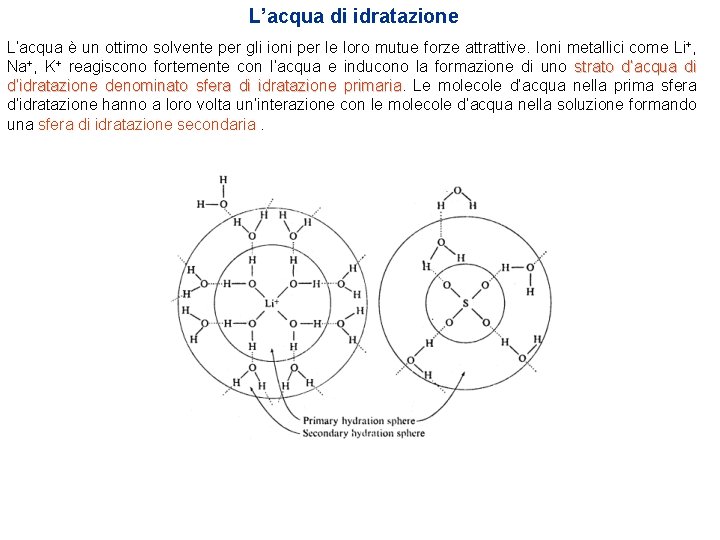
L’acqua di idratazione L’acqua è un ottimo solvente per gli ioni per le loro mutue forze attrattive. Ioni metallici come Li+, Na+, K+ reagiscono fortemente con l’acqua e inducono la formazione di uno strato d’acqua di d’idratazione denominato sfera di idratazione primaria Le molecole d’acqua nella prima sfera d’idratazione hanno a loro volta un’interazione con le molecole d’acqua nella soluzione formando una sfera di idratazione secondaria.
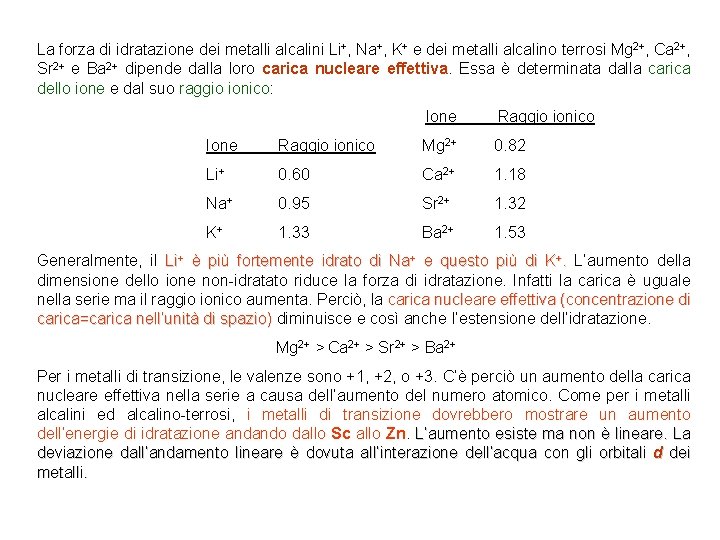
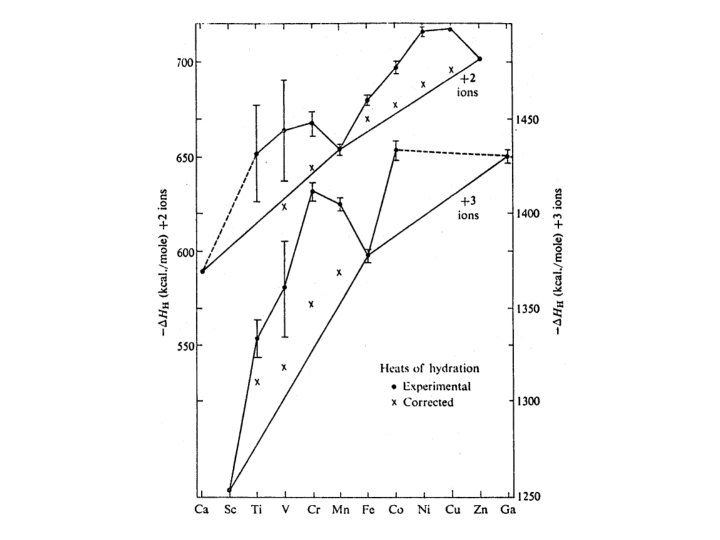
La forza di idratazione dei metalli alcalini Li+, Na+, K+ e dei metalli alcalino terrosi Mg 2+, Ca 2+, Sr 2+ e Ba 2+ dipende dalla loro carica nucleare effettiva. Essa è determinata dalla carica dello ione e dal suo raggio ionico: Ione Raggio ionico Mg 2+ 0. 82 Li+ 0. 60 Ca 2+ 1. 18 Na+ 0. 95 Sr 2+ 1. 32 K+ 1. 33 Ba 2+ 1. 53 Generalmente, il Li+ è più fortemente idrato di Na+ e questo più di K+. L’aumento della dimensione dello ione non-idratato riduce la forza di idratazione. Infatti la carica è uguale nella serie ma il raggio ionico aumenta. Perciò, la carica nucleare effettiva (concentrazione di carica=carica nell’unità di spazio) diminuisce e così anche l’estensione dell’idratazione. Mg 2+ > Ca 2+ > Sr 2+ > Ba 2+ Per i metalli di transizione, le valenze sono +1, +2, o +3. C’è perciò un aumento della carica nucleare effettiva nella serie a causa dell’aumento del numero atomico. Come per i metalli alcalini ed alcalino-terrosi, i metalli di transizione dovrebbero mostrare un aumento dell’energie di idratazione andando dallo Sc allo Zn. L’aumento esiste ma non è lineare. La deviazione dall’andamento lineare è dovuta all’interazione dell’acqua con gli orbitali d dei metalli.
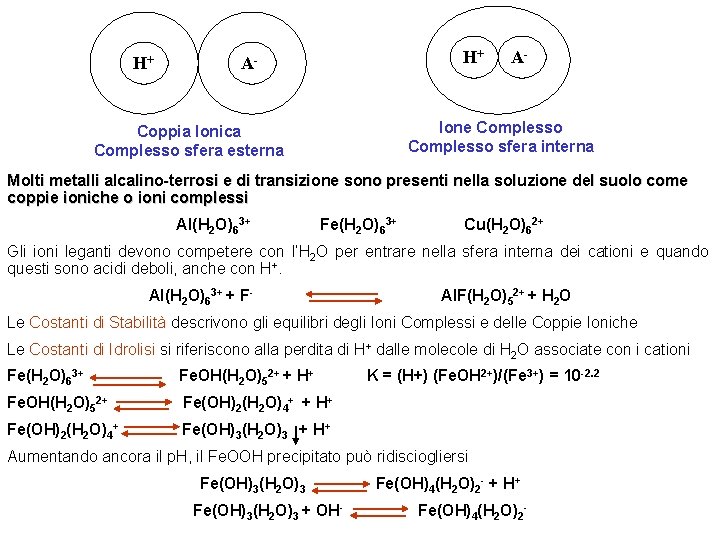
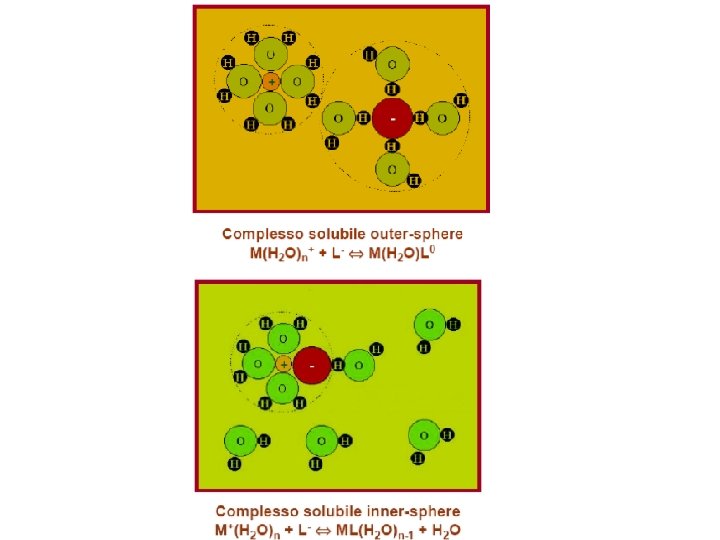
H+ H+ A- A- Ione Complesso sfera interna Coppia Ionica Complesso sfera esterna Molti metalli alcalino-terrosi e di transizione sono presenti nella soluzione del suolo come coppie ioniche o ioni complessi Al(H 2 O)63+ Fe(H 2 O)63+ Cu(H 2 O)62+ Gli ioni leganti devono competere con l’H 2 O per entrare nella sfera interna dei cationi e quando questi sono acidi deboli, anche con H+. Al(H 2 O)63+ + F- Al. F(H 2 O)52+ + H 2 O Le Costanti di Stabilità descrivono gli equilibri degli Ioni Complessi e delle Coppie Ioniche Le Costanti di Idrolisi si riferiscono alla perdita di H+ dalle molecole di H 2 O associate con i cationi Fe(H 2 O)63+ Fe. OH(H 2 O)52+ + H+ Fe. OH(H 2 O)52+ Fe(OH)2(H 2 O)4+ + H+ Fe(OH)2(H 2 O)4+ Fe(OH)3(H 2 O)3 + H+ K = (H+) (Fe. OH 2+)/(Fe 3+) = 10 -2. 2 Aumentando ancora il p. H, il Fe. OOH precipitato può ridisciogliersi Fe(OH)3(H 2 O)3 + OH- Fe(OH)4(H 2 O)2 - + H+ Fe(OH)4(H 2 O)2 -
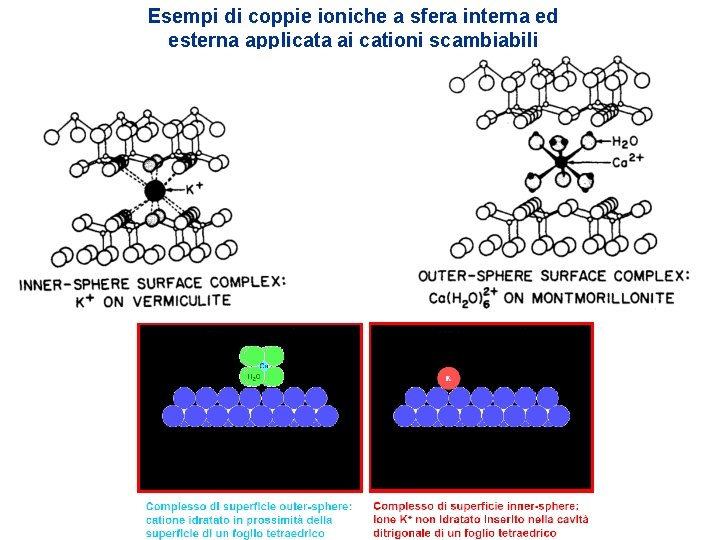
Esempi di coppie ioniche a sfera interna ed esterna applicata ai cationi scambiabili
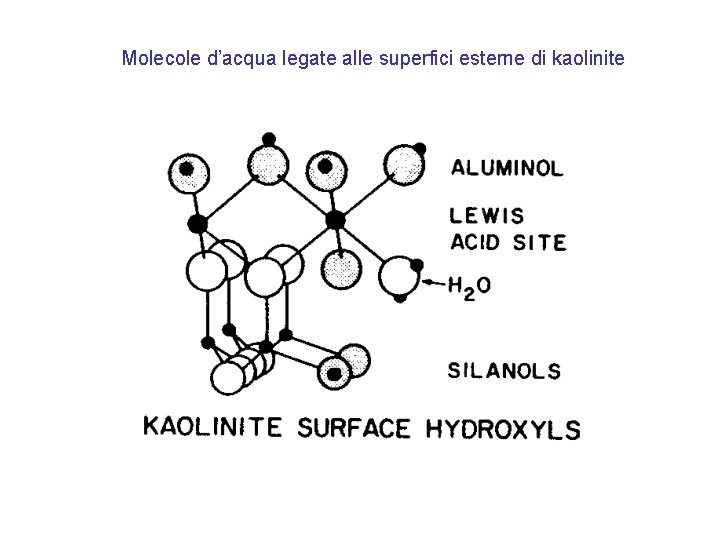
Molecole d’acqua legate alle superfici esterne di kaolinite
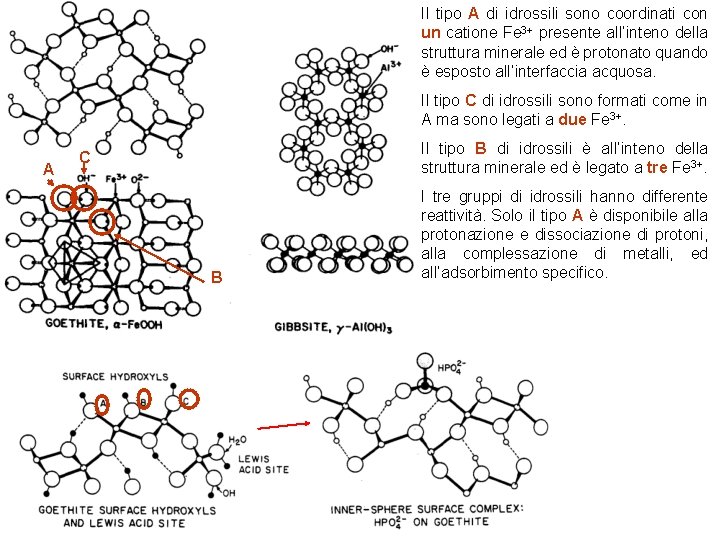
Il tipo A di idrossili sono coordinati con un catione Fe 3+ presente all’inteno della struttura minerale ed è protonato quando è esposto all’interfaccia acquosa. Il tipo C di idrossili sono formati come in A ma sono legati a due Fe 3+. A Il tipo B di idrossili è all’inteno della struttura minerale ed è legato a tre Fe 3+. C B I tre gruppi di idrossili hanno differente reattività. Solo il tipo A è disponibile alla protonazione e dissociazione di protoni, alla complessazione di metalli, ed all’adsorbimento specifico.
Interazioni soluto-soluto Le soluzioni del suolo sono lontane dall’idealità in cui gli ioni disciolti non hanno interazioni. In realtà, gli ioni disciolti sono soggetti alle interazioni elettrostatiche a largo raggio (>0. 5 nm) tra di loro attraverso un orientamento strutturato delle loro cariche. Dalle concentrazioni delle soluzioni ideali si passa alle attività: (a)= ga [a] ga = coefficiente di attività La differenza tra attività e concentrazione è dovuta alla parziale struttura degli ioni in soluzione, nella quale ogni ione è circondato da una nuvola di ioni di carica contraria. Questa struttura riduce la reattività degli ioni dando luogo ad una effettiva attività inferiore alla loro concentrazione L’energia termica impedisce agli ioni di assumere una vera e propria struttura rigida ma l’interazione tra gli ioni è sempre forte L’interazione elettrostatica tra gli ioni dipende da: 1. Concentrazione degli ioni 2. Carica degli ioni 3. Temperatura
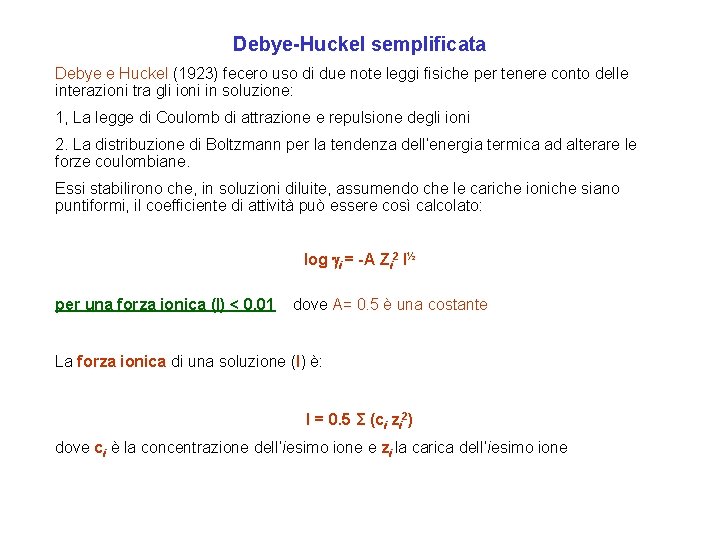
Debye-Huckel semplificata Debye e Huckel (1923) fecero uso di due note leggi fisiche per tenere conto delle interazioni tra gli ioni in soluzione: 1, La legge di Coulomb di attrazione e repulsione degli ioni 2. La distribuzione di Boltzmann per la tendenza dell’energia termica ad alterare le forze coulombiane. Essi stabilirono che, in soluzioni diluite, assumendo che le cariche ioniche siano puntiformi, il coefficiente di attività può essere così calcolato: log gi = -A Zi 2 I½ per una forza ionica (I) < 0. 01 dove A= 0. 5 è una costante La forza ionica di una soluzione (I) è: I = 0. 5 Σ (ci zi 2) dove ci è la concentrazione dell’iesimo ione e zi la carica dell’iesimo ione
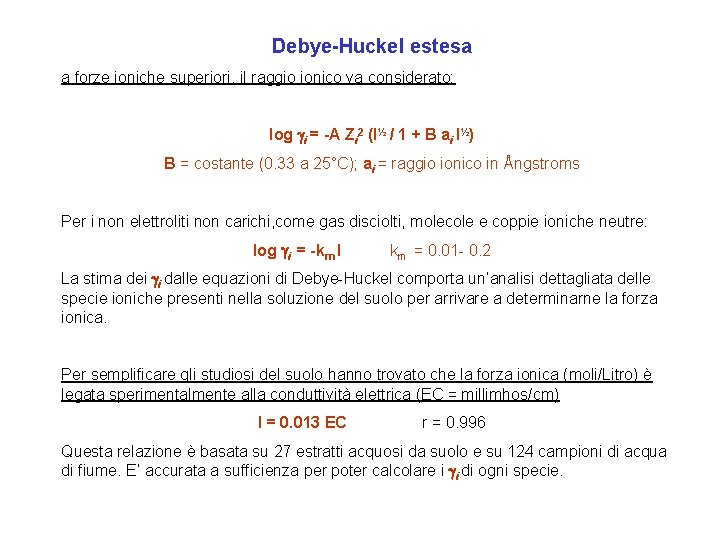
Debye-Huckel estesa a forze ioniche superiori, il raggio ionico va considerato: log gi = -A Zi 2 (I½ / 1 + B ai I½) B = costante (0. 33 a 25°C); ai = raggio ionico in Ångstroms Per i non elettroliti non carichi, come gas disciolti, molecole e coppie ioniche neutre: log gi = -km I km = 0. 01 - 0. 2 La stima dei gi dalle equazioni di Debye-Huckel comporta un’analisi dettagliata delle specie ioniche presenti nella soluzione del suolo per arrivare a determinarne la forza ionica. Per semplificare gli studiosi del suolo hanno trovato che la forza ionica (moli/Litro) è legata sperimentalmente alla conduttività elettrica (EC = millimhos/cm) I = 0. 013 EC r = 0. 996 Questa relazione è basata su 27 estratti acquosi da suolo e su 124 campioni di acqua di fiume. E’ accurata a sufficienza per poter calcolare i gi di ogni specie.
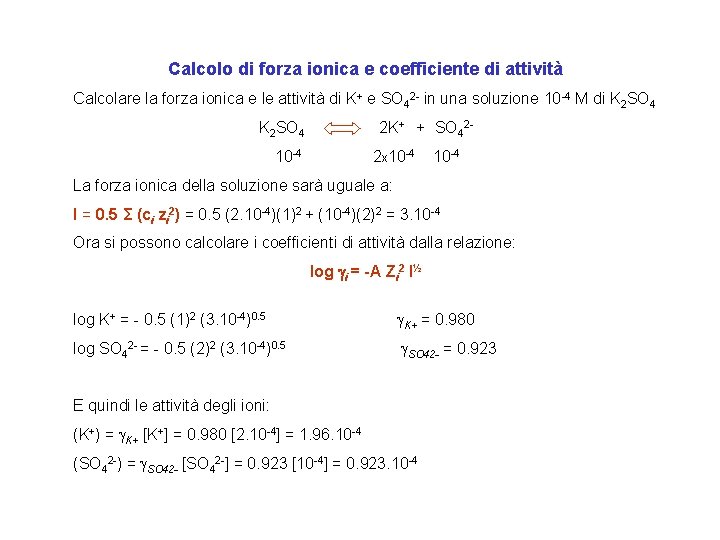
Calcolo di forza ionica e coefficiente di attività Calcolare la forza ionica e le attività di K+ e SO 42 - in una soluzione 10 -4 M di K 2 SO 4 2 K+ + SO 42 - 10 -4 2 x 10 -4 La forza ionica della soluzione sarà uguale a: I = 0. 5 Σ (ci zi 2) = 0. 5 (2. 10 -4)(1)2 + (10 -4)(2)2 = 3. 10 -4 Ora si possono calcolare i coefficienti di attività dalla relazione: log gi = -A Zi 2 I½ log K+ = - 0. 5 (1)2 (3. 10 -4)0. 5 g. K+ = 0. 980 log SO 42 - = - 0. 5 (2)2 (3. 10 -4)0. 5 g. SO 42 - = 0. 923 E quindi le attività degli ioni: (K+) = g. K+ [K+] = 0. 980 [2. 10 -4] = 1. 96. 10 -4 (SO 42 -) = g. SO 42 - [SO 42 -] = 0. 923 [10 -4] = 0. 923. 10 -4