
Kronik Miyeloproliferatif Neoplaziler KMPN Miyeloid Neoplaziler WHO Snflamas

- Slides: 61
Kronik Miyeloproliferatif Neoplaziler (KMPN)
Miyeloid Neoplaziler WHO Sınıflaması • Miyeloproliferatif neoplaziler(MPN) • Miyelodisplastik sendromlar (MDS) • Miyelodisplastik /Miyeloproliferatif neoplaziler – Kronik miyelomonositik lösemi(KMML) – Juvenil miyelomonositik lösemi(JMML) – Atipik Kr. Miyeloid Lösemi (BCR/ABL -) • Eozinofili ve PDGFRA/PDGFRB veya FGFR 1 mutasyonlu miyeloid veya lenfoid neoplaziler • Akut miyeloid neoplaziler
Kronik Miyeloproliferatif Neoplaziler(MPN) • Kronik Miyeloid Lösemi (Bcr-abl +) • Kronik Nötrofilik Lösemi • Polisitemia Vera • Primer Miyelofibrozis • Esansiyel Trombositemi • Kronik Eozinofilik Lösemi • Mastositoz • Tanımlanamayan Miyeloproliferatif Hastalıklar
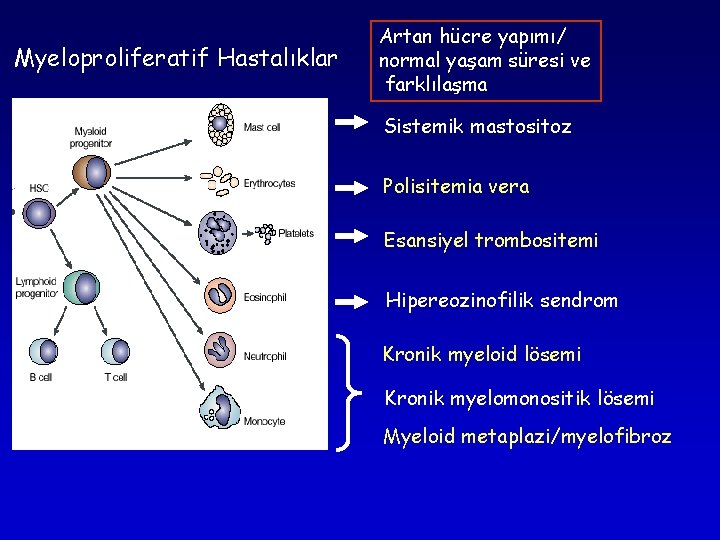
Myeloproliferatif Hastalıklar Artan hücre yapımı/ normal yaşam süresi ve farklılaşma Sistemik mastositoz Polisitemia vera Esansiyel trombositemi Hipereozinofilik sendrom Kronik myeloid lösemi Kronik myelomonositik lösemi Myeloid metaplazi/myelofibroz
KMPN: Özellikler • Kök hücre hastalıklarıdır. • Hematopoetik (Miyeloid) dizilerin her üçünü de ilgilendirebilen kontrolsüz proliferasyon söz konusudur. • Alt grup tanısına göre bir dizideki proliferasyon ön planda olabilir. – Ör: ET: Trombosit artışı , Pv: Eritrositoz Vd • Dönüşümler yapabilirler (ör: Akut lösemi, Miyelofibroz) • Tromboz riski artmıştır
Polisitemi
Polisitemi nedir ? Sıvı (plazma ) Kan Hücreler (eritrosit) 7
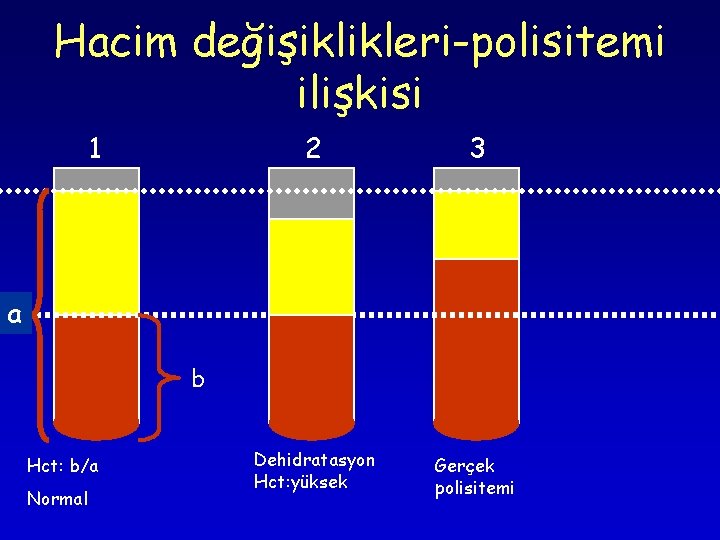
Hacim değişiklikleri-polisitemi ilişkisi 1 2 3 Dehidratasyon Hct: yüksek Gerçek polisitemi a b Hct: b/a Normal
Polisitemi • Yalancı (relatif) polisitemi – Dehidratasyon – Gaisbock’s sendr (Nefropati, Hipertansiyon, Eritrositoz) – Stres polisitemi • Gerçek polisitemi – Sekonder – Primer: Polisitemia Vera
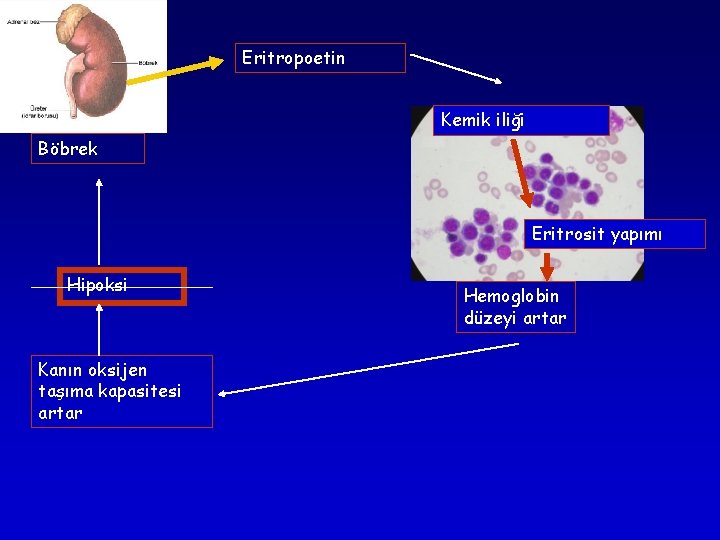
Eritropoetin Kemik iliği Böbrek Eritrosit yapımı Hipoksi Kanın oksijen taşıma kapasitesi artar Hemoglobin düzeyi artar
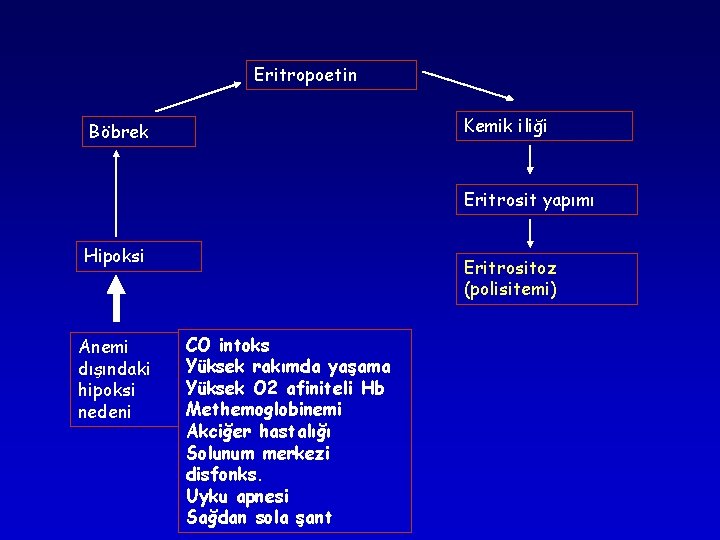
Eritropoetin Kemik iliği Böbrek Eritrosit yapımı Hipoksi Anemi dışındaki hipoksi nedeni Eritrositoz (polisitemi) CO intoks Yüksek rakımda yaşama Yüksek O 2 afiniteli Hb Methemoglobinemi Akciğer hastalığı Solunum merkezi disfonks. Uyku apnesi Sağdan sola şant
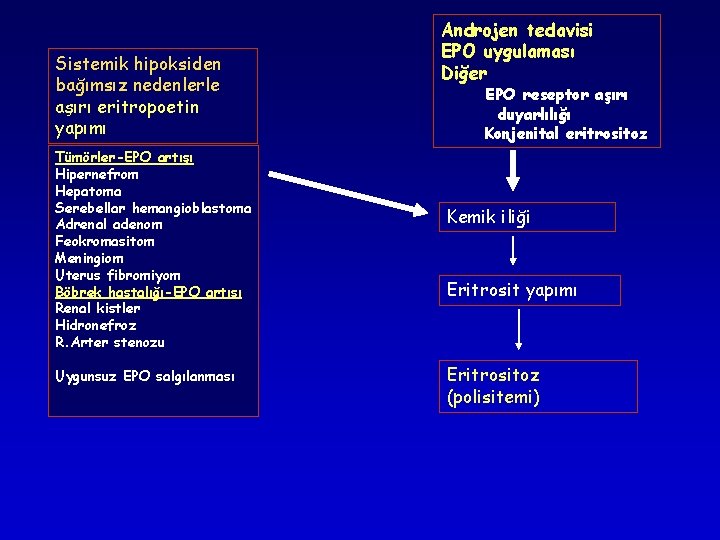
Sistemik hipoksiden bağımsız nedenlerle aşırı eritropoetin yapımı Tümörler-EPO artışı Hipernefrom Hepatoma Serebellar hemangioblastoma Adrenal adenom Feokromasitom Meningiom Uterus fibromiyom Böbrek hastalığı-EPO artışı Renal kistler Hidronefroz R. Arter stenozu Uygunsuz EPO salgılanması Androjen tedavisi EPO uygulaması Diğer EPO reseptor aşırı duyarlılığı Konjenital eritrositoz Kemik iliği Eritrosit yapımı Eritrositoz (polisitemi)
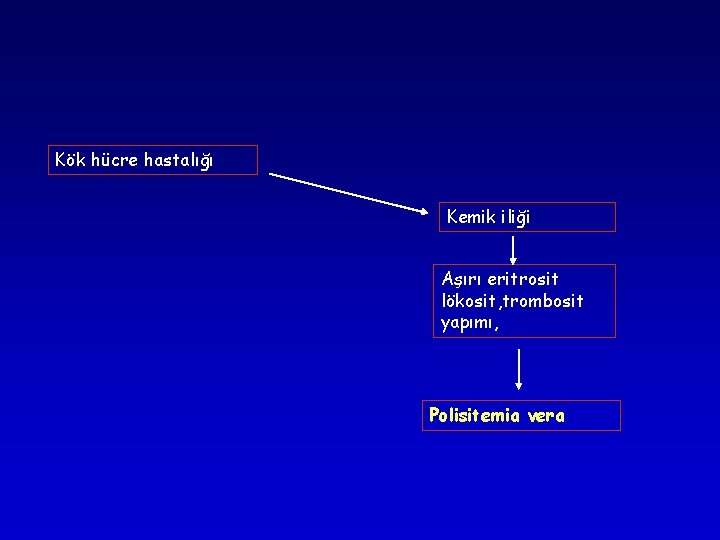
Kök hücre hastalığı Kemik iliği Aşırı eritrosit lökosit, trombosit yapımı, Polisitemia vera
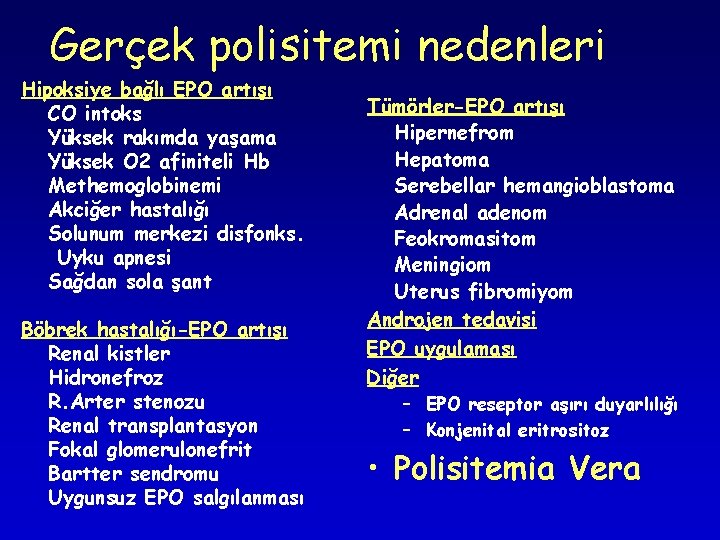
Gerçek polisitemi nedenleri Hipoksiye bağlı EPO artışı CO intoks Yüksek rakımda yaşama Yüksek O 2 afiniteli Hb Methemoglobinemi Akciğer hastalığı Solunum merkezi disfonks. Uyku apnesi Sağdan sola şant Böbrek hastalığı-EPO artışı Renal kistler Hidronefroz R. Arter stenozu Renal transplantasyon Fokal glomerulonefrit Bartter sendromu Uygunsuz EPO salgılanması Tümörler-EPO artışı Hipernefrom Hepatoma Serebellar hemangioblastoma Adrenal adenom Feokromasitom Meningiom Uterus fibromiyom Androjen tedavisi EPO uygulaması Diğer – EPO reseptor aşırı duyarlılığı – Konjenital eritrositoz • Polisitemia Vera
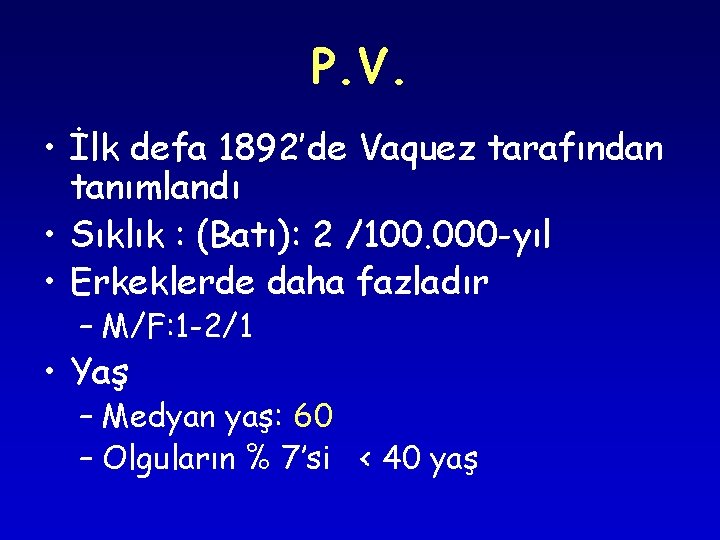
P. V. • İlk defa 1892’de Vaquez tarafından tanımlandı • Sıklık : (Batı): 2 /100. 000 -yıl • Erkeklerde daha fazladır – M/F: 1 -2/1 • Yaş – Medyan yaş: 60 – Olguların % 7’si < 40 yaş
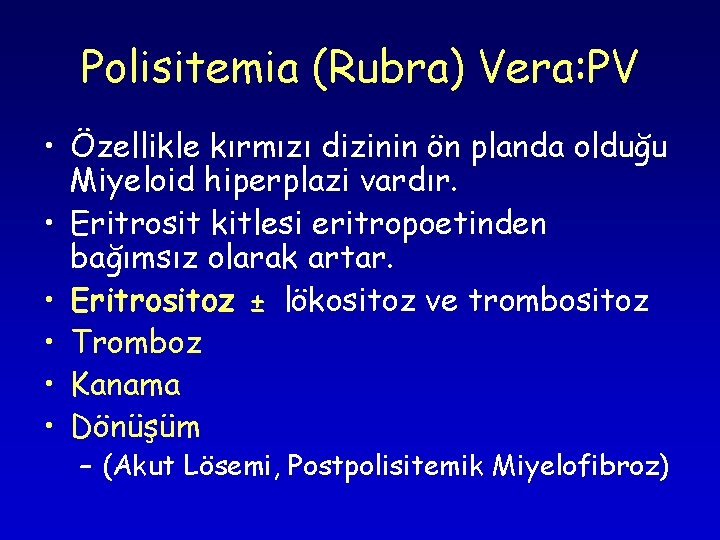
Polisitemia (Rubra) Vera: PV • Özellikle kırmızı dizinin ön planda olduğu Miyeloid hiperplazi vardır. • Eritrosit kitlesi eritropoetinden bağımsız olarak artar. • Eritrositoz ± lökositoz ve trombositoz • Tromboz • Kanama • Dönüşüm – (Akut Lösemi, Postpolisitemik Miyelofibroz)
P. V. • Hiperviskozite, dolaşım güçlüğü , vasküler oklüzyon ve iskemi ortaya çıkabilir. • Trombosit fonksiyon kusurları görülebilir. – Kanama
Etyoloji-Fizyopatoloji • EPO’dan bağımsız eritroid proliferasyon, • IGF-1, IL-3, GM-CSF, SCF, TPO gibi sitokin/HGF’lere karşı hipersensitivite? • Progenitörler apoptoz direnci kazanmıştır ve klonal olarak çoğalır. • Normal progenitörlerin çoğalması ise baskılanmıştır.
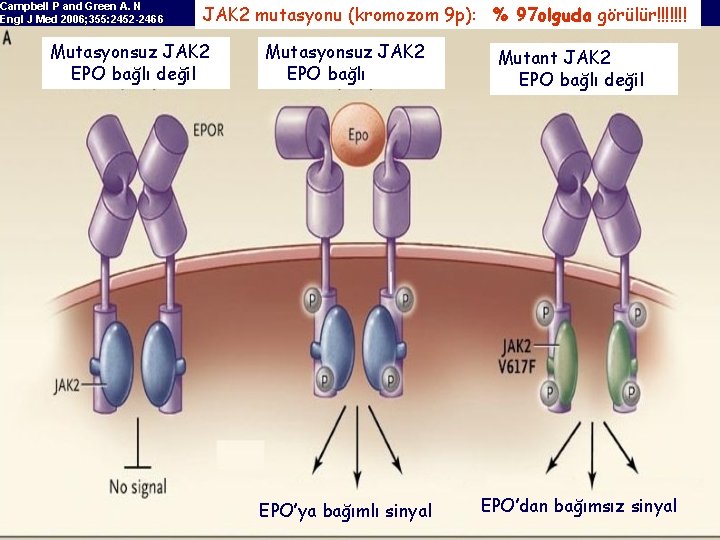
Etyoloji-Fizyopatoloji • Sitogenetik değişiklikler: %10 -30 olguda – Trizomi 8, trizomi 9, del 20 q • JAK 2 mutasyonu (kromozom 9 p): % 97 olguda görülür – Tirozin kinaz aktivitesi • Granülositlerde PRV-1 m. RNA artmıştır. • Hastalığın geç dönemlerinde kemik iliği fibrozu ve ekstrameduller hematopoez gelişebilir.
Campbell P and Green A. N Engl J Med 2006; 355: 2452 -2466 JAK 2 mutasyonu (kromozom 9 p): % 97 olguda görülür!!!!!!! Mutasyonsuz JAK 2 EPO bağlı değil Mutasyonsuz JAK 2 EPO bağlı EPO’ya bağımlı sinyal Mutant JAK 2 EPO bağlı değil EPO’dan bağımsız sinyal
P. V. : Klinik • • • • Vertigo Kulak çınlaması Başağrısı Kaşıntı Görme bozukluğu Peptik ülser septomları Dispne İskemik atak/inme Kilo kaybı Terleme Halsizlik Eklem ağrısı Gut/böbrek taşı • Vasküler oklüzyon(%20) – Arteryel (MI, CVA, Dijital iskemi vd) – Venöz (DVT, PE, Budd-Chiari vd) • Kolay morarma • Kanama (deri –mukoza ör: GİS) • Sist. Hipertansiyon • Splenomegali (% 70) • Eritromelalji (% 5) • Parestezi • Plethora • Asemptomatik
PRV: Klinik – Geç dönem • Sekonder miyelofibroz ve kemik iliği yetersizliği • Splenomegalide artış , hepatomegali • Eritrositozda gerileme • Löko-eritroblastik tablo, poikilositoz (göz yaşı) • Kİ: Fibroz
PV • %20 : sadece eritrositoz • % 40: üç dizide hiperplazi • Bazen izole lökositoz veya trombositoz ardından eritrositoz gelişir.
P. V. • Eritrositoz (eritrosit, Hb, Hct artar) – Mikrositoz (%50 -80) • Lökositoz (%20 -40) • Trombositoz (% 50 -60) • • LDH, Ürik asit, Vit B 12 ve B 12 bağlama kapasitesi Lökosit alkali fosfataz aktivitesi • Demir eksikliği bulguları saptanabilir. artar.
Tanıda yararlı diğer Lab testleri: • • • Arteryel kan gazları Serum EPO düzeyleri Görüntülemeler: USG veya CT vd Kemik iliği biyopsisi ve aspirasyonu Eritrosit kitlesi JAK 2 mutasyonu
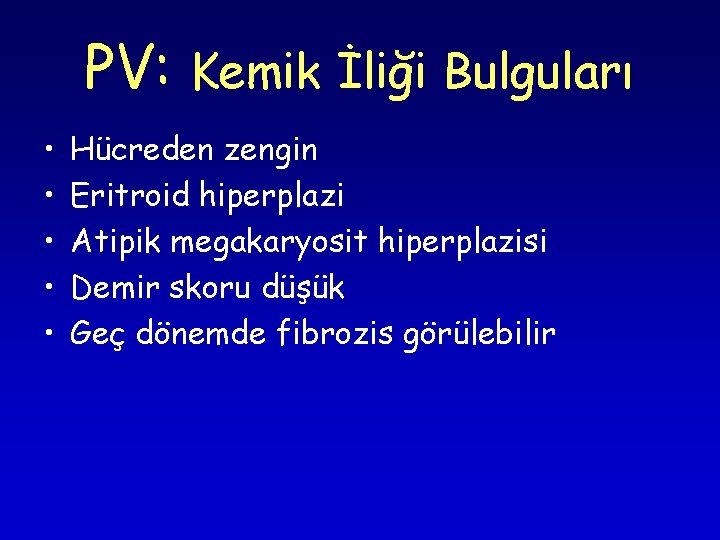
PV: • • • Kemik İliği Bulguları Hücreden zengin Eritroid hiperplazi Atipik megakaryosit hiperplazisi Demir skoru düşük Geç dönemde fibrozis görülebilir
P. V. Tanı: • PV dışındaki (Sekonder) eritrositoz nedenleri dışlanmalı • PV tanı kriterleri aranmalı
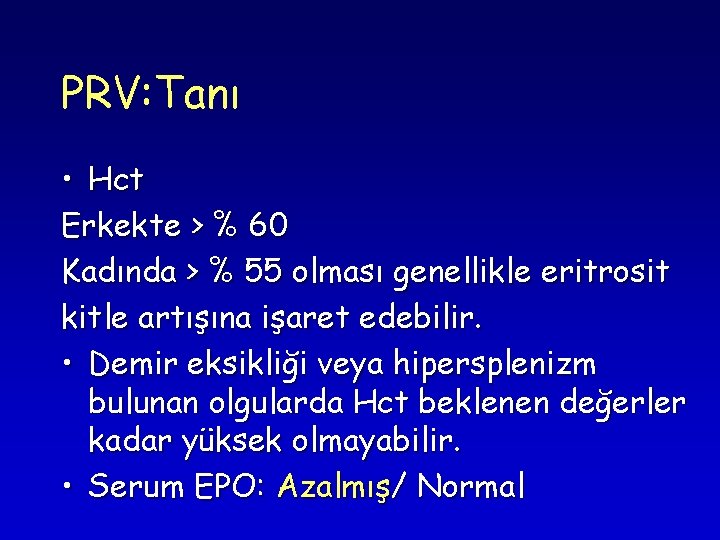
PRV: Tanı • Hct Erkekte > % 60 Kadında > % 55 olması genellikle eritrosit kitle artışına işaret edebilir. • Demir eksikliği veya hipersplenizm bulunan olgularda Hct beklenen değerler kadar yüksek olmayabilir. • Serum EPO: Azalmış/ Normal
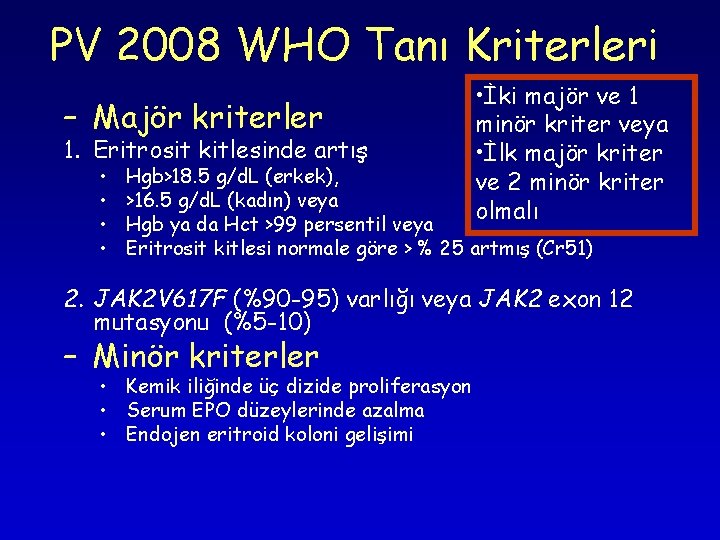
PV 2008 WHO Tanı Kriterleri – Majör kriterler 1. Eritrosit kitlesinde artış • • • İki majör ve 1 minör kriter veya • İlk majör kriter ve 2 minör kriter olmalı Hgb>18. 5 g/d. L (erkek), >16. 5 g/d. L (kadın) veya Hgb ya da Hct >99 persentil veya Eritrosit kitlesi normale göre > % 25 artmış (Cr 51) 2. JAK 2 V 617 F (%90 -95) varlığı veya JAK 2 exon 12 mutasyonu (%5 -10) – Minör kriterler • Kemik iliğinde üç dizide proliferasyon • Serum EPO düzeylerinde azalma • Endojen eritroid koloni gelişimi
Komplikasyonlar • • • Trombozlar Miyelofibroz Akut lösemi (ANLL) dönüşümü P. Ülser Ürik asit artışı- gut- kalkül Kanama – Edinsel trombosit fonks. bozukluğu (edinsel v. WH: %33) • Dalak infarktı
PV: Hastalık seyri ve Prognoz • Proliferatif evre, • fibrotik evre ve • postpolisitemik miyeloid metaplazi evreleri vardır.
PV: Prognoz • Yaşam beklentisi: – Aynı yaş ve cinse göre daha kısadır – Tedavisiz: 1, 5 yıl – Tedavi ile: 3, 5 – 12 yıl (sıklıkla > 10 yıl) • Mortalite nedenleri: • Tromboz • Transformasyon – AML: %10 / ilk 10 yıl – Miyelofibroz: %10 -20/ 15 yılda
PV: Tedavi • Destek – Hidratasyon – Allopurinol • Flebotomi • • • – Hct: 42 -45% Hydroxyurea Radyoaktif fosfor IFN Anegrelide ASA: 80 -325 mg/gün (100 mg)
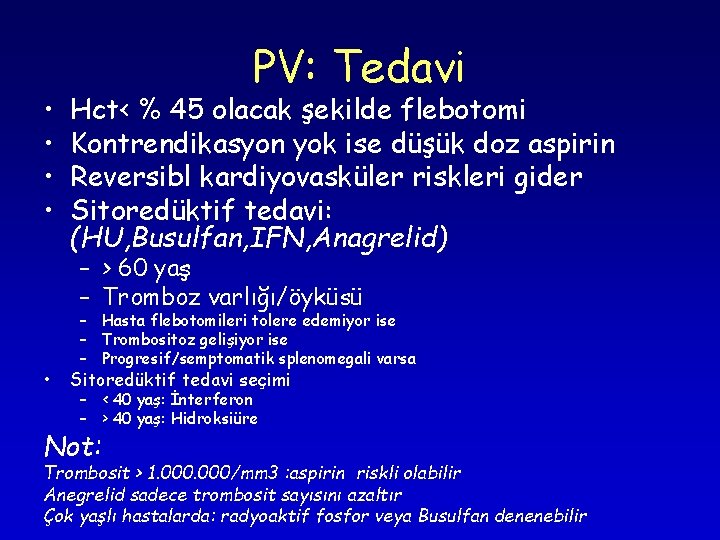
• • PV: Tedavi Hct< % 45 olacak şekilde flebotomi Kontrendikasyon yok ise düşük doz aspirin Reversibl kardiyovasküler riskleri gider Sitoredüktif tedavi: (HU, Busulfan, IFN, Anagrelid) – > 60 yaş – Tromboz varlığı/öyküsü • – Hasta flebotomileri tolere edemiyor ise – Trombositoz gelişiyor ise – Progresif/semptomatik splenomegali varsa Sitoredüktif tedavi seçimi – < 40 yaş: İnterferon – > 40 yaş: Hidroksiüre Not: Trombosit > 1. 000/mm 3 : aspirin riskli olabilir Anegrelid sadece trombosit sayısını azaltır Çok yaşlı hastalarda: radyoaktif fosfor veya Busulfan denenebilir
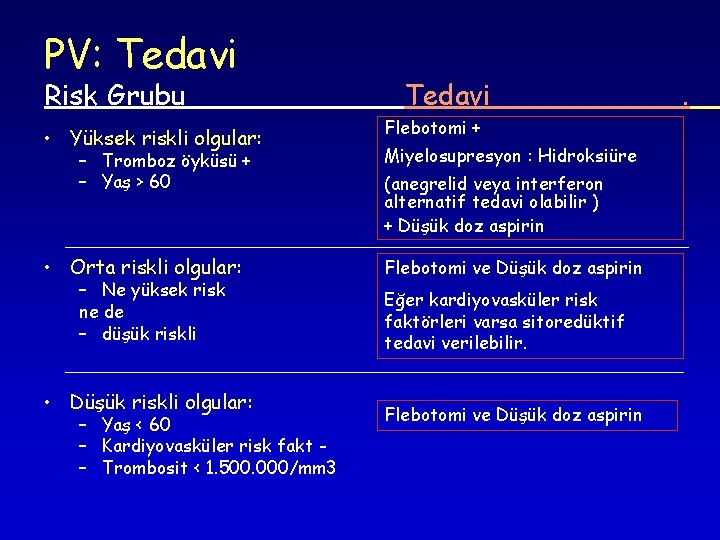
PV: Tedavi Risk Grubu • Yüksek riskli olgular: – Tromboz öyküsü + – Yaş > 60 • Orta riskli olgular: – Ne yüksek risk ne de – düşük riskli • Düşük riskli olgular: – Yaş < 60 – Kardiyovasküler risk fakt – Trombosit < 1. 500. 000/mm 3 Tedavi Flebotomi + Miyelosupresyon : Hidroksiüre (anegrelid veya interferon alternatif tedavi olabilir ) + Düşük doz aspirin Flebotomi ve Düşük doz aspirin Eğer kardiyovasküler risk faktörleri varsa sitoredüktif tedavi verilebilir. Flebotomi ve Düşük doz aspirin .
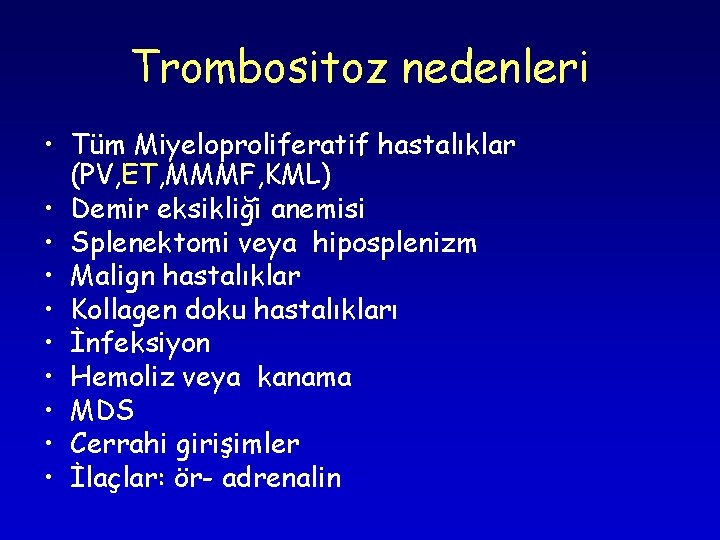
Trombositoz nedenleri • Tüm Miyeloproliferatif hastalıklar (PV, ET, MMMF, KML) • Demir eksikliği anemisi • Splenektomi veya hiposplenizm • Malign hastalıklar • Kollagen doku hastalıkları • İnfeksiyon • Hemoliz veya kanama • MDS • Cerrahi girişimler • İlaçlar: ör- adrenalin
Esansiyel Trombositemi • 1934: Epstein ve Goedel tarafından tanımlandı (hemorajik trombositemi) • 1951 : Dameshek tarafından MPH sınıflamasına alındı
Esansiyel Trombositemi • Epidemiyoloji – ≤ 2. 5 / 100 000 -yıl – En sık : 50 – 60 yaş – E/K : ½ (bazı serilerde fark yok) – Yaşam süresi > 10 yıl (medyan) • Etyoloji ? – JAK 2 mutasyonu: % 57 – MPL mutasyonları
ET • Normalde trombosit sayısı trombopoetin ve diğer hematopoetik büyüme faktörleri tarafından belirlenir. • Akut faz reaksiyonu trombosit sayısını arttırır. • Esansiyel trombositemide ise trombosit sayısı kontrolsüz artar, klonal hematopoez ortaya çıkar.
ET: Klinik • Bazı olgular semptomsuz olabilir • Vasküler oklüzyon : – Tanı sırasında % 15 – Hastalık seyrinde. % 10 -20 – Arteryel: • Serebrovasküler • Kardiyovasküler • Parmak ucu gangreni vd – Venöz • Derin ven trombozu • Pulmoner emboli • Portal ven trombozu vd
ET: Klinik • Vazomotor belirtiler: %40 – – – – Baş ağrısı Baş dönmesi Görme bozukluğu Çarpıntı Atipik göğüs ağrısı Eritromelalji Distal parestezi Livedo retikülaris
ET: Klinik • Kanama – En sık üst GİS – NSAİ İlaçlar riski arttırır. – Majör kanama : % 5 -10 • Splenomegali: % 20 -25, MF gelişirse boyutları artar • Prognoz: – Miyelofibroz: % 5 -10 (~ 20 yılda) – Akut lösemi < %5 – Mortalite: Genellikle kanama veya tromboza bağlı
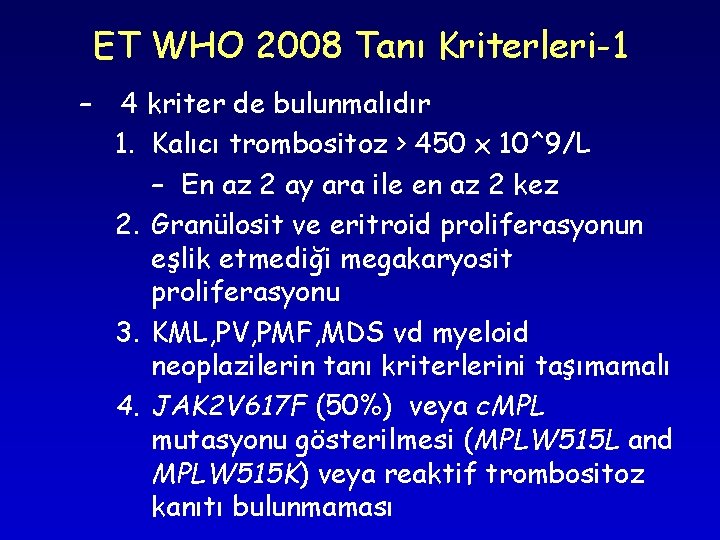
ET WHO 2008 Tanı Kriterleri-1 – 4 kriter de bulunmalıdır 1. Kalıcı trombositoz > 450 x 10^9/L – En az 2 ay ara ile en az 2 kez 2. Granülosit ve eritroid proliferasyonun eşlik etmediği megakaryosit proliferasyonu 3. KML, PV, PMF, MDS vd myeloid neoplazilerin tanı kriterlerini taşımamalı 4. JAK 2 V 617 F (50%) veya c. MPL mutasyonu gösterilmesi (MPLW 515 L and MPLW 515 K) veya reaktif trombositoz kanıtı bulunmaması
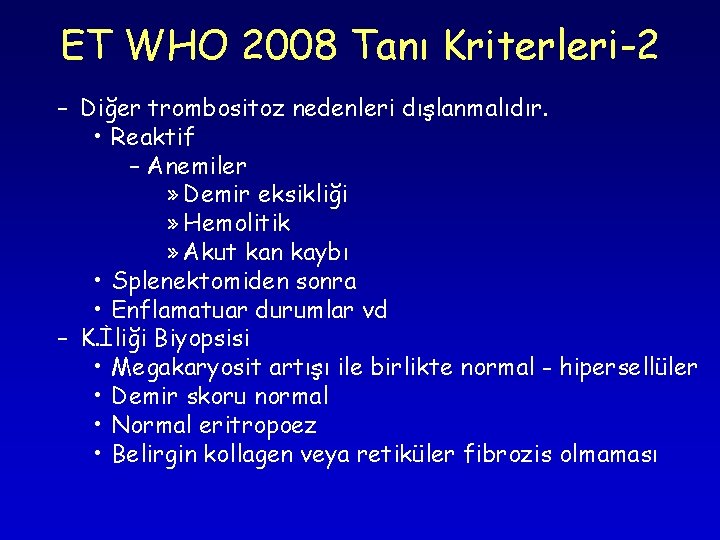
ET WHO 2008 Tanı Kriterleri-2 – Diğer trombositoz nedenleri dışlanmalıdır. • Reaktif – Anemiler » Demir eksikliği » Hemolitik » Akut kan kaybı • Splenektomiden sonra • Enflamatuar durumlar vd – K. İliği Biyopsisi • Megakaryosit artışı ile birlikte normal - hipersellüler • Demir skoru normal • Normal eritropoez • Belirgin kollagen veya retiküler fibrozis olmaması
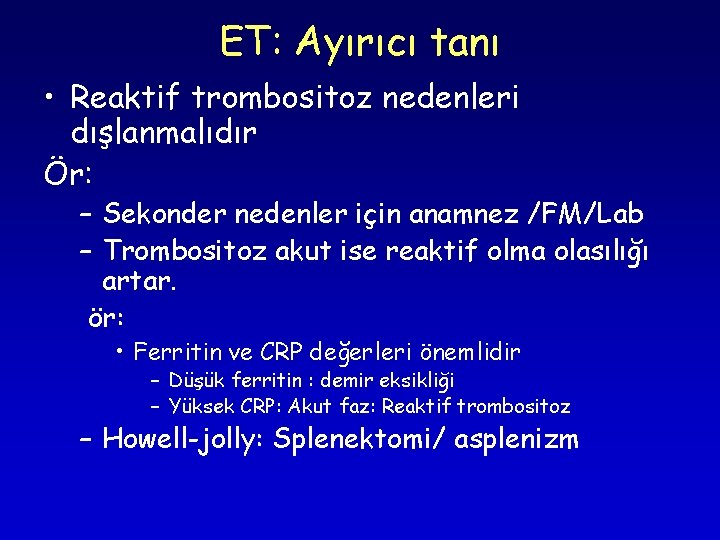
ET: Ayırıcı tanı • Reaktif trombositoz nedenleri dışlanmalıdır Ör: – Sekonder nedenler için anamnez /FM/Lab – Trombositoz akut ise reaktif olma olasılığı artar. ör: • Ferritin ve CRP değerleri önemlidir – Düşük ferritin : demir eksikliği – Yüksek CRP: Akut faz: Reaktif trombositoz – Howell-jolly: Splenektomi/ asplenizm
ET: Tedavi • Asemptomatik ve risksiz olgularda tedavi gerekmez • Genel Risk Faktörleri • > 60 yaş • Tromboz öyküsü • Kardiyovasküler hastalık riski • Tr > 1, 5 x 10 E 6/mm 3 • Tüm olgularda kardiyovasküler risk faktörleri ile mücadele edilmelidir
ET: Tedavi • Trombosit azaltıcı tedavi – – Hydroxyurea Anagrelide IFN Tromboferez: Hızlı yanıt istenen trombosit sayısı çok yüksek hastada, geçici etki • Antiagregan tedavi (ASA: 80 -325 mg) 100 mg
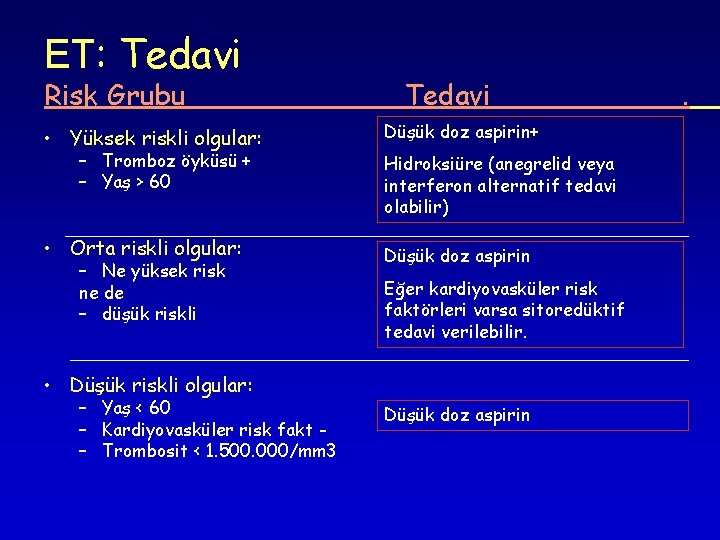
ET: Tedavi Risk Grubu Tedavi • Yüksek riskli olgular: Düşük doz aspirin+ • Orta riskli olgular: Düşük doz aspirin – Tromboz öyküsü + – Yaş > 60 – Ne yüksek risk ne de – düşük riskli Hidroksiüre (anegrelid veya interferon alternatif tedavi olabilir) Eğer kardiyovasküler risk faktörleri varsa sitoredüktif tedavi verilebilir. • Düşük riskli olgular: – Yaş < 60 – Kardiyovasküler risk fakt – Trombosit < 1. 500. 000/mm 3 Düşük doz aspirin .
İdiyopatik Miyelofibrozis (Miyeloid Metaplazili Miyelofibrozis- MMMF) Primer Miyelofibrozis
İdiyopatik Miyelofibrozis • 1879: G Hueck tarafından tanımlandı • 1951: MPH sınıflamasına dahil edildi
Miyelofibroz nedenleri • İdyopatik Miyelofibroz (Miyeloid Metaplazili Miyelofibroz, MMMF) • Sekonder Miyelofibroz – – – – – KML, PV, ET Akut lösemi-ör: ANLL (M 7), Miyelodisplastik sendrom Saçaklı hücreli lösemi, lenfoma, m Miyelom, Sistemik mastositoz İnfeksiyon (Tbc, fungus), Kollagen doku hast. Metastatik Ca Vit D eksikliği Hipo/hiper paratiroidi Renal osteodistrofi
MMMF • Epidemiyoloji – 0. 4 – 1. 3 / 100 000 -yıl – E/K : 1. 2 / 1 (bazı serilerde eşit oranda) – Medyan yaş: 60 -65 • Etyoloji ? bilinmiyor – Radyasyon? – Diğer? • Sağkalım – Medyan: 3 -5 yıl
MMMF • Fizyopatoloji – Fibroblastlar anormal klonun parçası değildir. – Megakaryosit kaynaklı sitokinlerin Miyelofibroza yol açtığı düşünülür • PDGF • TGF-Beta vd – Ekstrameduller hematopoez ortaya çıkar • Dalak , karaciğer, lenf bezleri vd dokular olabilir – Genetik kusurlar (%50) • JAK 2 mutasyonu %50, vd (MPL) • Del 13, trisomi 8
MMMF: Klinik • Anemi vd kemik iliği yetersizliği belirti/bulguları • Organomegali (splenomegali +/- hepatomegali ) • Organomegaliye bağlı karında dolgunluk • Hipermetabolik semptomlar – – Ateş Kilo kaybı Terleme Halsizlik
MMMF: Klinik • • Portal hipertansiyon Ödem Efüzyonlar Dalak infarktı varlığında dalak lojunda ağrı
MMMF: Lab • Anemi • Lökositoz /normal lökosit sayısı/ lökopeni • Trombositoz /normal tromb. sayısı / veya trombopeni • Periferik yayma bulguları – Poikilositoz (göz yaşı hücreleri) – Löko-eritroblastik kan tablosu
MMMF: Lab • LDH , vit B 12 artışı • Kemik iliği bulguları – Aspirasyon : alınamaz – Biyopsi: Fibrozis, megakaryosit artışı, intrasinüzoidal hematopoez, osteoskleroz • JAK 2 mutasyonu: % 50
Primer MF WHO 2008 tanı Kriterleri Majör Kriterler 1. *Retikülin veya kollagen fibrozisin eşlik ettiği megakaryosit proliferasyonu ve atipi veya *Retikülin fibrozisin olmaması durumunda hücreden zengin kemik iliği ve magakaryosit değişiklikleri 2. KML, PV, ET vd miyeloid neoplazilere ait kriterlerin yokluğu 3. JAK 2 (ya da benzer) mutasyonu + veya reaktif fibrozis – Minör Kriterler 1. 2. 3. 4. Lökoeritroblastozis LDH artışı Anemi Splenomegali 3 majör, 2 minör kriter olmalıdır
IMF: Tanı • Splenomegali • Tipik kan bulguları • Kemik iliği – Aspirasyon zor (dry-tap) – Kemik iliği fibrozu (biyopsi bulgusu) ve megakaryosit displazisi – JAK 2 + (%50) • Diğer nedenler dışlanır
MMMF: Prognoz • Komplikasyonlar ve seyir – – Akut lösemik dönüşüm Ağır kemik iliği yetersizliği İnfeksiyonlar Gut • Ölüm nedeni – İnfeksiyon – AML • İlk 10 yılda % 20
MMMF: Tedavi • Palyatif tedavi – Transfüzyon – Androjen – Kortikosteroid vd • Miyelosupresif tedavi – Hydroxyurea • Diğer – Splenektomi – Dalak ışınlama – Kök Hücre Nakli