
Kombine mmn Yetmezlikler Ntrofil ve Kompleman Bozukluklar Dr
Kombine İmmün Yetmezlikler, Nötrofil ve Kompleman Bozuklukları Dr. Mehmet Kılıç
KOMBİNE İMMÜN YETMEZLİKLER 1 - Ağır Kombine İmmün Yetmezlik I) T-B+ Ağır Kombine İmmün Yetmezlik a-Gamma zincir (γc) gen mutasyonu (%50) b-Jak-3 eksikliği (%5 -10) c- CD 45 eksikliği d-IL-7 Rα zincir eksikliği e-CD 3/TCR eksikliği(%1) f- Coronin-1 A eksikliği II) T-B-Ağır Kombine İmmün Yetmezlik a-RAG 1/RAG 2 eksikliği (%10) b-Artemis mutasyonu (%10) c-ADA eksikliği (%10 -20) d-Retiküler disgenezis e-DNA protein kinaz katalitik alt ünitesinin (DNA PKcs) eksikliği 2. Omenn sendromu 3. DNA ligaz IV eksikliği 4. Pürin nükleozid fosforilaz (PNP) eksikliği 5. CD 8+ eksikliği 6. MHC klas I eksikliği 7. TAP 1/2 eksikliği 8. Zeta associated protein (ZAP-70) eksikliği 9. CD 4+ eksikliği (idiyopatik CD 4+ lenfopeni) 10. MHC klas II eksikliği 11. Kısa ekstremiteli iskelet displazisi 12. Kıkırdak saç hipoplazisi 13. CD 25 eksikliği 14. STAT 5 B eksikliği
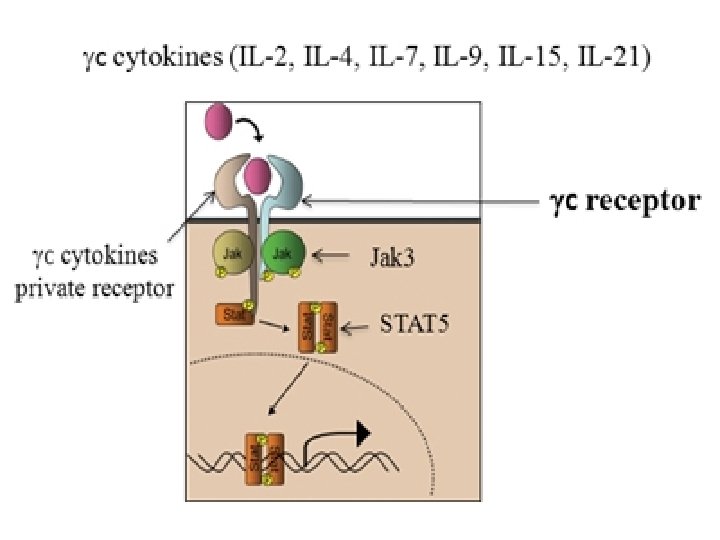
I) T-B+ Ağır Kombine İmmün Yetmezlik a-Gamma zincir (γc) gen mutasyonu (%50) (T-B+NK-) • IL-2, IL-4, IL-7, IL-9, IL-15 ve IL-21’in ortak kullandığı reseptöre gamma zincir (γc) reseptörü denir • Bu reseptördeki mutasyonlar ağır kombine immün yetmezliğe neden olur • Hem T hem de NK hücre gelişminde rolleri olduğu bilinen bu sitokinlerin reseptörlerinin defektif olması T ve NK hücre eksikliğine neden olur
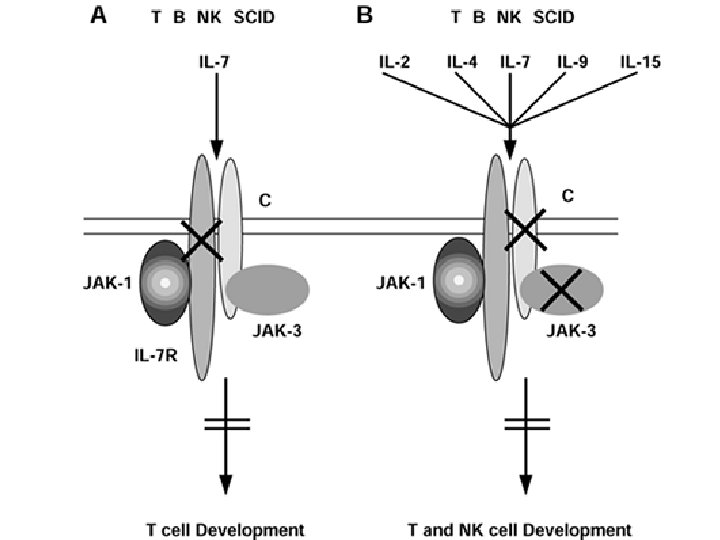
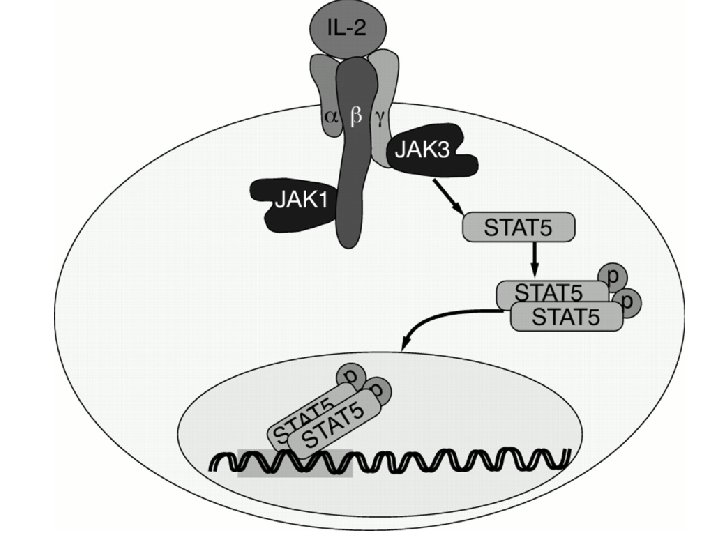
I) T-B+ Ağır Kombine İmmün Yetmezlik b. Jak-3 eksikliği (%5 -10) (T-B+NK-) • Gamma zincir (γc) reseptörünün hücre içinde tek sinyal iletim molekülü janus associated kinase-3 (Jak-3) dür • Mutasyonu ağır kombine immün yetmezliğe neden olur
I) T-B+ Ağır Kombine İmmün Yetmezlik c. CD 45 eksikliği (T-B+NK+) • CD 45 ortak lökosit yüzey proteini olarak kabul edilir • • CD 45 molekülü T hücrelerinin normal sinyal iletimi ve T hücrelerinin yaşamlarını sürdürebilmesi için gereklidir • CD 45 T ve B hücre antijen reseptörlerinden sinyal iletiminden etkili önemli bir moleküldür • Muatsyonun da T hücreleri ve özellikle CD 4+ T hücre sayısı azalır
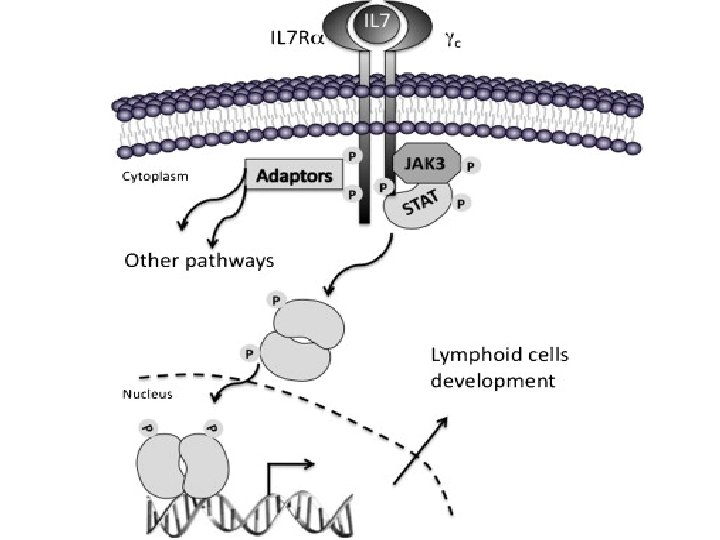
I) T-B+ Ağır Kombine İmmün Yetmezlik d. IL-7 Rα zincir eksikliği (T-B+NK+) • IL-7 hematopoetik koloni sitmülasyonu yapar • Öncü T/B lenfositlerin gelişmesinde etki göstermektedir (Lenfosit prekürsör büyüme faktörü) • Ancak T hücre gelişiminde kritik rol oynar, eksikliğinde T hücre gelişimi spesifik olarak bozulur
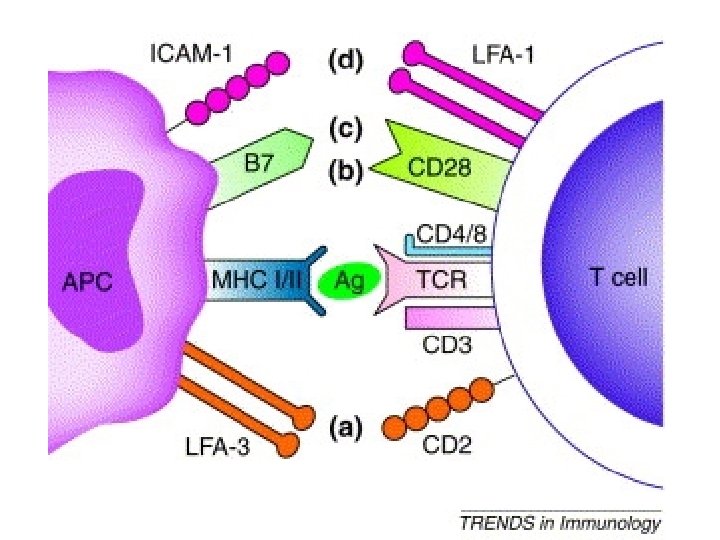
I) T-B+ Ağır Kombine İmmün Yetmezlik e. CD 3/TCR eksikliği (%1) ( T-B+NK+) • T hücreleri antijenleri →TCR/CD 3 kompleksi olarak bilinen membran proteinleri aracılığı ile tanır • Eksikliğinde CD 3+ T hücre sayısı azalır
I) T-B+ Ağır Kombine İmmün Yetmezlik f. Coronin-1 A eksikliği • Coroninler tüm ökaryotlarda bulunan aktin düzenleyicidir • Aktin hücre bölünmesini hızlandırarak hücre iskeletini düzenler • Eksikliğinde T hücre sayısı çok azalır, T hücre migrasyon defekti ve azalmış sinyal iletimi görülür
2) T-B- Ağır Kombine İmmün Yetmezlik a- Recombination Activating Gene (RAG 1/2) eksikliği (%10): (TB-NK+) • RAG 1/2 genlerinin hem T hem de B hücre antijen reseptörlerinin oluşumunda rolleri vardır • Eksikliğinde hem T hem de B hücre sayısı azalır • NK hücre sayısı normal veya yüksek olabilir
2) T-B- Ağır Kombine İmmün Yetmezlik b. Artemis mutasyonu (%10) (T-B-NK+) • Artemis molekülü 10. kromozomda kodlanan VDJ rekombinasyonu/DNA tamirinde önemli bir faktördür • B ve T lenfositlerini kodlayan genlerin düzenlenmesi esnasında DNA çift zincir kırıkları oluşturur • DNA tamirinde bozukluk olduğundan hastalar tipik olarak iyonize radyasyona hassasiyet de söz konusudur
2) T-B- Ağır Kombine İmmün Yetmezlik c. ADA eksikliği (%10 -20) (T-B-NK-) • Otozomal resesif kalıtılır • ADA enzimi pürin nükleotidlerin yıkımında rol alan bir enzimdir • ADA eksikliği görülen kişilerin hücrelerinde deoksiadenozin ve adenozin çok fazla miktarda bulunur • Yüksek (100 kat artar) d. ATP düzeyleri DNA sentezini inhibe ederler • Bu nedenle lökositler prolifere olamazlar • T, B ve NK hücre fonksiyonları bozulur ve apopitozu artar
2) T-B- Ağır Kombine İmmün Yetmezlik c. ADA eksikliği (%10 -20) (T-B-NK-) • İskelet anomalileri eşlik eder • Eritrosit ADA aktivitesi değerlendirerek tanı konabilir • Genellikle lenfopeni görülür • Otoimmünite (hipotiroidi, immün sitopeni, tip I diyabet) görülür • Astım, eozinofili, Ig. E yüksekliği eşlik edebilir • Tedavi: KİT, enzim replasmanı, gen tedavisi
2) T-B- Ağır Kombine İmmün Yetmezlik d. Retiküler disgenezis (T-B-NK-) • OR geçişlidir • Mitokondrial enerji metabolizması için gerekli bir enzim olan adenilat kinaz 2 enzimini kodlayan gen de mutasyonu vardır • Promiyelositik evrede miyelotik diferansiyasyonunda blokaj vardır • B hücrelerinde ve miyeloid hücrelerin maturasyonunda defekt vardır • Dolaşımdaki lenfositler (T, B) ve NK hücreleri belirgin azalmıştır, ayrıca periferik trombositopeni görülür • Tedavide KİT uygulanır
2) T-B- Ağır Kombine İmmün Yetmezlik e. DNA protein kinaz katalitik alt ünitesinin (DNA PKcs) eksikliği • DNA PKcs DNA çift sarmal kırıkların tanınmasında ve tamirinde görevlidir • DNA çift zincir kırıkları, DNA hasarının en yıkıcı şeklidir • Onarılmazsa kromozomların kırılmasına ve hücre (öz. lenfositlerin) ölümüne varan sonuçlar doğurabilir
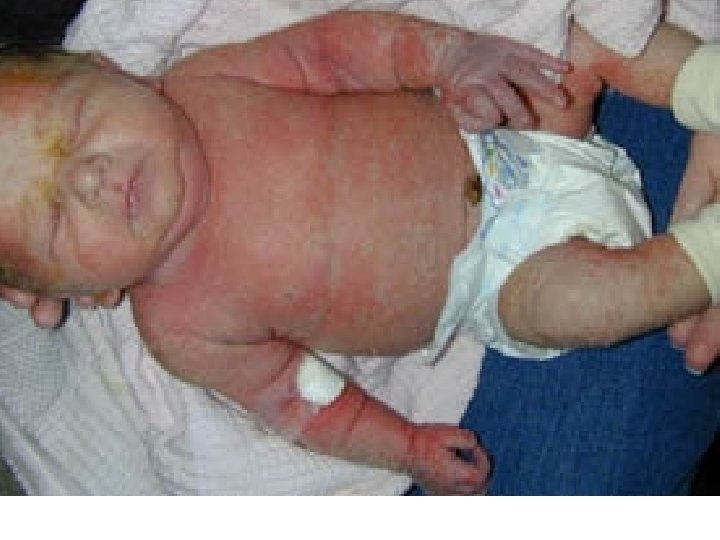
2. Omenn sendromu (T+B-NK+) • Postnatal erken dönemde semptomlar görülür • Parsiyel RAG 1 ve RAG 2 gen mutasyonları gösterilmiştir • Jeneralize eritrodermi, deskuamasyon, alopesi, diyare, HSM, ağır solunum yolu enfeksiyonları, Jeneralize LAP, S. aureus sepsis atakları görülür • Belirgin eozinofili ve lenfositozun eşlik ettiği persistan lökositoz görülür • Ig G, M, A düşüklüğü, Ig. E yüksekliği • Besin allerjisi, atopik dermatit ve GVHD ile ayırıcı tanısı yapılmalıdır
3. DNA ligaz IV eksikliği • OR geçer • Lenfopeni ve hipogammaglobülinemi görülür • İyonize radyasyon nedeniyle veya VDJ rekombinasyon sırasında oluşan çift sarmal kırıklarının tamirinde görevlidir • Hem T hem de B hücreleri azalmıştır • Mikrosefali, iyonize radyasyona artmış hassasiyet, fasiyal distrofi, büyüme geriliği, görülür
4. Pürin nükleozid fosforilaz (PNP) eksikliği • OR geçişlidir • PNP normal pürin katabolizması için gerekli bir enzimdir • Biriken ara metabolitleri hücre içinde birikerek T, B lenfosit proliferasyonunu bozar • NK hücreleri ise artmıştır • PNP eksikliğinde ürik asit yapımı azalmıştır • Serum Ig’leri düşük veya normal olabilir • Tekrarlayan enfeksiyon ile birlikte nörolojik bulgular ve otoimmün hastalıklar semptom triadını oluşturur • Hastaların 2/3’de ataksi, spasite, tremor, hiperaktivite, mental retardasyon ve otoimmün hastalıklar görülür
4. Pürin nükleozid fosforilaz (PNP) eksikliği • Tekrarlayan enfeksiyonlar ile birlikte lenfopeni ve düşük serum ürik asit seviyesi hastalığı kuvvetle düşündürür • Hastaların 1/3’de otoimmün hastalıklar (anemi, trombositopeni, nötropeni, atrit, perikardit, SLE, SSS vasküliti) bildirilmiştir • ADA eksikliğinden farklı olarak hastalarda karakteristik fiziksel ve iskelet anomalileri yoktur • Tedavi: KİT, IVIG
5. CD 8+ eksikliği • CD 8+ T hücre düzeyi düşüktür • Hastalık genellikle geç başlangıçlıdır • Asemtomatik vakalarda olabilir • Hastalarda tekrarlayan solunum yolu enfeksiyonları özellikle viral enfeksiyonlara yatkınlık vardır, bronşektazi gelişebilir • Fırsatçı enfeksiyonlar (p. carinii ve virusler), kronik diyare, büyüme geriliği, persistan kandidiazis ve oral ülserler görülür • Tedavi semptomatiktir
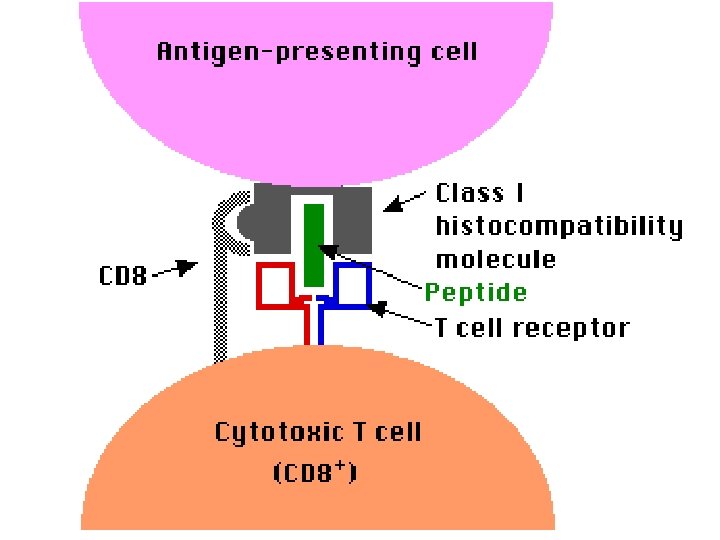
6. MHC sınıf I eksikliği • MHC sınıf I molekülleri antiviral immün yanıtta önemlidir • MHC sınıf I moleküllerinin ekspresyonunda düşüklük ile karakterizedir • Hem sitotoksik T hücrelere antijen sunumunda hem de timusta CD 8+ T hücrelerinin gelişiminin defektif olmasına yol açar • Çoğu vakada semptomlar 4 -7 yaşları arasında ortaya çıkar • Tekrarlayan solunum yolu enfeksiyonları görülür • Nekrotizan cilt lezyonları wegener granülomatozunu taklit edebilir • Tedavide proflaktik antibiyotik ve IVIG tedavisi önerilir
8 - Zeta associated protein-70 (ZAP-70) eksikliği • ZAP -70 molekülü → T lenfosit diferansiyasyonu ve aktivasyonu için gerekli TCR bağımlı sinyal iletiminden gerekli bir moleküldür • ZAP-70 eksikliğinde de selektif olarak CD 8+ eksikliğine neden olur • Yaşamın ilk yılarında enfeksiyonlar ortaya çıkar • Tedavi : KİT
9. CD 4+ eksikliği (idiyopatik CD 4+ lenfopeni) • HIV olmaksızın CD 4+ lenfosit sayısının düşük olması idiopatik CD 4+ T lenfositopenisi olarak tanımlanmıştır • CD 4+ T lenfosit sayısının erişkinde <300 mm 3 ve 23 aydan büyük çocuklarda <1000 mm 3 olması veya • Her iki durumda CD 4+ hücre sayısının total lenfosit sayısının %20’sinin altında oluşu • HIV-1/2 veya HTLV enfeksiyon yokluğu
9. CD 4+ eksikliği (idiyopatik CD 4+ lenfopeni) • Cryptococcus enfeksiyonu, Pneumocystis jirovecii pnömonisi, mikobakteri enfeksiyonları gibi fırsatçı enfeksiyonlar görülür • Başta varicella zoster olmak üzere oral ve genital herpes, human papilloma virüs, molluscum contagiosum ve CMV enfeksiyonları sık görülür • Otoimmün hastalıklar ve sekonder maligniteler de gelişebilir • Genelikle Ig. G ve Ig. A’yı içeren hafif derecede hipogamaglobülinemi görülür • Tanı diğer CD 4+ lenfopeni nedenlerinin dışlanması ile tanı konur • Tedavi proflaktik antifungal ve antibiyotik tedavisi, CD 4+ sayısını artırabilen IL-2 tedavisi ve seçilmiş vakalarda KİT yapılmalıdır
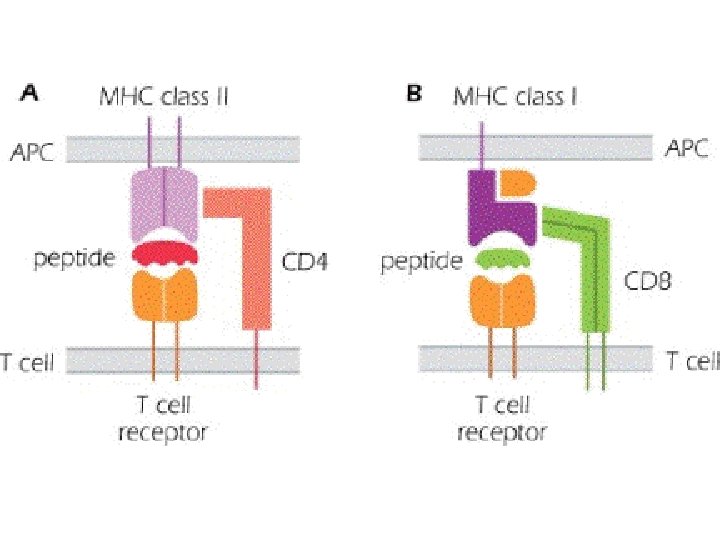
10. MHC sınıf II eksikliği • MHC sınıf II eksikliği OR geçişlidir • MHC sınıf II molekülleri, timik epitel hücrelerinde, antijen sunan hücrelerde (B lenfositler, dentritik hücreler ve monosit/makrofajlar) ve aktive T hücrelerinde eksprese olur. • MHC II molekülleri TCR ile birlikte CD 4+ T hücre aktivasyonuna yol açar • MHC II molekülleri hücresel immünite, CD 4+ T hücre gelişimi, antikor yapımı, tolerans indüksiyonu ve enflamatuar cevap için kritiktir. • Hastalarda hücresel ve hümoral yanıt eksiktir • İmmunglobülinler hastadan hastaya değişmekle birlikte genellikle düşüktür
10. MHC sınıf II eksikliği • CD 4+ T lenfosit sayıları azalır • İnfantil dönemden başlayan (ilk 6 ay) GIS, akciğer, üst solumun yolu ve üriner sistem enfeksiyonları görülür • Malabsorpsiyona yol açan kronik ishal (sıklıkla candida, Giardia lamblia ve cryptosporidium enfeksiyonları ile birlikte) sık görülür • Pseudomonas, CMV ve Cryptosporidium enfeksiyonları sıktır • Cryptosporidium enfeksiyonuna bağlı gelişen sklerozan kolanjit hastaların %50’de görülür • Hastaların %10’da otoimmün sitopeni (anemi, nötropeni) bildirilmiştir • Tanı: HLA-DR veya DP ekspresyonunda azalma (normalin % 5’inden az) • Tedavi: IVIG, profilaktik antibiyotik, KİT
11. Kısa ekstremiteli iskelet displazisi • Metafizyel kondrodisplazi • Humoral, hücresel veya kombine immun yetersizlik görülür 12. Kıkırdak saç hipoplazisi • Otozomal resesif geçer • Orantısız boy kısalığı, saç değişiklikleri, kombine immün yetmezlik ile karekterizedir
13. CD 25 eksikliği • CD 25 (IL-2 reseptör α zincir eksikliği) • CD 25 → CD 4+CD 25+ T regülatuar hücrelerinin gelişimi ve immünosüpresif sitokin olan Il-10’un üretimi için gereklidir • CD 25, periferik ve santral toleransta rol alır • Kombine immün yetmezlik gelişir • Hastalarda immün yetmezliğe ek olarak immün disregülasyon sonucu ortaya çıkan lenfoproliferasyon (jenaralize LAP, HSM) ve otoimmünite (ağır otoimmün enteropati, primer biliyer siroz, Tip I DM, hipotiroidi, otoantikor pozitifliği) mevcuttur • Otoimmün hastalıklar görülür
Fagositer İmmün Yetmezlikler 1 - Kronik Granülamatöz Hastalık 2 - Lökosit Adezyon Defekti (LAD) 3 - Enzim eksiklikleri 4 - Nötrofil spesifik granül eksikliği 5 - Doğumsal Nötropeni (Kostman sendromu) 6 - Siklik Nötropeni 7 - Shwachman Sendromu 8 - Lokalize Juvenil Periodontit 9 - Papillon-Lefevre Sendromu (PLS)
1 -Kronik Granülamatöz Hastalık • X’e bağlı ve otozomal resesif geçer • Hücre içi öldürme yani NADPH oksidaz sistem yetmezliği ile karakterize hastalıktır • X’e bağlı formunda hayatın ilk yılında büyüme geriliği, ciddi bakteriyel adenitler, apseler veya osteomyelitle karşılaşırlar • Nadiren, hem X’e bağlı hem de otozomal resesif formlarında ilk ciddi semptomlar erişkin yaşa kadar görülmeyebilir • KGH’da katalaz (+) bakteri ve mantarlar ile pnömoni, ampiyem, abseler (karaciğer, perirektal veya akciğer), süpüratif adenit, osteomiyelit, sellülit, septisemi, menenjit, kronik jinjivit, peridontit gibi enfeksiyonlara yol açar
1 -Kronik Granülamatöz Hastalık • Granülom oluşumuna bağlı intestinal (özofagus, mide, barsak) veya üriner sistemde obstrüksiyon bulguları ortaya çıkabilir • Tanı: • T, B ve NK hücre sayı ve fonksiyonları normaldir • Nitroblue tetrazolium (NBT) testi tanıda en sık kullanılan testtir. Superoksit yapımının olup olmadığını saptamaktadır • Süperoksit yapımının ölçümü, dihidro-rodamin (DHR) 123 yöntemiyle hücre akım sitometrisi ile de yapılabilir • Tedavi: Antibiyotik proflaksisi, antifungal proflaksi, İNF-gamma • INF-gamma süperoksit yapımını ve bakterisidal etkinliği artırdığı belirlenmiştir • KİT ve gen tedavisi
Kompleman Eksiklikleri • Kompleman eksiklikleinde opsonik, kemotaktik ve litik aktivitenin azalmasına bağlı ve mannoz bağlayan lektinin eksikliğine bağlı enfeksiyonlara yatkınlık olmaktadır • Kompleman sistemi eksikliklerinde oluşan klinik bulgular eksik olan komponante göre değişir • Genel olarak enfeksiyonlara, otoimmün hastalıklara ve immün kompleks hatalıklarına artmış bir yatkınlık görülebilir • Ayrıca anjiyoödem görülebilir • Komleman eksiklikleri bazen asemptomatik olabilir • En sık C 2 eksikliği görülmektedir (1/10. 000) •
Kompleman Eksiklikleri • Komplemen sistemi bakteri, virus ve mantarlara karşı ilk savunma mekanizmalarından biridir • Kompleman eksikliğinde tekrarlayan sinüzit, pnömoni, otit, septik atrit, osteomiyelit sepsis ve menenjit atakları sık görülür • Otoimmün ve immün kompleks hastalık insidansında artma olmaktadır • Romatizmal hastalıklar daha çok klasik yol erken komponent eksikliklerinde görülür
Kompleman Eksiklikleri • Kompleman eksikliklerinde en çok saptanan m. o’lar; – H. influenzae – S. pneumoniae – N. menengitidis ve N. gonorrhoeae • Alternatif kompleman yol eksikliğinde meningokok ve gonokok infeksiyonları sıklıkla görülür § Tanı: Tarama testleri CH 50, AH 50 § Kompleman sistemi üyelerinin tek düzey ve aktivitelerinin ölçümü • Tedavi: spesifik bir tedavisi yoktur • Pnömokok, Meningokokal polisakkarit aşılar yapılabilir
- Slides: 41