
Kemik lii Yetersizlikleri Aplastik Anemi Saf Eritroid Dizi
- Slides: 56
Kemik İliği Yetersizlikleri (Aplastik Anemi, Saf Eritroid Dizi Aplazisi) ve Myelodisplastik Sendrom Dr Selami Koçak TOPRAK Ankara Üniversitesi Tıp Fakültesi İç Hastalıkları ABD, Hematoloji BD Öğretim Üyesi
Aplastik Anemi
Tanım • Aplastik anemi, anormal infiltrasyon ve retikülin lif artışı olmaksızın hiposellüler kemik iliği ve perifer kanda pansitopeni ile seyreden idiyopatik/idiyosenkrazik ya da kalıtsal bir kemik iliği yetersizliği hastalığıdır.
Özellikler • Yıllık insidans: 2 -4/milyon • Her yaş grubunda görülebilir: Ancak genç erişkin ve 60 yaş üzeri olmak üzere iki grupta pik yapar. • Kİ’de tahmin edilebilir şekilde kalıcı ya da geçici aplazi yapabilen durumların AA ile karıştırılmaması gerekir: İlaç ya da … hastalık alakalı ilik aplazisi terimi daha uygundur.
Nedenler Edinsel • Sitotoksik ilaçlar • Radyasyon • GVHD • Aplastik kriz • Hemofagositik sendrom • Hiposellüler MDS ve AML • İdiyopatik/idiyosenkrazik aplastik anemi
Nedenler Kalıtsal • Fanconi aplastik anemisi • Diskeratozis konjenita • Schwachman Diamond sendromu • Amegakaryositik trombositopeni
(İdiyopatik) Aplastik Anemi • Kemik iliğinin otoimmün bir hastalığı olarak kabul edilmektedir. • Hemen çoğu olguda altta yatan neden bulunamamaktadır. • Tetikleyici bir faktörün ön planda kuşkulanıldığı durumlarda -ki çok enderdirkök hücre hasarının bu etkenin uyardığı idiyosenkrazik otoimmün mekanizmalarla oluştuğu düşünülür.
(İdiyopatik) Aplastik Anemi En çok ilişkilendirilen etkenler: • İlaçlar (antibiyotik, antienflamatuvar, antikonvülzan, antitiroid, antidepressan, oral antidiyabetik, antimalariyal) • Virüsler (hepatit, parvovirus B 19, vb) • Kimyasal toksinler (benzen, pestisitler, vb)
Klinik • Sitopeni alakalı klinik belirti ve bulgular görülür: Anemi-lökopeni (nötropeni)-trombositopeni Efor dispnesi, halsizlik, kanama eğilimi, kolay çürük oluşumu, diş eti kanaması, hipermenore, ateş, yineleyen enfeksiyonlar. Enfeksiyon etkeni çoğu kez bakteriyeldir. Uzamış nötropenide mantar enfeksiyonları da akla gelmelidir. • FM’de solukluk yanı sıra peteşi, ekimoz da görülebilir. • ORGANOMEGALİ VE LAP BEKLENMEZ.
Tanı • • • Tam kan sayımı, retikülosit sayımı Periferik kan yayması Kemik iliği aspirasyonu ve biyopsisi Kemik iliği aspirasyonundan sitogenetik tetkik CD 55 ve CD 59 ekspresyonuna yönelik akım sitometrik inceleme Vitamin B 12 ve folat düzeyleri Karaciğer fonksiyon testleri Viral seroloji (Hepatit A, B, C; EBV; CMV; HIV, parvovirus B 19) Anti nükleer ab ve anti-ds. DNA Akciğer görüntülemesi Abdomen USG Transfüzyon yapılacak hastalarda bazal serum ferritin düzeyi tayini
Tanı • Pansitopeni, periferik yaymada: normositermakrositer eritrositer seri, trombosit azlığı. Displaziatipik hücre yoktur. Mutlak retikülosit sayısı düşüktür. • Kİ asp: Hücreden fakir. Kİ biyopsisi: Yağ dokusu artmıştır. İnfiltrasyon ve bağ dokusu artışı yoktur. Az sayıda normal hematopoietik hücre vardır. • Kİ sitogenetik incelemesi normaldir, bu yönüyle MDS’den ayrılmaktadır. • Akım sitometri ile periferik kanda CD 55 ve 59 eksp incelenmesi PNH ile ayırıcı tanı için gereklidir. • İlik aplazisi yapabilen tüm durumlar: Maligniteler, bağ dokusu hastalıkları, vitamin eksiklikleri, vb.
Tanı • Kırk yaş altı tüm hastalarda Fanconi anemisi açısından çevresel kandan lenfosit kültürleri yapılarak diepoksibutan ve mitomisin C ile kromozom frajilitesi tayin edilmesi önerilir. Ancak, Fanconi anemili hastaların % 10 kadarında bu testler de yalancı negatif bulunabilmektedir.
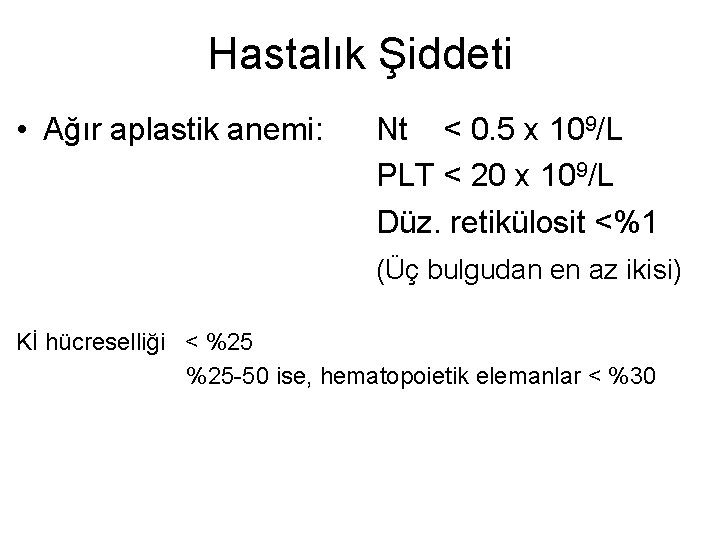
Hastalık Şiddeti • Ağır aplastik anemi: Nt < 0. 5 x 10⁹/L PLT < 20 x 109/L Düz. retikülosit <%1 (Üç bulgudan en az ikisi) Kİ hücreselliği < %25 -50 ise, hematopoietik elemanlar < %30
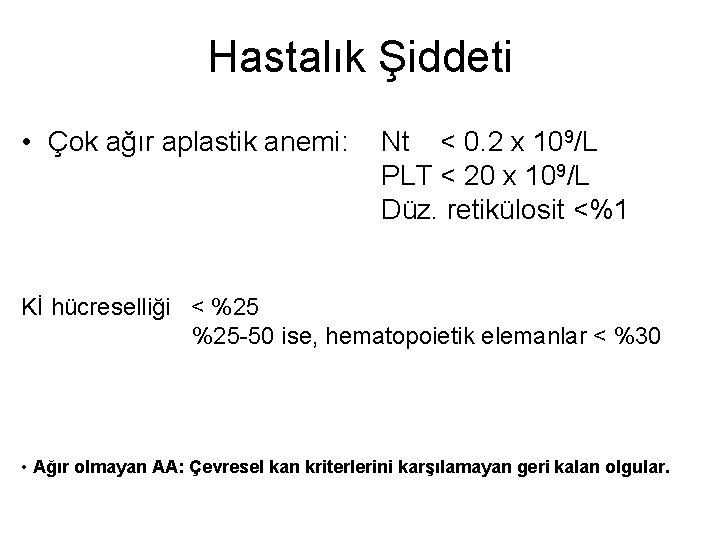
Hastalık Şiddeti • Çok ağır aplastik anemi: Nt < 0. 2 x 10⁹/L PLT < 20 x 109/L Düz. retikülosit <%1 Kİ hücreselliği < %25 -50 ise, hematopoietik elemanlar < %30 • Ağır olmayan AA: Çevresel kan kriterlerini karşılamayan geri kalan olgular.
Tedavi • Destek Tedavisi • Küratif (hedefe yönelik) tedaviler
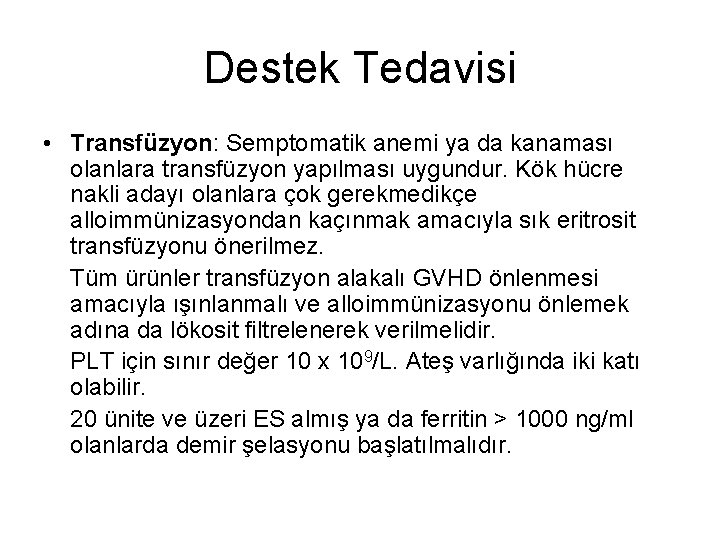
Destek Tedavisi • Transfüzyon: Semptomatik anemi ya da kanaması olanlara transfüzyon yapılması uygundur. Kök hücre nakli adayı olanlara çok gerekmedikçe alloimmünizasyondan kaçınmak amacıyla sık eritrosit transfüzyonu önerilmez. Tüm ürünler transfüzyon alakalı GVHD önlenmesi amacıyla ışınlanmalı ve alloimmünizasyonu önlemek adına da lökosit filtrelenerek verilmelidir. PLT için sınır değer 10 x 109/L. Ateş varlığında iki katı olabilir. 20 ünite ve üzeri ES almış ya da ferritin > 1000 ng/ml olanlarda demir şelasyonu başlatılmalıdır.
Destek Tedavisi • Antimikrobiyal tedavi: En önemli exitus nedeni bakteri ya da mantar enfeksiyonlarıdır. Genellikle profilaktik ab gerekmemekle birlikte, enfeksiyon tablosundan kuşkulanıldığında kültür beklenmeden derhal antimikrobiyal tedavi eklenmelidir. • Büyüme faktörleri: Rutin kullanımında yarar görülmemiştir. • Kortikosteroid: ATG tedavisindeki ciddi allerjik yanetkilere karşı kullanılması dışında tedavi edici yeri yoktur.
Ağır olmayan AA tedavi
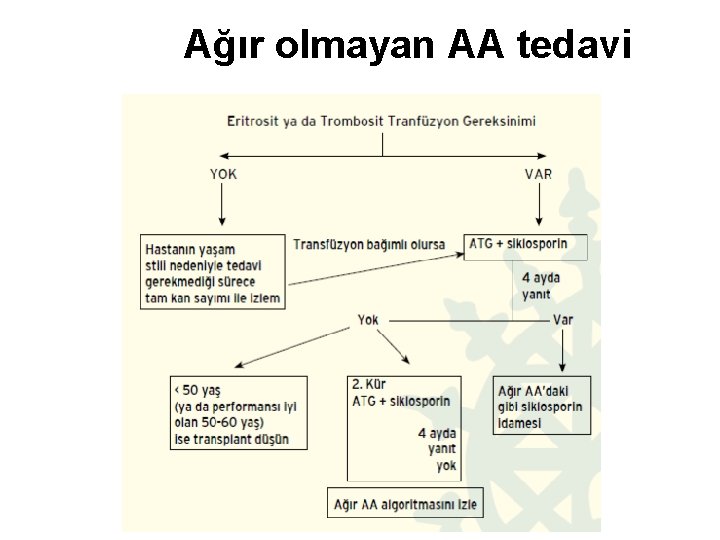
Ağır olmayan AA • ES ya da PLT süsp transfüzyon gereksinmesi yok: Hastanın yaşam sitili nedeniyle tedavi gerekmediği sürece tam kan sayımı ile izlem, tedavi için acele edilmeye gerek yok. • ES ya da PLT süsp transfüzyon gereksinmesi var: ATG-siklosporin (sadece siklosporin de olabilir) Yanıt VAR: Ağır AA gibi siklosporin idame (6 ay) Yanıt YOK: < 50 y, transplantasyon düşünülebilir (? ) Yeniden ATG-siklosporin Ve ağır AA algoritması izlenir
Ağır Aplastik Anemi
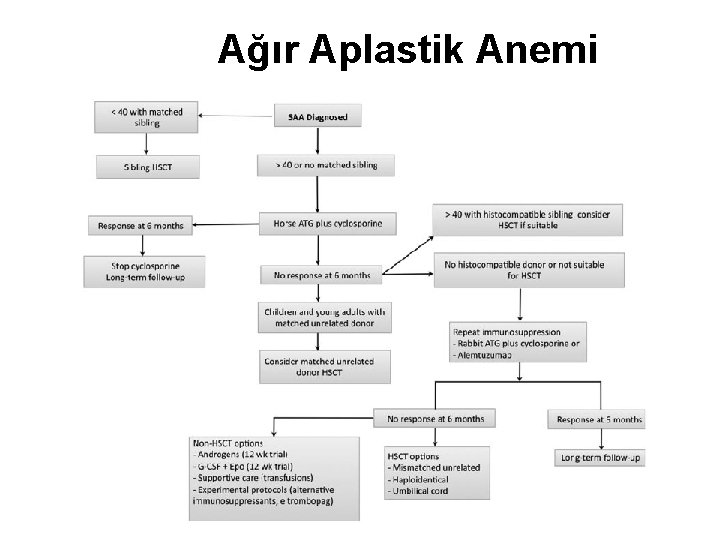
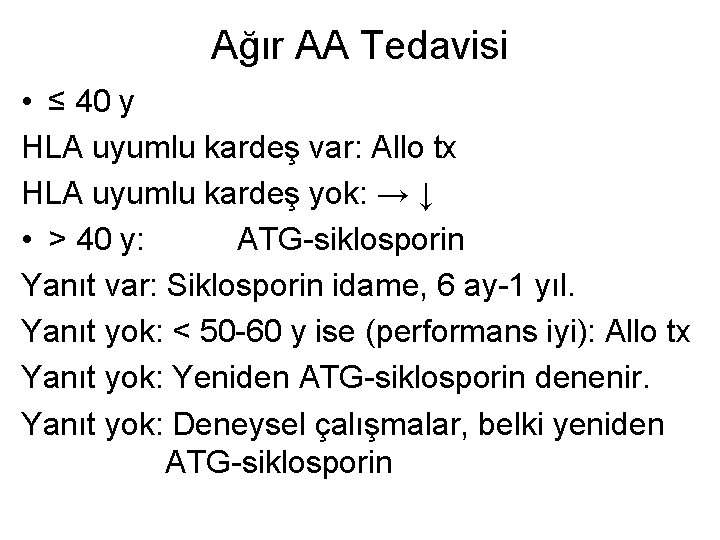
Ağır AA Tedavisi • ≤ 40 y HLA uyumlu kardeş var: Allo tx HLA uyumlu kardeş yok: → ↓ • > 40 y: ATG-siklosporin Yanıt var: Siklosporin idame, 6 ay-1 yıl. Yanıt yok: < 50 -60 y ise (performans iyi): Allo tx Yanıt yok: Yeniden ATG-siklosporin denenir. Yanıt yok: Deneysel çalışmalar, belki yeniden ATG-siklosporin
(Edinsel) Saf Eritroid Dizi Aplazisi
ÖZET TANIM-TEDAVİ • Edinsel saf eritroid dizi aplazisi (ESEDA), normokrom normositer anemi, eritroid seri öncüllerinin izlenmemesi haricinde normal bir kemik iliği olması, retikülosit sayısının sıfır ya da çok düşük olması, normal lökosit ve trombosit sayısı ile karakterize bir hastalıktır. • Birincil ya da başka hastalıklara ikincil olabilir. • Bilinen bir hastalığa ikincil geliştiyse altta yatan hastalığın tedavisi gerekmektedir. • Birincil olgularda ise immünosüpresyon (prednizolon, siklosporin, vb) uygulanmaktadır.
Tanım • Normokrom normositer anemi • Retikülositopeni • Kİ’de normal myelositer-megakaryositer seri hücreleri • Kİ’de eritroid seri ve öncülleri yok, az. • Ender
Etiyoloji • Herhangi bir neden yok-bulunamamışsa: Birincil • İkincil: Parvovirus B 19 enfeksiyonu Lenfoproliferatif hastalıklar LGL (büyük granüllü lenfositik lösemi) MDS Timoma Otoimmünite Kollajen doku hastalıkları Solid tümörler Rekombinant insan eritropoietin kullanımı alakalı antieritropoietin ab gelişimi ile İlaçlar ABO uyumsuz allojeneik kök hücre nakli
TANI • Tam kan sayımı, PY, retikülosit sayımı • Kİ aspirasyon ve biyopsisi • Biyokimyasal tetkikler (Kc ve böbrek fonksiyon testleri başta olmak üzere) • ANA • Virolojik testler (Parvovirus B 19 ve diğerleri) • Radyolojik görüntüleme (Timoma ve lenfoid maligniteleri saptayabilmek adına) • Kİ’den sitogenetik inceleme, T hücre reseptör analizi (klonalite), akım sitometrik analiz (lenfoid maligniteleri dışlayabilmek adına)
TEDAVİ - I • Altta yatan herhangi bir neden saptanamayan hastalarda spontan düzelmeye (%10 -12) fırsat verme adına yaklaşık 1 ay tedavisiz izlenebilmektedir. • Bu bekleme döneminde gerektiğinde eritrosit süspansiyonu tx yapılmalıdır. • Ayrıca, hastalığı tetikleyebileceği düşünülen tüm ilaç vb kesilmelidir.
TEDAVİ - II • Parvovirus B 19 enfeksiyonu saptanan hastalarda 2 -3 hafta içinde düzelme izlenmezse, virusa karşı nötralizan antikorlar içermesinden dolayı IVIg (400 mg/kg/gün X 5 gün) tedavisi düşünülebilir. • ABO kan grubu uyumsuz allojeneik kök hüre nakli sonrası gelişen hastalıkta ise; spontan iyileşme genellikle olmaktadır. Olmaz ise; plazma değişimi, immunoadsorbsiyon, KS, eritropoietin, anti CD 20, IVIg tedavileri düşünülebilir.
TEDAVİ - III • Timoma için cerrahi tedavi düşünülebilir, ancak ek olarak immünosüpressif (IS) tedavi de gerekmektedir. • Timoma ve eritropoietin kullanımı sonucu gelişen hastalıkta uygun zamanda başlanan IS tedavi yararlı olmaktadır: Gecikilmemelidir • Altta yatan neden biliniyorsa bu hastalığın tedavisi genellikle ESEDA’nın da tedavisini sağlamaktadır. Ancak, uygun tedaviye karşın düzelme görülmezse (>1 ay) Istedavi geciktirilmemelidir.
TEDAVİ - IV • Primer hastalık durumunda prednizolon 1 mg/kg/gün dozunda po başlanıp, yanıt alınana kadar devam edilir. • 12 hafta sonunda yanıt alınamayanlarda bu tedavi daha uzun sürdürülmemelidir. • Yanıt için: Hct düzeyi %35’e ulaştığında KS dozu yavaşça azaltılarak tedavi 3 -4 ay içinde sonlandırılır. KS yanıt oranı: %50 -70 civarındadır. • KS yan etkisi ve ilaç azaltımı sürecinde nüks önemli sorunlardır. Tek başına ya da KS’e ek siklosporin (3 -12 mg/kg/gün) tercih edilmektedir.
Tedavi - V • HLA tam uyumlu kardeş/akraba vericisi olan seçilmiş, dirençli olgularda hematopoietik kök hücre nakli düşünülebilecek bir diğer tedavi seçeneğidir.
Destek Tedavisi • Kronik ES transfüzyonu alan olgular demir yüklenmesi açısından izlenmeli, gerektiğinde şelasyon tedavisi başlanmalıdır. • Uzun süreli İS tedavi alanlarda fırsatçı enfeksiyonlar, tbc, Pneumocystis profilaksisi düşünülmelidir
Myelodisplastik Sendrom
Tanım • Bu hastalık, hematopoietik kök hücrenin klonal bir hastalığı olup, oldukça heterojen bir yapıya sahiptir. • Genellikle inefektif bir hematopoiezis (eritropoiezisdeki bozukluk daha belirgin) ve değişken derecelerde AML’ye transforme olabilme yatkınlığı içermektedir. • ABD’de tüm yaş gruplarında görülme sıklığı 3 -5/100 bin iken, 70 yaş üzerinde bu oran: 2245/100 bin olmaktadır.
Yaklaşım • MDS heterojen bozukluklar içerdiğinden tedavide standart bir yaklaşım yoktur. • Uygun tedavi seçenekleri hasta ilişkili faktörler (hasta tercihi, hastanın performans durumu, yaş ve eşlik eden morbiditeler) ve hastalık ile ilişkili faktörlerden (sitogenetik durum, sitopenilerin sayısı, kemik iliği blast sayısı ve transfüzyon gereksinimi) etkilenir.
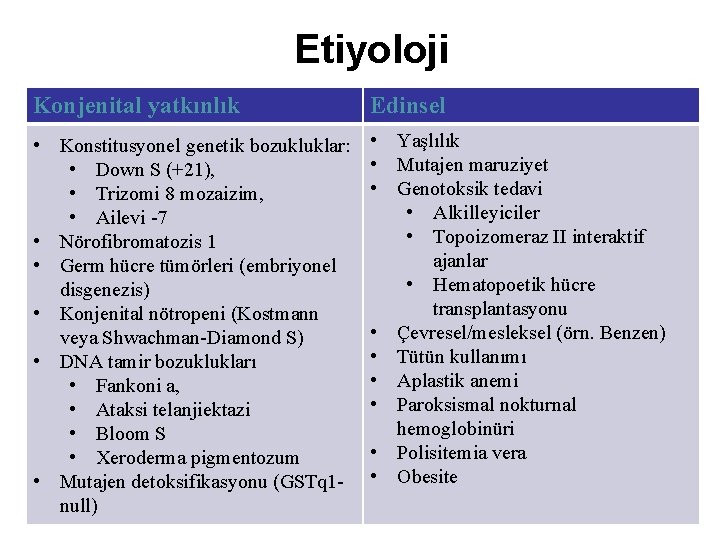
Etiyoloji Konjenital yatkınlık Edinsel • Konstitusyonel genetik bozukluklar: • Down S (+21), • Trizomi 8 mozaizim, • Ailevi -7 • Nörofibromatozis 1 • Germ hücre tümörleri (embriyonel disgenezis) • Konjenital nötropeni (Kostmann veya Shwachman-Diamond S) • DNA tamir bozuklukları • Fankoni a, • Ataksi telanjiektazi • Bloom S • Xeroderma pigmentozum • Mutajen detoksifikasyonu (GSTq 1 null) • Yaşlılık • Mutajen maruziyet • Genotoksik tedavi • Alkilleyiciler • Topoizomeraz II interaktif ajanlar • Hematopoetik hücre transplantasyonu • Çevresel/mesleksel (örn. Benzen) • Tütün kullanımı • Aplastik anemi • Paroksismal nokturnal hemoglobinüri • Polisitemia vera • Obesite
Klinik görünüm • Spesifik bir semptom ve bulgusu yok. • Pek çok hasta asemptomatik • Anemi ilişkili halsizlik, güçsüzlük, egzersiz intoleransı, baş dönmesi, kognitif bozulma • Enfeksiyon, kolay berelenme ya da kanama
Klinik görünüm • Otoimmun anormallikler-kutanöz vaskülit ve monoartiküler artrit • Perikardit, plevral effüzyon, cilt ülserleri, miyozit, periferal nöropati, saf eritroid aplazi • Konnektif doku hastalığı-polikondrrit, polimyalji romatika, Raynoud fenomeni ve Sjögren S, enflamatuvar barsak hastalığı, pyoderma gangrenozum, Behçet hastalığı ve glomerulonefrit
Tanı-ayırıcı tanı testleri • • • Tam kan sayımı, retikülosit sayımı Çevresel kan yayması Kemik iliği aspirasyonu ve biyopsisi Kemik iliğinden sitogenetik inceleme CD 55, CD 59 ekspresyonuna yönelik akım sitometrik inceleme Vitamin B 12 ve folat düzeyi Karaciğer fonksiyon testleri Viral seroloji Anti-nükleer antikor ve anti-ds. DNA Transfüzyon alacak hastalarda bazal serum ferritin düzeyi tayini
Laboratuvar Bulgusu • • • Anemi: Genelde düşük retikülosit Bisitopeni/pansitopeni: % 50 hastada Tek seri eksikliği hastaların genelde %5’inde Trombositopeni % 25’inde Trombositoz ender (5 q sendromu veya 3 q 21 q 26 sendromuna-t(1; 3), inv(3), t(3; 3) eşlik eder)
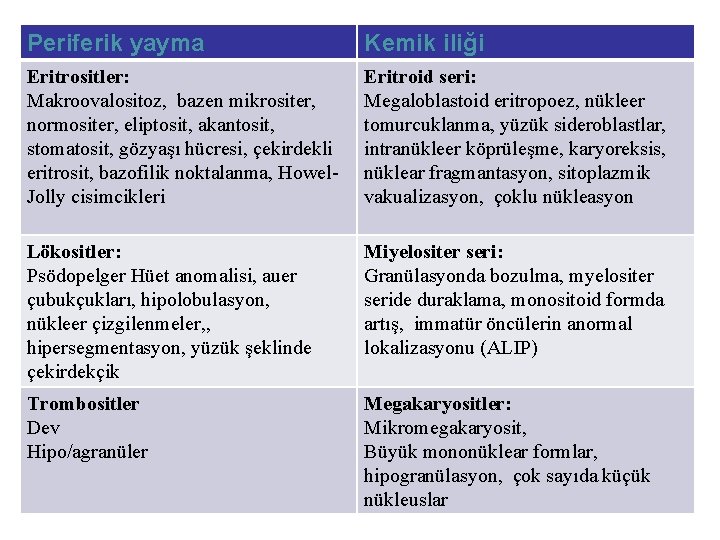
Periferik yayma Kemik iliği Eritrositler: Makroovalositoz, bazen mikrositer, normositer, eliptosit, akantosit, stomatosit, gözyaşı hücresi, çekirdekli eritrosit, bazofilik noktalanma, Howel. Jolly cisimcikleri Eritroid seri: Megaloblastoid eritropoez, nükleer tomurcuklanma, yüzük sideroblastlar, intranükleer köprüleşme, karyoreksis, nüklear fragmantasyon, sitoplazmik vakualizasyon, çoklu nükleasyon Lökositler: Psödopelger Hüet anomalisi, auer çubukçukları, hipolobulasyon, nükleer çizgilenmeler, , hipersegmentasyon, yüzük şeklinde çekirdekçik Miyelositer seri: Granülasyonda bozulma, myelositer seride duraklama, monositoid formda artış, immatür öncülerin anormal lokalizasyonu (ALIP) Trombositler Dev Hipo/agranüler Megakaryositler: Mikromegakaryosit, Büyük mononüklear formlar, hipogranülasyon, çok sayıda küçük nükleuslar
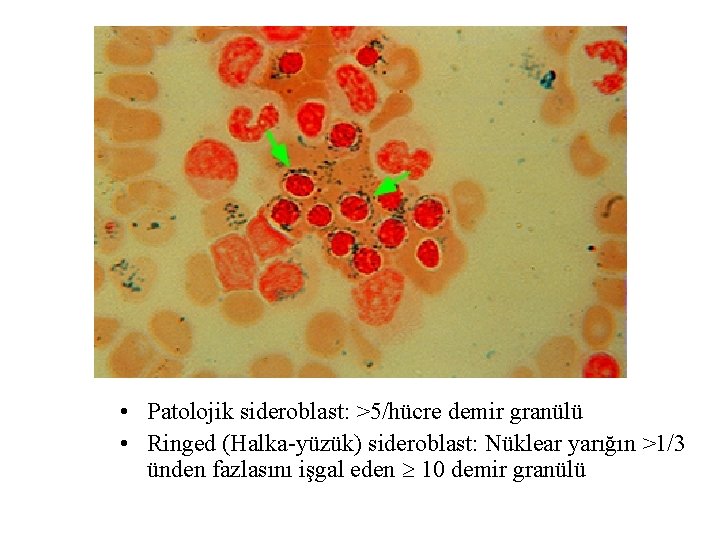
• Patolojik sideroblast: >5/hücre demir granülü • Ringed (Halka-yüzük) sideroblast: Nüklear yarığın >1/3 ünden fazlasını işgal eden 10 demir granülü
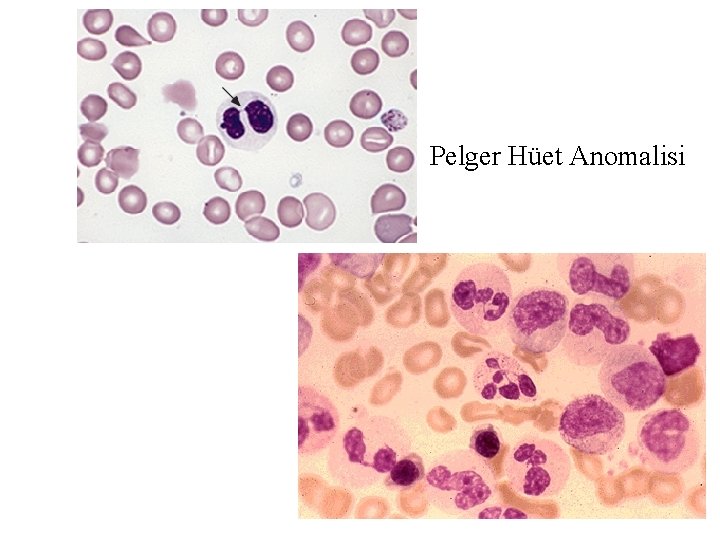
Pelger Hüet Anomalisi
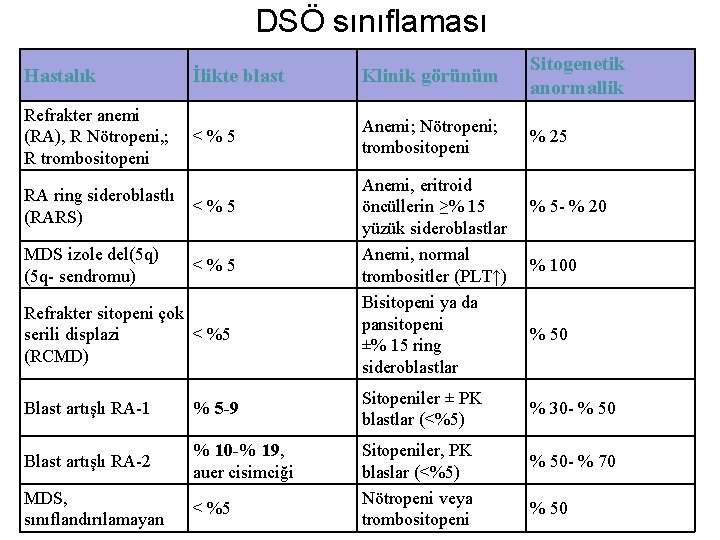
DSÖ sınıflaması Hastalık İlikte blast Klinik görünüm Sitogenetik anormallik Refrakter anemi (RA), R Nötropeni, ; R trombositopeni <%5 Anemi; Nötropeni; trombositopeni % 25 RA ring sideroblastlı <%5 (RARS) MDS izole del(5 q) (5 q- sendromu) <%5 Refrakter sitopeni çok serili displazi < %5 (RCMD) Blast artışlı RA-1 % 5 -9 Blast artışlı RA-2 % 10 -% 19, auer cisimciği MDS, sınıflandırılamayan < %5 Anemi, eritroid öncüllerin ≥% 15 yüzük sideroblastlar Anemi, normal trombositler (PLT↑) Bisitopeni ya da pansitopeni ±% 15 ring sideroblastlar Sitopeniler ± PK blastlar (<%5) Sitopeniler, PK blaslar (<%5) Nötropeni veya trombositopeni % 5 - % 20 % 100 % 50 % 30 - % 50 - % 70 % 50
• Refrakter anemi: Hb < 10 g/dl • Refrakter trombositopeni: Trombosit <100. 000/mcl • Rekrakter nötropeni: MNS < 1800/mcl
5 q sendromu özellikleri • • Kadınlarda sık Ortanca yaş 74 yıl Transfüzyon bağımlı anemi Nötropeni, trombositopeni sıklığı az Normal veya artmış trombosit sayısı Kİ de hipolobule mikromegakaryositler Lösemiye dönüşüm sıklığı düşük (% 5, 7) Prognoz görece iyi.
MDS Ayrıcı tanı • • • Makrositer anemi nedenleri Aplastik anemi Myelofibrozis KML HIV enfeksiyonu Bazı ilaçlar: Valproik asit, mycofenolate mofetil, ganciclovir, alemtuzumab, Cu eksikliği, Zn fazlalığı • Akut lösemi
AA ile hiposellüler MDS ayırımı • % 8 -25 olguda hiposellüler MDS (Kİ sellülarite <%25) • Klonal kromozomal anormallikler (örn: 5 q-, -7 gibi) MDS de görülür • Displazi MDS’de dikkat çeker
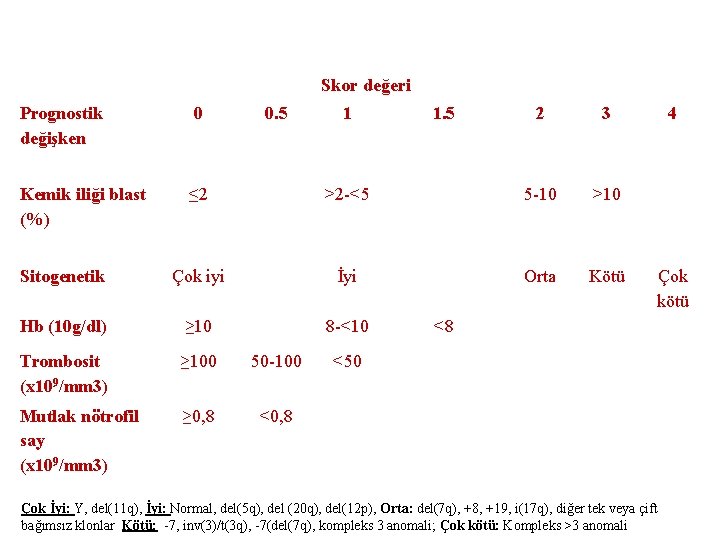
Skor değeri Prognostik değişken 0 Kemik iliği blast (%) ≤ 2 Sitogenetik 0. 5 1 1. 5 2 3 >2 -<5 5 -10 >10 Çok iyi İyi Orta Kötü Hb (10 g/dl) ≥ 10 8 -<10 Trombosit (x 109/mm 3) ≥ 100 50 -100 Mutlak nötrofil say (x 109/mm 3) ≥ 0, 8 <0, 8 4 Çok kötü <8 <50 Çok İyi: Y, del(11 q), İyi: Normal, del(5 q), del (20 q), del(12 p), Orta: del(7 q), +8, +19, i(17 q), diğer tek veya çift bağımsız klonlar Kötü: -7, inv(3)/t(3 q), -7(del(7 q), kompleks 3 anomali; Çok kötü: Kompleks >3 anomali
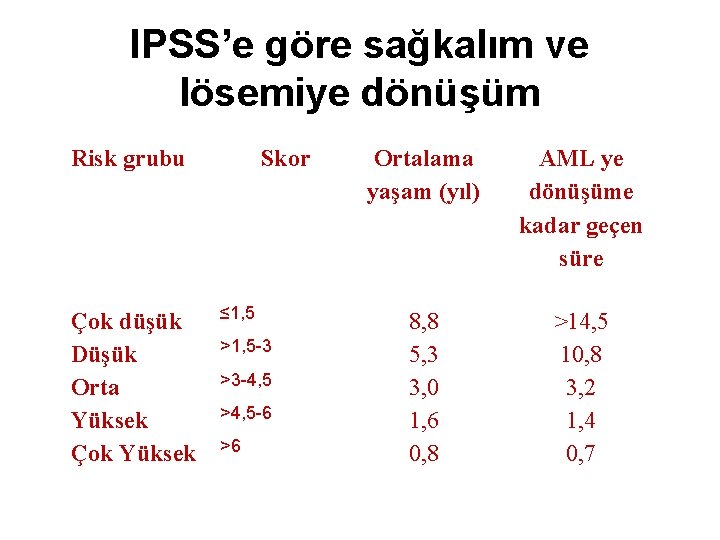
IPSS’e göre sağkalım ve lösemiye dönüşüm Risk grubu Çok düşük Düşük Orta Yüksek Çok Yüksek Skor ≤ 1, 5 >1, 5 -3 >3 -4, 5 >4, 5 -6 >6 Ortalama yaşam (yıl) AML ye dönüşüme kadar geçen süre 8, 8 5, 3 3, 0 1, 6 0, 8 >14, 5 10, 8 3, 2 1, 4 0, 7
Düşük risk tedavi
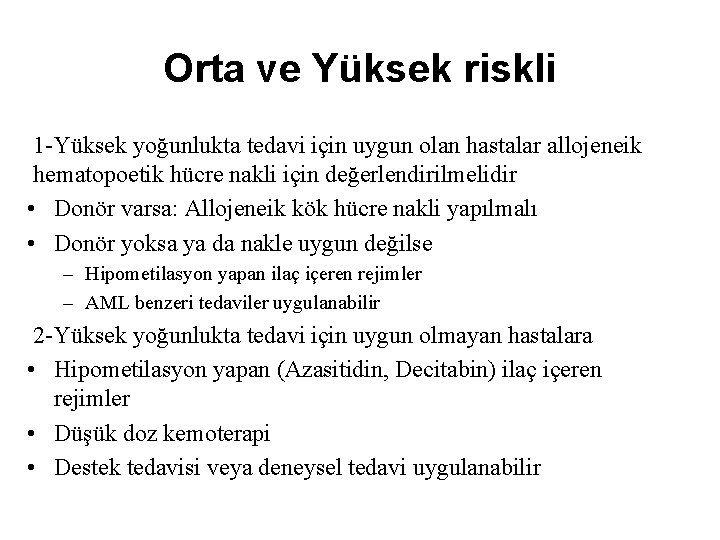
Orta ve Yüksek riskli 1 -Yüksek yoğunlukta tedavi için uygun olan hastalar allojeneik hematopoetik hücre nakli için değerlendirilmelidir • Donör varsa: Allojeneik kök hücre nakli yapılmalı • Donör yoksa ya da nakle uygun değilse – Hipometilasyon yapan ilaç içeren rejimler – AML benzeri tedaviler uygulanabilir 2 -Yüksek yoğunlukta tedavi için uygun olmayan hastalara • Hipometilasyon yapan (Azasitidin, Decitabin) ilaç içeren rejimler • Düşük doz kemoterapi • Destek tedavisi veya deneysel tedavi uygulanabilir
İmmunsupresif tedavi kime önerilir? (ATG-Cs. A) • • • Yaş <70 yıl IPSS düşük veya orta-1 HLA-DR 15 pozitifliğinde Kemik iliği hiposellülaritesi olan Normal sitogenetik risk grubundaki Paroksismal noktürnal hemoglobinüri (PNH) klonu olan hastalarda kullanıldığında tedavi başarısını arttırabilir.
İmmunmodülatör ajanlar (Lenalidomide-thalidomide) • Düşük/orta I risk grubunda, semptomatik sitopenisi (tek ya da çok seri) olan hastalarda – s. EPO>500 U/L olan, immunsupresif tedaviye uygun olmayan veya immunsupresif tedaviye yanıtsız olan anemik olgularda – Trombositopeni ve nötropenisi olan olgularda • İzole 5 q delesyonunda ± diğer anormalliklerle beraber • Allojeneik kök hücre nakli adayı olabilecek hastalarda öncelikle nakil yapılması planlanmalıdır.
Hipometile edici ajanlar (Azasitidin-Decitabin) • Düşük/orta I risk grubunda, sitopenisi (tek ya da çok seri) ya da semptomatik anemisi olan hastalarda – s. EPO>500 u/L olan, immunsupresif tedaviye uygun olmayan veya immunsupresif tedaviye yanıtsız olan anemik olgularda – Trombositopeni ve nötropenisi olan olgularda – s. EPO<500 Ü/L ve EPO’ya yanıtsız olan olgularda
Destek tedaviler • Transfüzyon • Demir şelasyon • Enfeksiyonlardan korunma