
HEREDTER VE KONGENTAL BBREK HASTALIKLARINA YAKLAIM Dr ule
HEREDİTER VE KONGENİTAL BÖBREK HASTALIKLARINA YAKLAŞIM Dr. Şule Şengül Nefroloji Bilim Dalı
HEREDİTER VE KONGENİTAL BÖBREK HASTALIKLARI • Tüm hastalıklarda bilinen veya henüz bilemediğimiz genetik bir bileşen vardır • Böbreklerde değişen derecelerde yapısal ve/veya fonksiyonel bozukluklara yol açabilirler • Diğer sistemlerle ilgili bulgular eşlik edebilir
Kronik Böbrek Hastalığı (KBH): RİSK FAKTÖRLERİ • Klinik DM HT KBY aile öyküsü Otoimmün hastalıklar Sistemik infeksiyonlar Üriner infeksiyon/Taş hastalığı Alt üriner trakt obstrüksiyonu Malignite Geçirilmiş ABY İlaçlar Azalmış renal kitle Düşük doğum ağırlığı • Sosyodemografik İleri yaş (>60) Irk Kimyasal/çevresel maruziyet Düşük gelir/eğitim
KBH: Etiyoloji • • • DM HT Ateroskleroz Glomerüler hastalıklar Toksik maddeler – İlaçlar Kalıtsal hastalıklar Tübüler hastalıklar Vasküler hastalıklar Transplant nefropatisi Filtrasyon fonksiyonunu etkileyen global hastalıklar
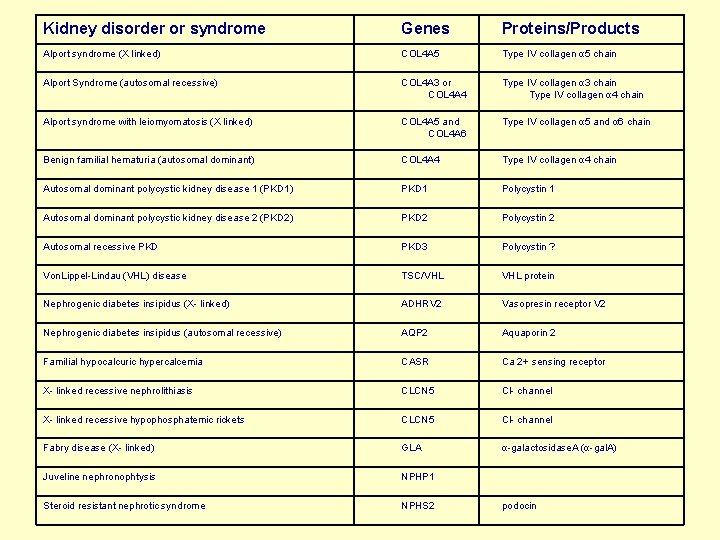
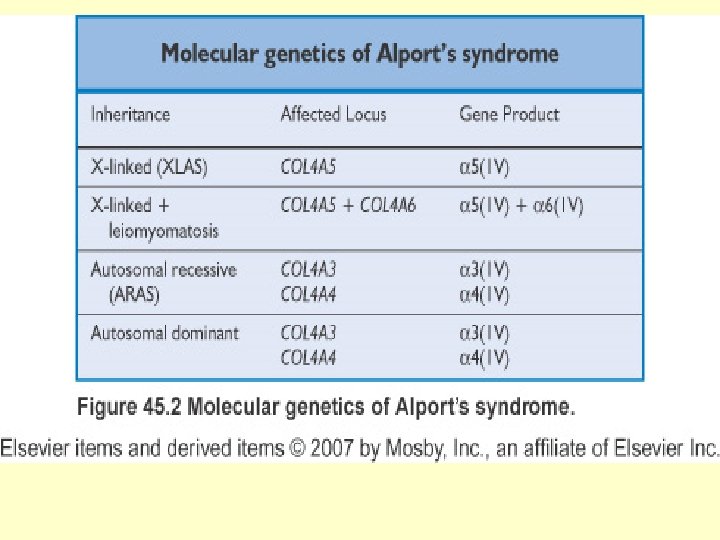
Kidney disorder or syndrome Genes Proteins/Products Alport syndrome (X linked) COL 4 A 5 Type IV collagen α 5 chain Alport Syndrome (autosomal recessive) COL 4 A 3 or COL 4 A 4 Type IV collagen α 3 chain Type IV collagen α 4 chain Alport syndrome with leiomyomatosis (X linked) COL 4 A 5 and COL 4 A 6 Type IV collagen α 5 and α 6 chain Benign familial hematuria (autosomal dominant) COL 4 A 4 Type IV collagen α 4 chain Autosomal dominant polycystic kidney disease 1 (PKD 1) PKD 1 Polycystin 1 Autosomal dominant polycystic kidney disease 2 (PKD 2) PKD 2 Polycystin 2 Autosomal recessive PKD 3 Polycystin ? Von. Lippel-Lindau (VHL) disease TSC/VHL protein Nephrogenic diabetes insipidus (X- linked) ADHRV 2 Vasopresin receptor V 2 Nephrogenic diabetes insipidus (autosomal recessive) AQP 2 Aquaporin 2 Familial hypocalcuric hypercalcemia CASR Ca 2+ sensing receptor X- linked recessive nephrolithiasis CLCN 5 Cl- channel X- linked recessive hypophosphatemic rickets CLCN 5 Cl- channel Fabry disease (X- linked) GLA α-galactosidase. A (α-gal. A) Juveline nephronophtysis NPHP 1 Steroid resistant nephrotic syndrome NPHS 2 podocin
HEREDİTER VE KONGENİTAL BÖBREK HASTALIKLARI • Kistik böbrek hastalıkları • Genetik proteinürik / hematürik hastalıklar • Böbrek ile ilgili lizozomal ve peroksizomal hastalıklar • Genetik tubüler hastalıklar • Ailesel su ve sodyum metabolizması bozuklukları • Genetik geçişli trombotik mikroanjiopatiler
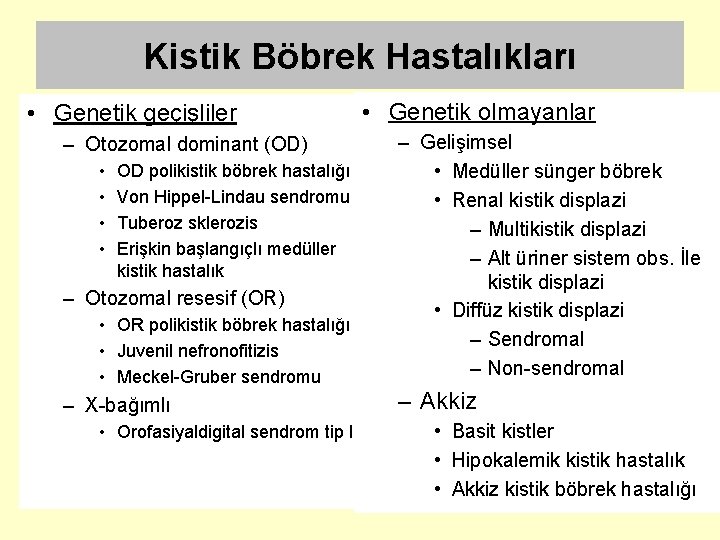
Kistik Böbrek Hastalıkları • Genetik geçişliler – Otozomal dominant (OD) • • OD polikistik böbrek hastalığı Von Hippel-Lindau sendromu Tuberoz sklerozis Erişkin başlangıçlı medüller kistik hastalık – Otozomal resesif (OR) • OR polikistik böbrek hastalığı • Juvenil nefronofitizis • Meckel-Gruber sendromu – X-bağımlı • Orofasiyaldigital sendrom tip I • Genetik olmayanlar – Gelişimsel • Medüller sünger böbrek • Renal kistik displazi – Multikistik displazi – Alt üriner sistem obs. İle kistik displazi • Diffüz kistik displazi – Sendromal – Non-sendromal – Akkiz • Basit kistler • Hipokalemik kistik hastalık • Akkiz kistik böbrek hastalığı
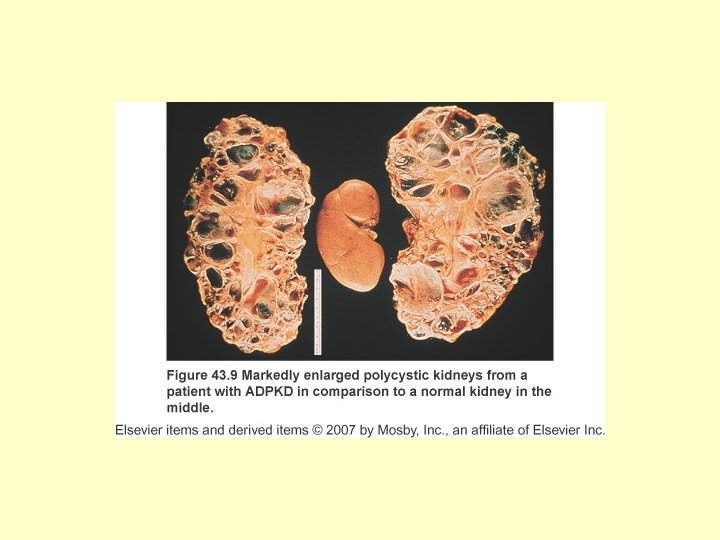
ADPKD özellikleri • Multisistemik bir hastalık • Böbrek, KC, pankreas, araknoid membranlarda kistler • Kistik olmayan ekstrarenal bulgular – MVP – İntrakranial anevrizmalar – Herniler. . • Sıklık 1/400 -1000 • En yaygın genetik böbrek hastalığıdır. • Avrupa ve Amerika’da son dönem böbrek yetersizliklerinin yaklaşık % 5’inden sorumludur. • Otozomal dominant • Genetik heterojenite • Semptomlar orta yaşlarda çıkar • Büyük polikistik böbrekler
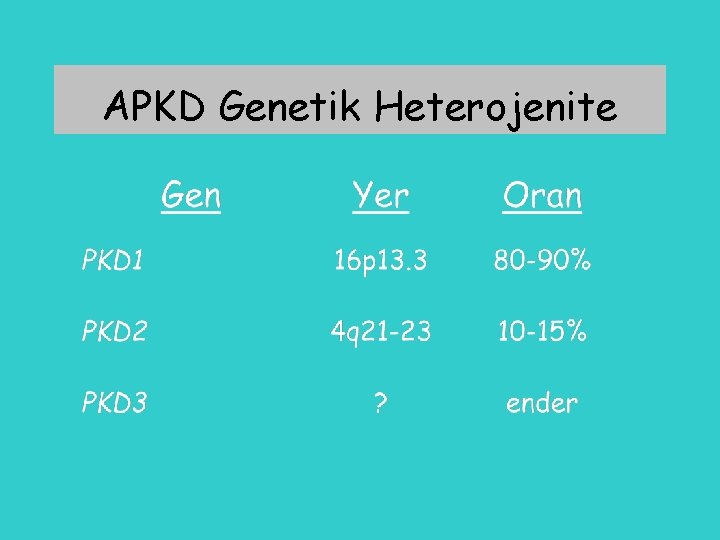
APKD Genetik Heterojenite
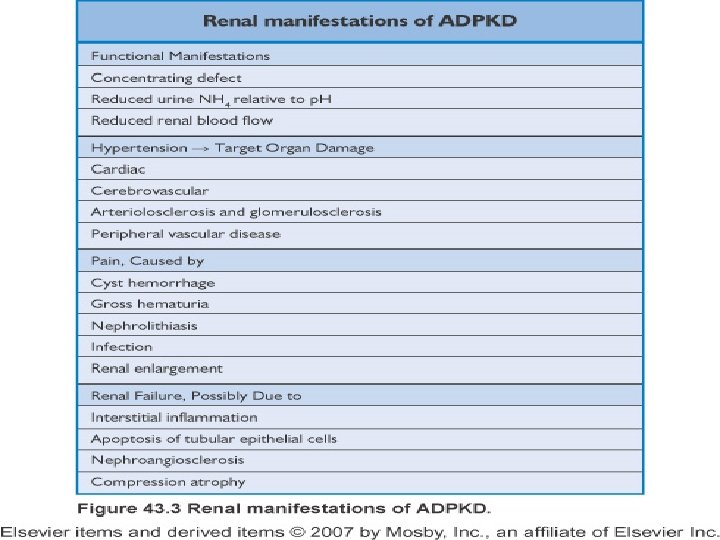
ADPKBH: Renal Bulgular • • Böbreklerde büyüme sonuçta %100 Hematüri ve hemoraji %40 Nefrolitiazis %20 Hipertansiyon böbrek yetmezliği gelişmeden önce %75 gelişir ve yaşla birlikte artar • Son dönem böbrek yetmezliği 57 -73 yaşları arasında %50 gelişir
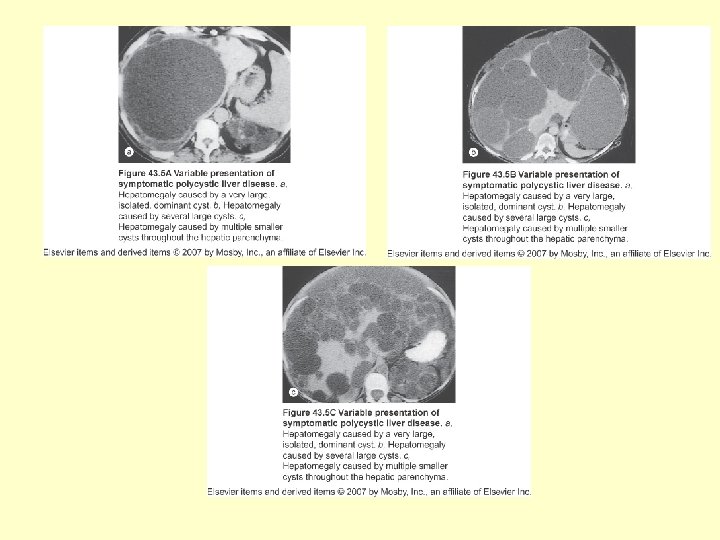
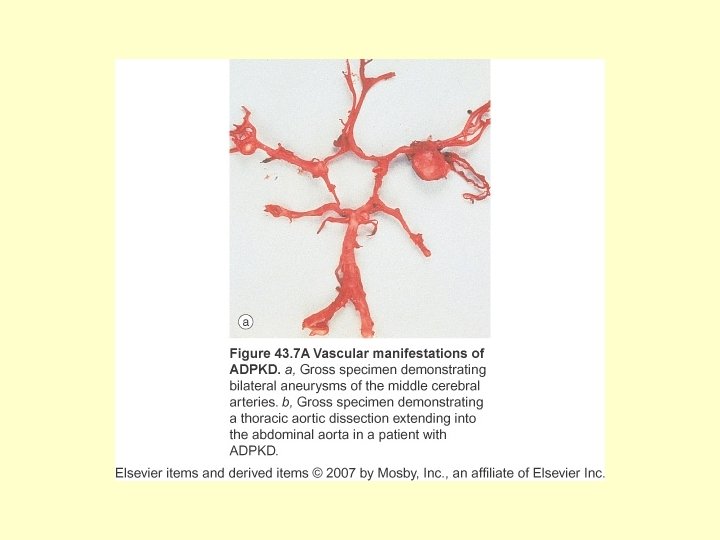
ADPKBH: Ekstrarenal Bulgular • Polikistik KC hastalığı: En sık ekstrarenal bulgudur • İntrakraniyal anevrizma: %8 • Koroner arter anevrizmaları • Torasik aorta diseksiyonu • Cervikosefalik arteriyel diseksiyon • Valvular kalp hastalığı: – MVP %25
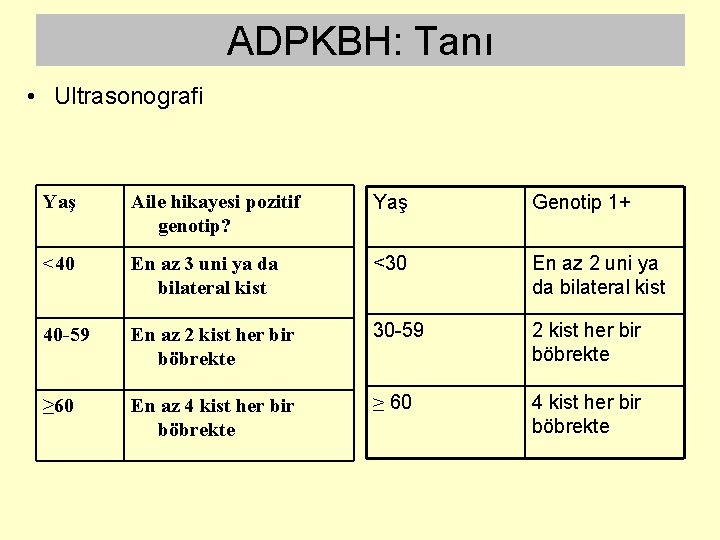
ADPKBH: Tanı • Ultrasonografi Yaş Aile hikayesi pozitif genotip? Yaş Genotip 1+ <40 En az 3 uni ya da bilateral kist <30 En az 2 uni ya da bilateral kist 40 -59 En az 2 kist her bir böbrekte 30 -59 2 kist her bir böbrekte ≥ 60 En az 4 kist her bir böbrekte ≥ 60 4 kist her bir böbrekte
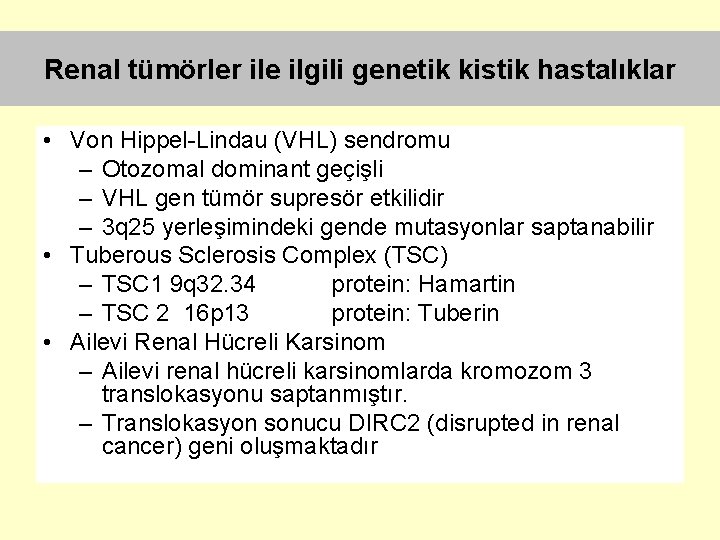
Renal tümörler ile ilgili genetik kistik hastalıklar • Von Hippel-Lindau (VHL) sendromu – Otozomal dominant geçişli – VHL gen tümör supresör etkilidir – 3 q 25 yerleşimindeki gende mutasyonlar saptanabilir • Tuberous Sclerosis Complex (TSC) – TSC 1 9 q 32. 34 protein: Hamartin – TSC 2 16 p 13 protein: Tuberin • Ailevi Renal Hücreli Karsinom – Ailevi renal hücreli karsinomlarda kromozom 3 translokasyonu saptanmıştır. – Translokasyon sonucu DIRC 2 (disrupted in renal cancer) geni oluşmaktadır
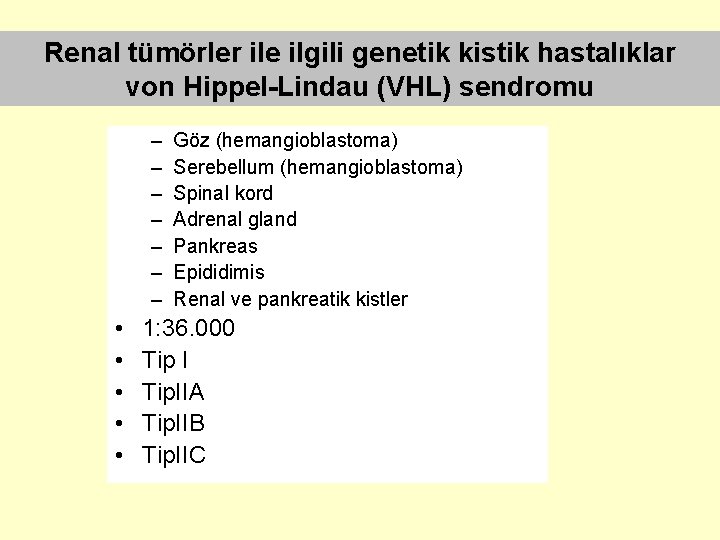
Renal tümörler ile ilgili genetik kistik hastalıklar von Hippel-Lindau (VHL) sendromu – – – – • • • Göz (hemangioblastoma) Serebellum (hemangioblastoma) Spinal kord Adrenal gland Pankreas Epididimis Renal ve pankreatik kistler 1: 36. 000 Tip I Tip. IIA Tip. IIB Tip. IIC
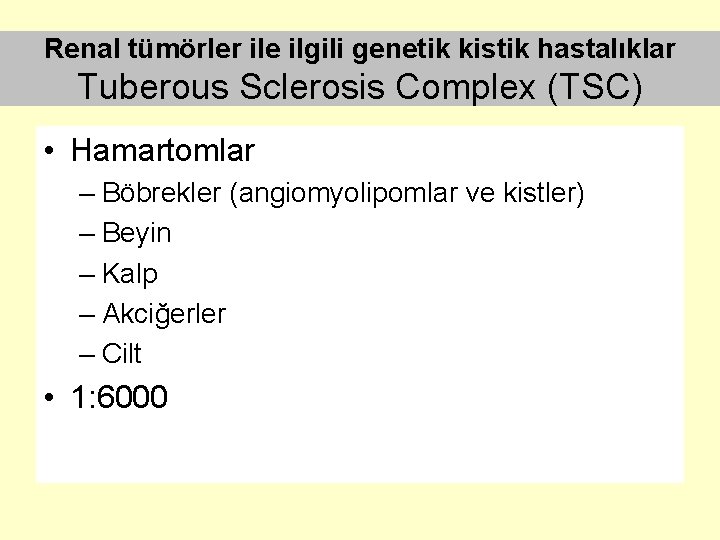
Renal tümörler ile ilgili genetik kistik hastalıklar Tuberous Sclerosis Complex (TSC) • Hamartomlar – Böbrekler (angiomyolipomlar ve kistler) – Beyin – Kalp – Akciğerler – Cilt • 1: 6000
Medüller Kistik Böbrek Hastalığı: MCKD • • • Otozomal dominant SDBY 20 -70 yaşlarında gelişir Proteinüri -/minimal Medüller kistler USG de görülebilir MCKD Tip 1 MCKD Tip 2: Gut ve hiperürisemi (familiyal juvenil hiperürisemik nefropati)
MCKD Tip 1 • Yavaş ilerleyen böbrek yetmezliğine yol açar • Normal idrar incelemesi, hafif proteinüri veya mikroskopik hematüri görülebilir • Hiperürisemi ve gut nadir eşlik eder, böbrek yetmezliğinin ileri evrelerinde görülebilir • Aile öyküsünün alınabilmesi çok önemlidir • Hastaların %40’ında USG de kistler görülebilir • Renal biyopside; tübüler atrofi, intersitisyel fibrozis, tübüler basal membranda karakteristik lamellasyon • Spesifik bir tedavisi yoktur
MCKD Tip 2 (Familiyal Juvenil Hiperürisemik Nefropati) • Mutasyon üromodulin genindedir (UMOD geni) • Hastalığın erken dönemlerinden itibaren (<20 yaş)hiperürisemi ve gut gözlenir • Progressif böbrek yetmezliğine yol açar • Mutant uromodulin tübüllerde birikir • Böbrek biyopsisinde tübülointersitisyel hastalık saptanır, ürat kristalleri gözlenmez • Tanıda ailede böbrek yetmezliği ve gut hikayesi, normale yakın idrar bulguları saptanması önemlidir • USG bulgusu genellikle saptanmaz • Mutasyon analizi kesin tanı için yapılabilir
Kistik Böbrek Hastalıkları • Genetik geçişliler • Genetik olmayanlar – Otozomal dominant (OD) – Gelişimsel • OD polikistik böbrek hastalığı • Medüller sünger böbrek • Erişkin başlangıçlı medüller • Renal kistik displazi kistik hastalık – Multikistik displazi • Von Hippel-Lindau sendromu – Alt üriner sistem obs. İle • Tuberoz sklerozis kistik displazi – Otozomal resesif (OR) • Diffüz kistik displazi • OR polikistik böbrek – Sendromal hastalığı – Non-sendromal • Juvenil nefronofitizis – Akkiz • Meckel-Gruber sendromu • Basit kistler – X-bağımlı • Hipokalemik kistik hastalık • Orofasiyaldigital sendrom tip. I • Akkiz kistik böbrek hastalığı
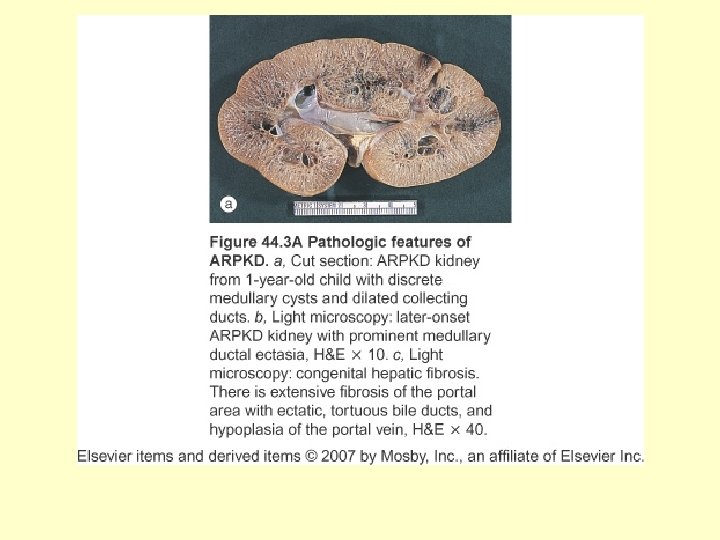
ARPKD • Renal toplayıcı kanallarda dilatasyon ve biliyer duktal ektaziyle karakterizedir • 1: 20000 (canlı doğumda) • 1994 (Gen lokus 6 p 12. 1 -p 21) • 2002 (Ward ve ark) – PKHD 1 klonlandı • Hastaların çoğu inutero veya doğumda tanınır • Ekojenik böbrekler, oligohidroamniyoz saptanır • Potter fenotipi: pulmoner hipoplazi+ekstremite spinal anomaliler+tipik yüz görünümü • Hipertansiyon %70 -80 ilk aylardan itibaren görülür • Hematüri, proteinüri, steril piyüri
ARPKD • • Prenatal tanıda fetal USG, genetik test yapılabilir Postnatal tanıda görüntüleme yöntemleri kullanılabilir Perinatal mortalite %30 -50 Kombine Kc ve böbrek nakli gerekebilir
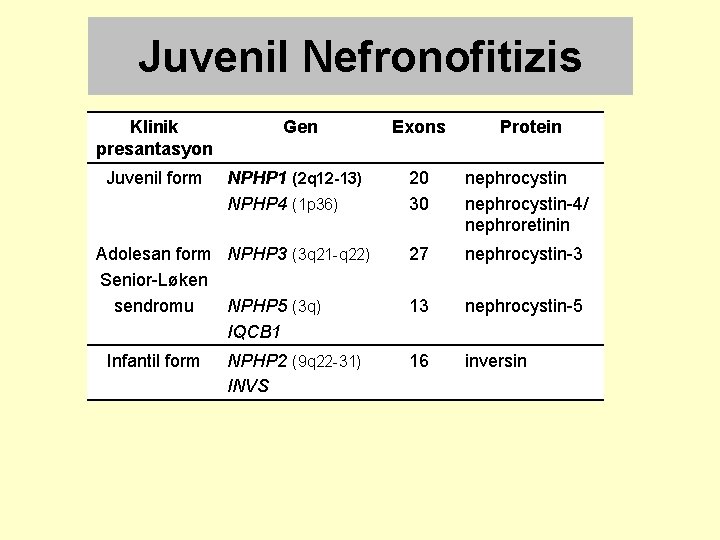
Juvenil Nefronofitizis Klinik presantasyon Gen Exons Protein Juvenil form NPHP 1 (2 q 12 -13) NPHP 4 (1 p 36) 20 30 nephrocystin-4/ nephroretinin 27 nephrocystin-3 13 nephrocystin-5 16 inversin Adolesan form NPHP 3 (3 q 21 -q 22) Senior-Løken sendromu NPHP 5 (3 q) IQCB 1 Infantil form NPHP 2 (9 q 22 -31) INVS
Juvenil Nefronofitizis • Çocuk ve adolesanlarda SDBY vakalarının %615’ini oluşturur • Hastalığın başlangıç yaşına göre: – İnfantil – Juvenil – Adolesan • • • İdrar konsantrasyon defekti Poliüri/polidipsi Böbrek yetmezliği Gelişme geriliği Retinitis pigmentosa, retinal distrofi, nistagmus
Medüller Sünger Böbrek • Medüller ve papiller bölgedeki toplayıcı kanallarda dilatasyonla karakterizedir (sünger görünümü) • Konjenital hemihipertrofi, Beckwith-Wiedeman sendromu, Ehler-Danlos sendromu ve Marfan sendromu gibi durumlara eşlik edebilen gelişimsel bir bozukluktur • Sıklık 1: 5000 • Genellikle asemptomatiktir • Taş hastalığı, hematüri ve infeksiyonla ortaya çıkabilir • Böbrek yetmezliğine progresyon göstermesi son derece nadirdir
HEREDİTER VE KONGENİTAL BÖBREK HASTALIKLARI • Kistik böbrek hastalıkları • Genetik proteinürik / hematürik hastalıklar • Böbrek ile ilgili lizozomal ve peroksizomal hastalıklar • Genetik tubüler hastalıklar • Ailesel su ve sodyum metabolizması bozuklukları • Genetik geçişli trombotik mikroanjiopatiler
Genetik Glomerüler Sendromlar • • • Alport sendromu İnce basal membran hastalığı Tırnak-patella sendromu Ailesel fokal segmentalglomerüloskleroz Ailesel Ig A nefropatisi
Alport Sendromu: (AS) § Basal membrandaki tip. IV kollagenin spesifik proteinlerini (alfa 3 -5 zincirleri) etkileyen mutasyonlar sözkonusudur § Başlıca bulgular: § § § Hematüri Proteinüri ile beraber progressif nefrit Böbrek yetmezliği Sensörinöral sağırlık Okuler anormallikler (anterior lentikonus-patognomonik bulgu-, makulopati) § Sıklık = 1/5000 § X-bağımlı AS vakaların %80 ini oluşturur § Kardinal bulgu HEMATÜRİDİR.
İnce Basal Membran Hastalığı • Benign familiyal hematüri • Genel populasyonda %5 -9 • COL 4 A 3 ve COL 4 A 4 genlerinde heterozigot defektler söz konusudur • Otozomal dominant • Aile öyküsü %30 -50 + • Mikroskopik hematüri, makroskopik hematüri, yan ağrısı görülebilir • Proteinüri ve hipertansiyon nadirdir • Uzun dönem prognoz genellikle iyidir
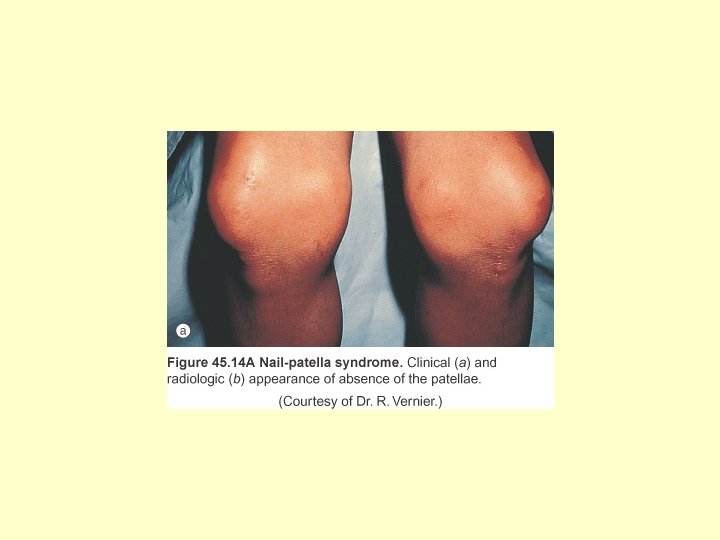
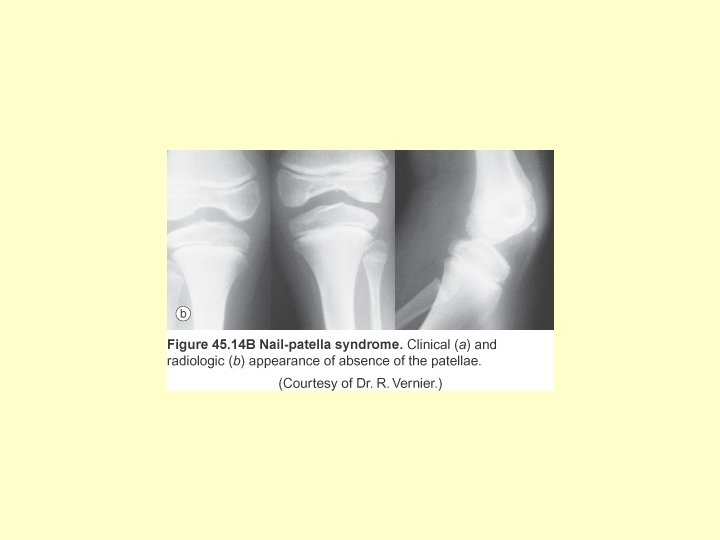
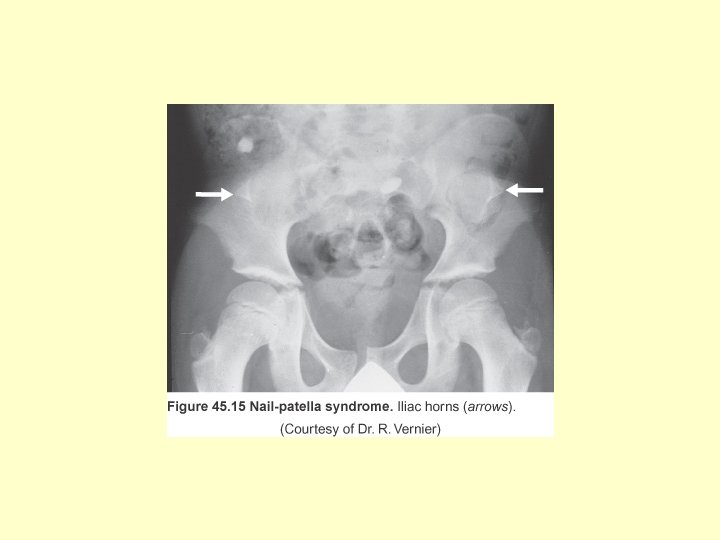
Tırnak-Patella Sendromu: (Osteoonikodisplazi) • • • Otozomal dominant (kromozom 9) Patella yokluğu veya hipoplazisi Distrofik tırnaklar Bileklerde ve iliak kanatlarda displazi 22: 1. 000 (insidans) Renal bulgular (proteinüri, hematüri, nefrotik sendrom, hipertansiyon) hastaların %50’sinde görülür • Ortalama 33 yaşında hastaların %30’unda son dönem böbrek yetmezliği gelişir
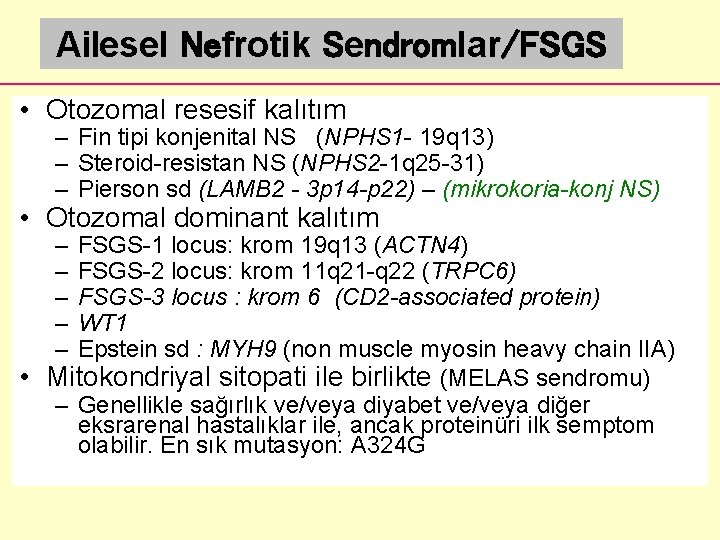
Ailesel Nefrotik Sendromlar/FSGS • Otozomal resesif kalıtım – Fin tipi konjenital NS (NPHS 1 - 19 q 13) – Steroid-resistan NS (NPHS 2 -1 q 25 -31) – Pierson sd (LAMB 2 - 3 p 14 -p 22) – (mikrokoria-konj NS) • Otozomal dominant kalıtım – – – FSGS-1 locus: krom 19 q 13 (ACTN 4) FSGS-2 locus: krom 11 q 21 -q 22 (TRPC 6) FSGS-3 locus : krom 6 (CD 2 -associated protein) WT 1 Epstein sd : MYH 9 (non muscle myosin heavy chain IIA) • Mitokondriyal sitopati ile birlikte (MELAS sendromu) – Genellikle sağırlık ve/veya diyabet ve/veya diğer eksrarenal hastalıklar ile, ancak proteinüri ilk semptom olabilir. En sık mutasyon: A 324 G
HEREDİTER VE KONGENİTAL BÖBREK HASTALIKLARI • Kistik böbrek hastalıkları • Genetik proteinürik / hematürik hastalıklar • Böbrek ile ilgili lizozomal ve peroksizomal hastalıklar • Genetik tubüler hastalıklar • Ailesel su ve sodyum metabolizması bozuklukları • Genetik geçişli trombotik mikroanjiopatiler
Böbrek ile ilgili lizozomal ve peroksizomal hastalıklar • Fabry hastalığı • Sistinoz • Hiperoksalüri
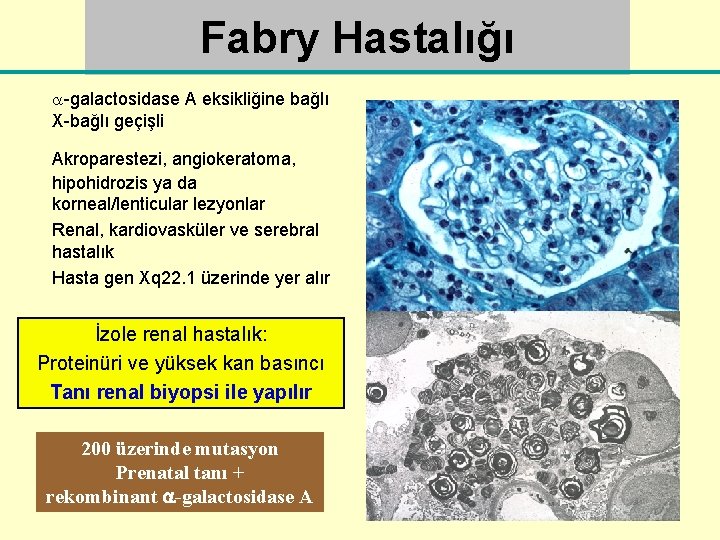
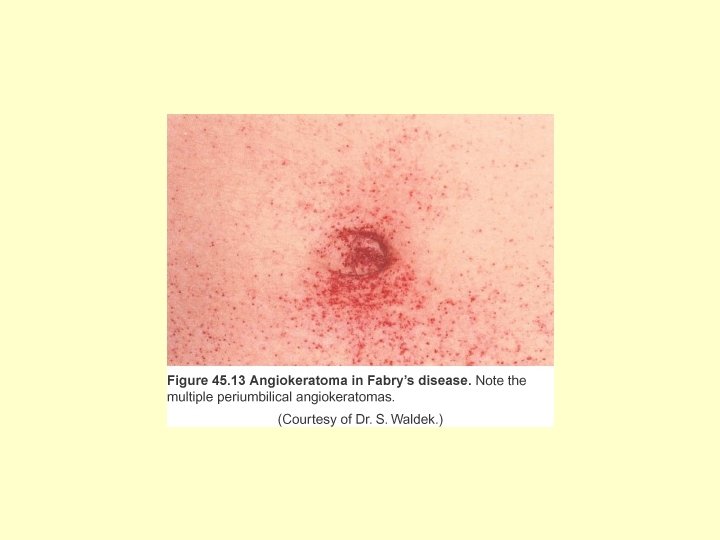
Fabry Hastalığı -galactosidase A eksikliğine bağlı X-bağlı geçişli Akroparestezi, angiokeratoma, hipohidrozis ya da korneal/lenticular lezyonlar Renal, kardiovasküler ve serebral hastalık Hasta gen Xq 22. 1 üzerinde yer alır İzole renal hastalık: Proteinüri ve yüksek kan basıncı Tanı renal biyopsi ile yapılır 200 üzerinde mutasyon Prenatal tanı + rekombinant -galactosidase A
Sistinoz • Sistinoz: otozomal resesif geçişli, CTNS geninde (17 p 13) de mutasyon sonucu lizozomlarda sistin birikimi – İnsidans ~ 1 : 200, 000 yenidoğanda – Tüm dünyada ~ 2000 sistinozlu hasta • İnfantil nefropatik, juvenil, adolesan tipler • ilk 9 eksonda 65 kb bir delesyon • Hızlı bir PCR yöntem gelişmiştir
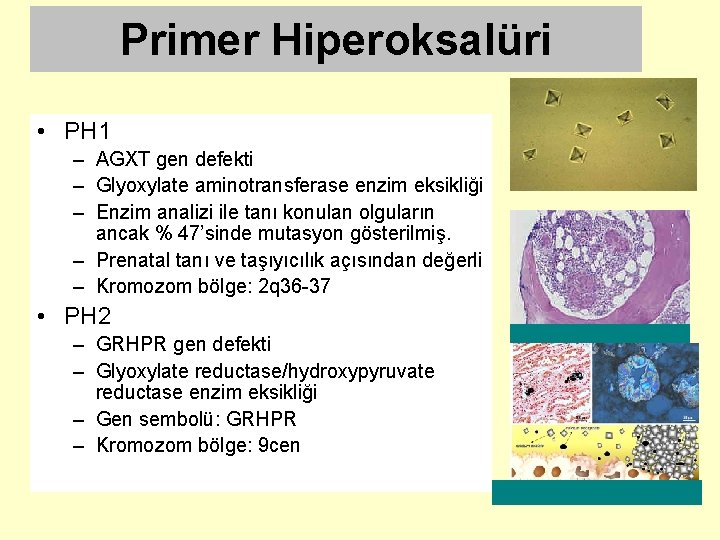
Primer Hiperoksalüri • PH 1 – AGXT gen defekti – Glyoxylate aminotransferase enzim eksikliği – Enzim analizi ile tanı konulan olguların ancak % 47’sinde mutasyon gösterilmiş. – Prenatal tanı ve taşıyıcılık açısından değerli – Kromozom bölge: 2 q 36 -37 • PH 2 – GRHPR gen defekti – Glyoxylate reductase/hydroxypyruvate reductase enzim eksikliği – Gen sembolü: GRHPR – Kromozom bölge: 9 cen
HEREDİTER VE KONGENİTAL BÖBREK HASTALIKLARI • Kistik böbrek hastalıkları • Genetik proteinürik / hematürik hastalıklar • Böbrek ile ilgili lizozomal ve peroksizomal hastalıklar • Genetik tubüler hastalıklar • Ailesel su ve sodyum metabolizması bozuklukları • Genetik geçişli trombotik mikroanjiopatiler
Genetik Tübüler Bozukluklar • Ailesel glukoz-galaktoz malabsopsiyonu • Herediter renal glikozüri • Aminoasidüriler – – Sistinüri Hartnup hastalığı İminoglisinüri Lisinürik protein intoleransı • Herediter ürik asit tutulum bozuklukları – Renal hipoürisemi – Familiyal juvenil hiperürisemik nefropati • Fanconi sendromunun kalıtsal nedenleri – – – – Sistinozis Galaktozemi Fruktoz intoleransı Tirozinemi Wilson hastalığı Lowe sendromu (okuloserebrorenal sendrom) Dent hastalığı
HEREDİTER VE KONGENİTAL BÖBREK HASTALIKLARI • Kistik böbrek hastalıkları • Genetik proteinürik / hematürik hastalıklar • Böbrek ile ilgili lizozomal ve peroksizomal hastalıklar • Genetik tubüler hastalıklar • Ailesel su ve sodyum metabolizması bozuklukları • Genetik geçişli trombotik mikroanjiopatiler
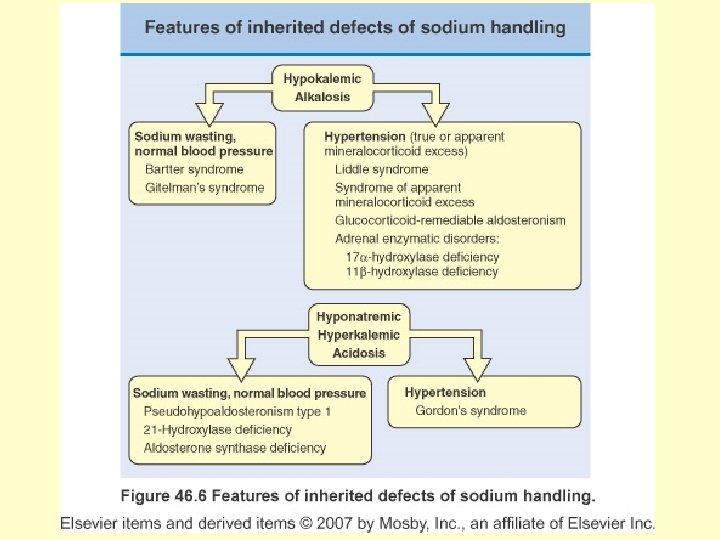
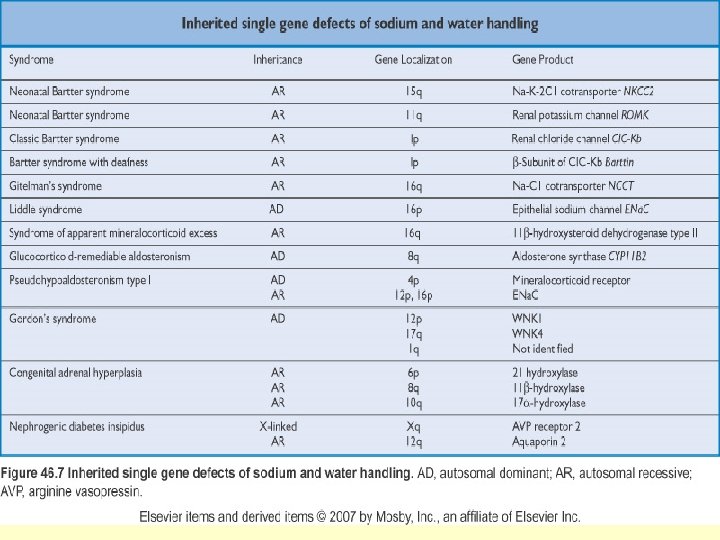
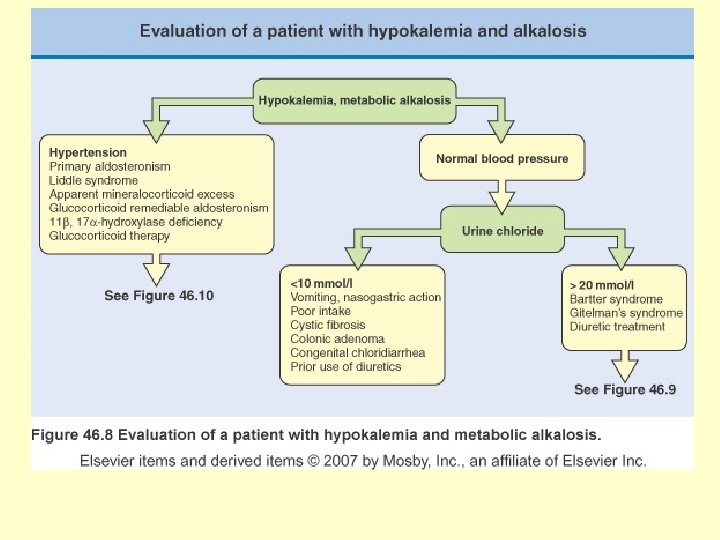
Ailesel Su ve Sodyum Metabolizması Bozuklukları • • • Bartter sendromu Gitelman sendromu Liddle sendromu Mineralokortikoid fazlalığı Glukokortikoidle düzeltilebili aldosteronizm Adrenal enzim eksiklikleri – 17 alfa-hidroksilaz eksikliği – 11 beta-hidroksilaz eksikliği • • • Psödohipoaldosteronizm tip 1 21 -hidroksilaz eksikliği Aldosteron sentaz eksikliği Gordon sendromu Konjenital nefrojenik diabetes insipitus
HEREDİTER VE KONGENİTAL BÖBREK HASTALIKLARI • Kistik böbrek hastalıkları • Genetik proteinürik / hematürik hastalıklar • Böbrek ile ilgili lizozomal ve peroksizomal hastalıklar • Genetik tubüler hastalıklar • Ailesel su ve sodyum metabolizması bozuklukları • Genetik geçişli trombotik mikroanjiopatiler
Genetik geçişli trombotik mikroanjiopatiler • Hemolitik Üremik Sendrom (HUS) – C 3 konvertaz aktivitesini kontrol eden faktör H fonksiyonunda azalma HUS ve MPGN II oluşumunda rol oynar. – Ailevi ve sporadik HUS vakalarında faktör H mutasyonları gösterilmiştir. • Trombotik Trombositopenik Purpura (TTP) – Von Willebrand-cleaving protease ADAMTS 13 eksikliği TTP oluşturur. – Mutasyon 9 q 34 bölgesinde ADAMTS 13 genindedir.
- Slides: 55