
GMPs NBF Good Manufacturing Practices Norme di Buona
GMPs / NBF Good Manufacturing Practices Norme di Buona Fabbricazione dagli appunti della Dr. Angela Breveglieri Ribbon Srl - Fresenius Kabi Grooup Quality Assurance and Validation Specialist
PROGRAMMA l l l l Significato di Qualità NBF / GMP: cosa sono e perchè è importante rispettarle Addestramento Documentazione: SOP Documentazione: Foglio di Fabbricazione Compilazione corretta della documentazione Modalità di correzione degli errori Significato della firma del personale Significato della doppia firma Controllo Qualità Convalida (IQ, OQ, PQ) Parametro e strumento critico Manutenzione
Ø QUALITÀ
Qualità l l La Qualità in un mercato libero come il nostro è un requisito necessario per vincere la concorrenza. Per un prodotto farmaceutico la Qualità è un REQUISITO INDISPENSABILE
Qualità l Non può essere considerato sufficiente, nel caso dei farmaci, il controllo finale: i difetti non sono accettabili per i prodotti farmaceutici e chimicofarmaceutici
Qualità Dalla qualità del prodotto dipende LA SALUTE DEL PAZIENTE
Qualità Ma che cosa è la Qualità per un prodotto chimico ad uso farmaceutico ?
Qualità E’ IL REQUISITO DI IDENTITÀ E PUREZZA APPROPRIATO ALL’USO A CUI È DESTINATO
Qualità Il prodotto può essere destinato a diverse vie di somministrazione es. : iniezione endovenosa ad elevata concentrazione La sua Qualità chimica e biologica è un requisito indispensabile
Qualità l La Qualità deve essere costruita nel corso del processo di produzione ed in tutte le fasi relative alla catena di distribuzione e somministrazione del farmaco.
Qualità l Ciò non significa, ovviamente, che il controllo del prodotto non debba essere effettuato, in quanto costituisce la riprova necessaria del fatto che il processo di produzione è pienamente sotto controllo. Processo sotto controllo Controllo statistico finale
Ø GMPs / NBF
c. GMPs / NBF current Good Manufacturing Practices ovvero le Norme di Buona Fabbricazione attuali. Sono Norme codificate ed in continua evoluzione il cui scopo è quello di assicurare la qualità del prodotto.
GMP Non sono regole inventate a tavolino con lo scopo di ostacolare chi deve lavorare
Perché applicare le GMPs? Ê L’obbligo legislativo le c. GMPs sono recepite dall’ordine legislativo di tutti gli stati (Guida UE alle norme di buone fabbricazione in Europa, CFR negli Stati Uniti)
Perché applicare le GMPs? Ë La riduzione dei costi l’applicazione delle GMP comporta un notevole sforzo economico, ma i costi della “non qualità”sono sicuramente maggiori.
Perché applicare le GMPs? Ì La fiducia del consumatore la natura speciale del farmaco assunto dal consumatore senza nessuna possibilità di controllo, pone il consumatore stesso all’estremità finale di una catena di fiducia.
GMP L’applicazione delle GMP, che consente di costruire costantemente la qualità nel corso del processo di produzione, non è limitata al Reparto Produzione ma riguarda tutti quei settori dello Stabilimento la cui attività influisce sulla Qualità del prodotto.
GMP Possiamo garantire la Qualità nel processo farmaceutico: l con una mentalità di qualità e responsabilità di tutti coloro che partecipano al processo. l con la consapevolezza che ciascuno è responsabile della assicurazione di qualità, per i compiti assegnati.
Cosa dobbiamo fare per fabbricare un prodotto sicuro ed efficace? 2 Eseguire le le operazioni previste dalle procedure operative in modo fedele e corretto; 2 Operare in modo da evitare la contaminazione del prodotto; 2 Eseguire le corrette operazioni di manutenzione delle apparecchiature e di taratura degli strumenti di misura e controllo del processo; 2 Adoperare materie prime e materiali controllati e approvati; 2 Eseguire scrupolosamente le operazioni di pulizia previste; 2 Mantenere l’ordine nei locali di lavoro; 2 Rispettare le procedure di vestizione previste.
IL PROGRAMMA GMP COINVOLGE TUTTI I LIVELLI 2 Personale 2 Documentazione 2 Materie prime e materiali di uso 2 Apparecchiature e impianti 2 Manutenzione 2 Ingegneria Il programma GMP è tipicamente un lavoro di squadra, in cui sono coinvolte tutte le funzioni aziendali
Ø ADDESTRAMENTO
ADDESTRAMENTO Il personale deve essere addestrato a: u u u Norme di Buona Fabbricazione Sicurezza Mansioni tecniche specifiche
Perchè?
Addestramento Il ciclo produttivo può essere visto come l’insieme di anelli di una catena l Uno di questi anelli è la professionalità degli operatori l Se questo anello è debole la catena si rompe l
Addestramento e Qualità La qualità del prodotto dipende da molti fattori: u Qualità delle materie prime u Idoneità degli impianti u Validità e riproducibilità del processo
MA. .
Addestramento e Qualità tutti quei fattori non sono sufficienti senza il RESPONSABILE e PROFESSIONALE LAVORO degli uomini che li gestiscono e li controllano
Addestramento e Qualità Gli operatori devono essere consapevoli dell’importanza che il loro operato ha sulla qualità del prodotto e quindi del significato dell’addestramento.
Ø DOCUMENTAZIONE SOP o POS SOP : STANDARD OPERATING PROCEDURES POS : PROCEDURE OPERATIVE STANDARD
SOP Standard Operating Procedures POS Procedure Operative Standard
DOCUMENTAZIONE Procedure Operative Standard
DOCUMENTAZIONE SOP 2 Costituiscono la guida per operare in modo ripetibile al fine di assicurare la riproducibilità del processo; 2 Servono a conoscere con precisione tutte le fasi del processo di produzione; 2 Servono ad evitare errori nelle varie operazioni; 2 Servono a documentare il corretto modo di operare dell’azienda; 2 Sono essenziali per essere in accordo con le GMP. 2 Le GMP chiedono esplicitamente che le operazioni si svolgano “secondo procedure scritte”o “in modo documentato”. 2 Il sistema documentale è l’unico modo in cui l’azienda può dimostrare ad un ispettore che il suo modo di operare è “sotto controllo”. 2 Il sistema documentale non è rigido, ma si evolve con l’azienda, con il progresso tecnologico e professionale del personale.
DOCUMENTAZIONE SOP 2 Quando si devono usare? • SEMPRE!!!! • Si devono consultare prima di iniziare le operazioni relative. 2 Chi le deve usare? • TUTTI!!!! • Dall’operaio al Direttore. 2 Come devono essere usate? • Seguendo passo per passo quanto vi è scritto. Facendo presente eventuali commenti o modifiche
DOCUMENTAZIONE SOP 2 Come devono essere redatte? • In modo semplice e chiaro, permettere la completa e facile comprensione; • Descrivono passo per passo l’attività che deve essere eseguita, possibilmente in modo cronologico e al verbo presente; • Devono avere una data di entrata in vigore ed una di scadenza.
DOCUMENTAZIONE SOP 2 Dove devono essere? • L’originale nell’archivio della documentazione • Una copia autorizzata il più vicino possibile a dove si svolgono le operazioni relative.
DOCUMENTAZIONE SOP 2 Non si devono mai usare procedure non approvate, scadute o superate. 2 Le copie distribuite delle procedure scadute o superate devono essere distrutte. Solo l’originale resterà nell’archivio della documentazione.
Ø DOCUMENTAZIONE FOGLIO DI FABBRICAZIONE
DOCUMENTAZIONE FOGLIO DI FABBRICAZIONE E’ il documento che riporta le istruzioni di dettaglio per l’operatore, nonchè i riferimenti alle norme di sicurezza e che, una volta compilato, consente la ricostruzione della storia di un lotto di prodotto.
DOCUMENTAZIONE FOGLIO DI FABBRICAZIONE Il Foglio di Fabbricazione deve essere posto nelle STRETTISSIME VICINANZE dell’apparecchiatura in lavorazione. Ø NON è ammesso lasciare un’apparecchiatura in lavorazione SENZA il relativo foglio di fabbricazione. Ø
Ø COMPILAZIONE CORRETTA DELLA DOCUMENTAZIONE
COMPILAZIONE DEI REPORT Tutte le registrazioni ufficiali del sistema documentale vanno compilati con criteri simili. I dati devono essere: u inseriti a penna (nera o blu) u firmati u datati
Ø CORREZIONE DEGLI ERRORI
CORREZIONE DATI ü Eventuali correzioni non devono oscurare il dato originariamente riportato. ü Il dato originariamente riportato deve essere BARRATO, SIGLATO E DATATO. ü Il dato corretto deve essere riportato chiaramente vicino a quello sbagliato.
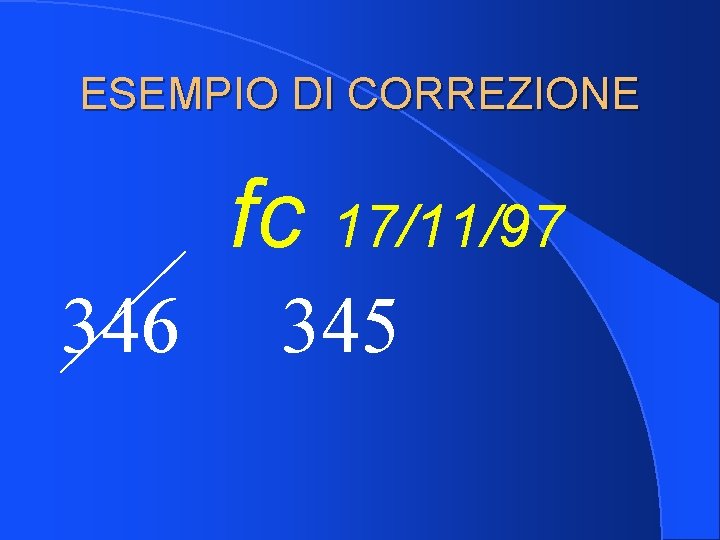
ESEMPIO DI CORREZIONE fc 17/11/97 346 345
Ø SIGNIFICATO DELLA FIRMA
SIGNIFICATO DELLA FIRMA Apporre la propria firma vuol dire dichiarare che: u l’operazione descritta u il controllo del parametro sono stati effettuati secondo le indicazioni del foglio di fabbricazione, della SOP, dell’Istruzione Operativa o del Manuale.
Ø DOPPIA FIRMA
DOPPIA FIRMA viene richiesta per OPERAZIONI / PASSAGGI CRITICI
DOPPIA FIRMA con lo scopo di rilevare parametri critici t riconciliare le etichette t verificare i carichi di materie prime t altro. t
Significato della doppia firma Risiede nell’importanza di avere un doppio controllo: la verifica e la registrazione di un parametro critico è fondamentale per garantire il controllo del processo/metodo analitico e quindi la qualità del prodotto.
DOPPIA FIRMA Essa deve essere riposta SCRUPOLOSAMENTE in quanto assicura la corretta esecuzione di una operazione o il corretto controllo di un parametro e quindi. . . la QUALITA’.
Ø CONTROLLO DI QUALITÀ
CONTROLLO QUALITÀ QUALIT È l’ente aziendale che, oltre ad altri compiti, sovrintende la qualità: l delle materie prime l degli intermedi l del prodotto finito Prima di poter essere utilizzati vengono posti in quarantena in attesa del giudizio di CQ.
CONTROLLO QUALITÀ QUALIT Revisiona il foglio di fabbricazione prima di approvare un lotto di prodotto finito.
CONTROLLO QUALITÀ QUALIT L’approvazione di un lotto da parte del Controllo Qualità è garanzia che: il prodotto ha superato tutti i test analitici chimici e biologici previsti u il processo di fabbricazione è stato eseguito correttamente. u
Ø CONVALIDA
CONVALIDA E’ uno degli strumenti fondamentali delle GMP per assicurare che il processo/metodo di analisi è sotto controllo e, di conseguenza, è in grado di produrre in modo ripetibile un prodotto/analisi che soddisfa le sue predeterminate specifiche di qualità.
CONVALIDA l Consiste nella pianificazione e nella esecuzione di un programma di verifiche e prove per dimostrare l’adeguatezza e la riproducibilità del processo/analisi.
CONVALIDA l Le macchine, gli impianti, gli strumenti, il processo e gli uomini sono sottoposti ad una sfida per dimostrare che il loro insieme funziona in modo adeguato e riproducibile.
DEFINIZIONE DI CONVALIDA Convalidare un processo significa stabilire una evidenza documentale che fornisca un elevato grado di assicurazione che un processo specifico produrrà in modo coerente un prodotto conforme alle sue predeterminate specifiche e caratteristiche di qualità (definizione tradotta dalle «Validation Guidelines» dell’FDA, Maggio 1987)
Ø CONVALIDA : ü IQ : Qualificazione della Installazione ü OQ : Qualificazione della Operatività ü PQ : Qualificazione delle Prestazioni
CONVALIDA: IQ, OQ, PQ l IQ (Qualificazione della Installazione): Controllare e documentare che il sistema in esame risponda alle specifiche predefinite e che sia stato installato correttamente. l OQ (Qualificazione dell’Operatività): l PQ (Qualificazione delle Prestazioni): Controllare e documentare che tutte le funzionalità critiche del sistema in esame rispettino i criteri di accettazione stabiliti. documentare che il sistema in esame sia in grado di raggiungere e mantenere le prestazioni prestabilite nelle reali condizioni di impiego.
STRUMENTI E SISTEMI CRITICI Sono quelli che misurano o controllano i parametri critici. l Gli strumenti ed i dispositivi di controllo critici devono essere sottoposti a taratura in modo regolare. Se il processo è controllato in manuale gli operatori devono seguire delle procedure operative standard ed essere sottoposti ad un training documentato e verificato.
Riepilogo La Qualità l Ruolo dell’operatore nell’assicurare la qualità l Importanza dell’addestramento l Modalità di compilazione della documentazione l Controllo della Qualità l Convalida l Strumento critico e Manutenzione l
CONCLUSIONI Tutto questo potrà sembrare tendere a. . .
invece. .
…. serve a darvi le armi per raggiungere una meta molto importante: la qualità del prodotto e anche Ø quella del proprio lavoro. Ø
Eudra. Lex The Rules Governing Medicinal Products in the European Union Volume 4 EU Guidelines to Good Manufacturing Practice Medicinal Products for Human and Veterinary Use Part II Basic Requirements for Active Substances used as Starting Materials Annex 1 Manufacture of Sterile Medicinal Products (corrected version) http: //ec. europa. eu/enterprise/pharmaceuticals/eudralex/vol 4_en. htm
Code of Federal Regulations: Sezione 210 c. GMP in manufacturing, processing, packing or holding of drugs; general Sezione 211 c. GMP for finished pharmaceutical
Eudra. Lex The Rules Governing Medicinal Products in the European Union Volume 4 l. EU Guidelines to Good Manufacturing Practice Medicinal Products for Human and Veterinary Use Part II l. Basic Requirements for Active Substances used as Starting Materials Annex 1 Manufacture of Sterile Medicinal Products (corrected version) http: //ec. europa. eu/enterprise/pharmaceuticals/eudralex/vol 4_en. htm
Registrazioni ufficiali del sistema documentale Batch record o Foglio di Fabbricazione l SOP l Report analitici e Bollettini di analisi l Certificati di taratura l Report di magazzino l
MATERIA PRIMA “È un termine generale usato per indicare i materiali di partenza, i reagenti e solventi usati allo scopo di produrre un intermedio o un API. ” EU GMP part II «Good Manufacturing Practices for Active Pharmaceutical Ingredients»
INTERMEDIO “È un materiale, prodotto durante uno stadio di produzione di un API, che è destinato a subire ulteriori cambiamenti molecolari o ulteriori purificazioni prima di diventare API. ” EU GMP part II «Good Manufacturing Practices for Active Pharmaceutical Ingredients»
PRODOTTO FINITO o DRUG SUBSTANCE o API (Active Pharmaceutical Ingredient) “Ogni sostanza o miscela di sostanze destinata ad essere utilizzata nella produzione di un prodotto medicinale di cui diventa l’ingrediente attivo. Tali sostanze hanno attività farmacologica o un effetto diretto nella diagnosi, cura, trattamento o nella prevenzione di una malattia o influiscono sulla struttura e sulle funzioni dell’organismo” EU GMP part II «Good Manufacturing Practices for Active Pharmaceutical Ingredients»
QUARANTENA “È lo stato del materiale isolato, fisicamente o con altro mezzo, in attesa di una decisione, da parte del Controllo Qualità, sul suo successivo utilizzo: di approvazione o di rifiuto. ” EU GMP part II «Good Manufacturing Practices for Active Pharmaceutical Ingredients»
CRITICO Si definisce critico un sistema (processo, fase di processo, apparecchiatura, impianto, procedura, strumento, parametro, operazione, ecc. ) la cui attuazione, funzione o valore ha un impatto sulla qualità del prodotto. l In particolare, sono da considerarsi critici tutti i parametri che vengono riportati sul batch record e tutto ciò che contribuisce a tenere sotto controllo il processo di produzione. l
- Slides: 77