
Fisiopatologia dei globuli rossi Le anemie Parte IV
Fisiopatologia dei globuli rossi Le anemie – Parte IV
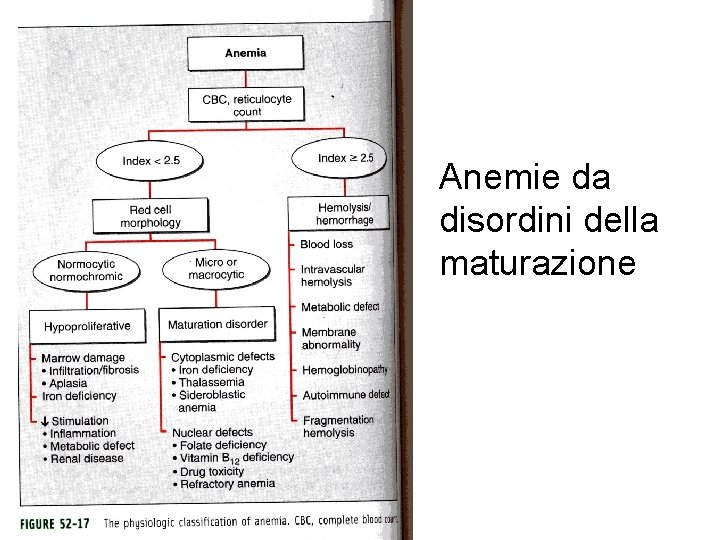
Anemie da disordini della maturazione
Myelodysplastic syndromes n n Myelodysplastic syndromes – is a heterogeneous group of closely related clonal hematopoietic disorders, that tend to terminate in acute leukemia. All are characterized by impaired morphology and maturation (dysmyelopoiesis) Peripheral blood cytopenias, resulting from ineffective blood cell production 35 to 100 cases/million
LE SINDROMI MIELODISPLASTICHE (SMD) (ANEMIE REFRATTERIE) DISORDINI ACQUISITI CLONALI DELLE CELLULE STAMINALI EMOPOIETICHE CARATTERIZZATI DA: • EMOPOIESI INEFFICACE (MIDOLLO IPERCELLULARE) • ANEMIA e/o NEUTROPENIA e/o PIASTRINOPENIA • EVOLUZIONE IN LEUCEMIA ACUTA (L. A. SECONDARIE) • FREQUENZA CRESCENTE CON L’ETA’
ANEMIA: ERITROPOIESI INEFFICACE, IPERPLASTICA E DISPLASTICA; RIDOTTA FORMAZIONE ERITROCITI; POCHI RETICOLOCITI NEUTROPENIA: GRANULOCITOPOIESI INEFFICACE, DISPLASTICA; MATURAZIONE INCOMPLETA, DIFETTIVA PIASTRINOPENIA: PIASTRINOPOIESI INEFFICACE, MEGACARIOCITI DISPLASTICI, IPODIPLOIDI
COME SI STUDIANO LE SMD • ESAME EMOCROMOCITOMETRICO E MORFOLOGICO DEL SANGUE (Hb, CONTA GLOBULI ROSSI, RETICOLOCITI, LEUCOCITI E PIASTRINE, FORMULA LEUCOCITARIA) • ASPIRATO MIDOLLARE / BIOPSIA OSSEA (CELLULARITA’, DISERITROPOIESI, DISGRANULOPOIESI, DISPLASIA MKC, PERCENTUALE DI BLASTI, SIDEROBLASTI AD ANELLO) • “IMMUNOFENOTIPO”: CELLULE CD 34+, FENOTIPI ABERRANTI • CITOGENETICA: CARIOTIPO: BANDEGGIO E FISH (FLUORESCENCE-IN-SITU-HYBRIDIZATION)
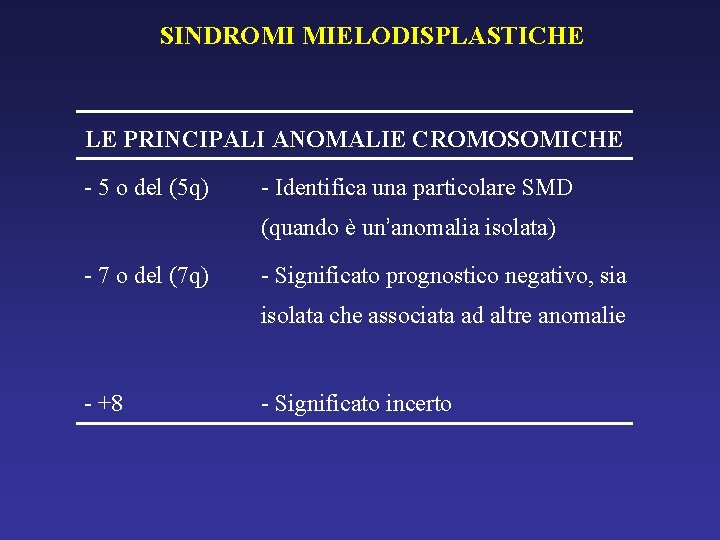
SINDROMI MIELODISPLASTICHE LE PRINCIPALI ANOMALIE CROMOSOMICHE - 5 o del (5 q) - Identifica una particolare SMD (quando è un’anomalia isolata) - 7 o del (7 q) - Significato prognostico negativo, sia isolata che associata ad altre anomalie - +8 - Significato incerto
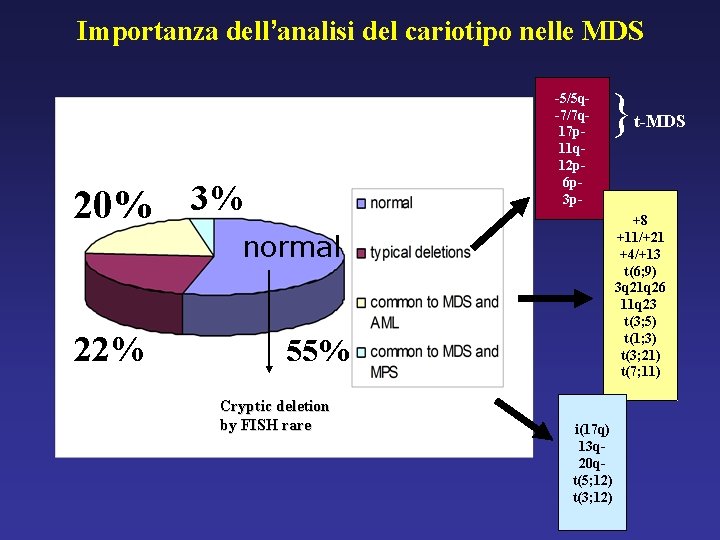
Importanza dell’analisi del cariotipo nelle MDS -5/5 q-7/7 q 17 p 11 q 12 p 6 p 3 p- 20% 3% } +8 +11/+21 +4/+13 t(6; 9) 3 q 21 q 26 11 q 23 t(3; 5) t(1; 3) t(3; 21) t(7; 11) normal 22% 55% Cryptic deletion by FISH rare t-MDS i(17 q) 13 q 20 qt(5; 12) t(3; 12)
SINDROMI MIELODISPLASTICHE CLINICA - ANEMIA CRONICA - infezioni (neutropenia) - emorragie (piastrinopenia)
COME SI FA’ LA DIAGNOSI ? • ESAME OBIETTIVO “NEGATIVO” (ANEMIA A PARTE) • EMOCROMO (ANEMIA, MCV, NORMALE / AUMENTATO, POCHI RETICOLOCITI, NEUTROPENIA, BLASTI) • SIDEREMIA ALTA, TRANSFERRINA BASSA, FERRITINA ALTA • MIDOLLO IPERCELLULARE, DISPLASTICO, PARZIALMENTE BLASTICO • CARIOTIPO ALTERATO
SINDROMI MIELODISPLASTICHE IL SOVRACCARICO DI FERRO • AUMENTO ASSORBIMENTO • CARICO TRASFUSIONALE: 1 U. DI SANGUE = 180 mg DI FERRO – 2 U. AL MESE = 24 U. DI SANGUE ALL’ANNO = 4320 mg DI FERRO ALL’ ANNO • DANNI D’ORGANO: MIOCARDIO (DEPOSITO DI FERRO, RIDOTTO APPORTO DI O 2) • TERAPIA FERROCHELANTE (NEI PAZIENTI A RISCHIO BASSO o INTERMEDIO)
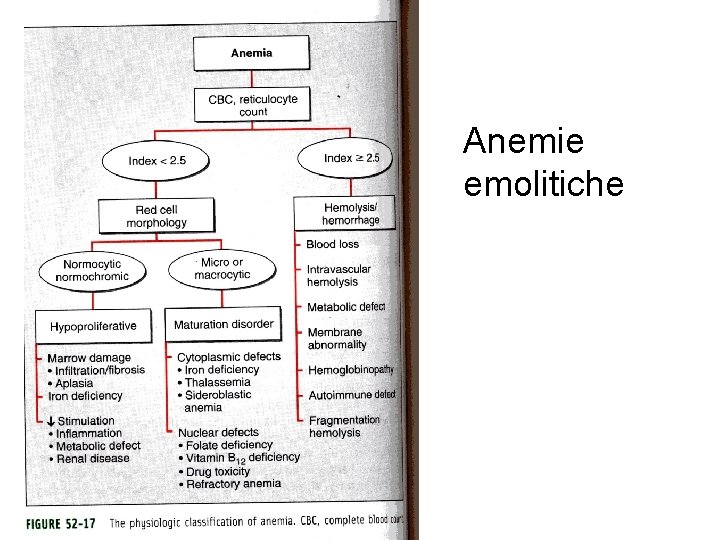
Anemie emolitiche
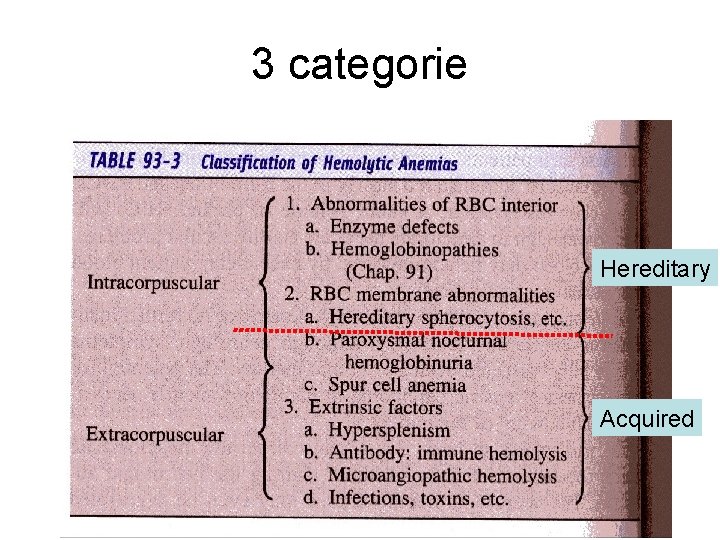
3 categorie Hereditary Acquired
L’ERITROCITO VIVE 120 GIORNI INVECCHIANDO PERDE CAPACITA’ DI GENERARE ENERGIA E QUINDI DI CONTENERE E RIPARARE I DANNI DA STRESS OSSIDATIVO E DI MANTENERE I LIPIDI DI MEMBRANA. NON E’ IN GRADO DI RINNOVARE LE PROTEINE DELLA MEMBRANA E DEL CITOSCHELETRO. L’ERITROCITO VECCHIO DIVENTA RIGIDO, PERDE PLASTICITA’ E DEFORMABILITA’ E VIENE CATTURATO DAI MACROFAGI: EMOLISI FISIOLOGICA, EXTRAVASCOLARE.
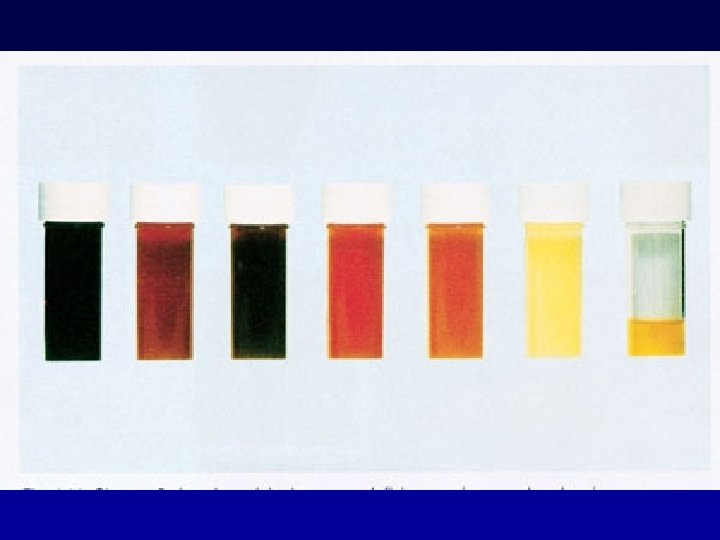
EMOLISI EXTRAVASCOLARE (FISIOLOGICA E PATOLOGICA) L’ERITROCITO “VECCHIO” O “MALATO” VIENE SEQUESTRATO DAI MACROFAGI. EMOLISI INTRAVASCOLARE L’ERITROCITO COLPITO DA UN AGENTE EMOLIZZANTE (PER ES. CON ATTIVAZIONE COMPLETA DELLA CASCATA COMPLEMENTARE) SI “ROMPE” IN CIRCOLO, LIBERANDO EMOGLOBINA (SIERO ROSA, URINE ROSSE NERE)
DOVE AVVIENE L’EMOLISI EXTRAVASCOLARE? • OVUNQUE CI SIANO MACROFAGI. FISIOLOGICAMENTE SOPRATTUTTO NEL MIDOLLO OSSEO, MILZA E FEGATO. • IN CONDIZIONI PATOLOGICHE (ERITROCITI DANNEGGIATI, RIVESTITI DA ANTICORPI) LA SEDE PRINCIPALE DELL’EMOLISI DIVENTA LA MILZA, PER LA PARTICOLARE STRUTTURA DELLA POLPA ROSSA. • TOGLIERE LA MILZA NON ALLUNGA LA VITA DEGLI ERITROCITI NORMALI, MA PUO’ ALLUNGARE LA VITA DI ERITROCITI ANORMALI.
L’EMOLISI: DALL’EMOGLOBINA ALLA BILIRUBINA 1. L’ERITROCITO VECCHIO O DANNEGGIATO VIENE FAGOCITATO DAI MACROFAGI. 2. IL FERRO VIENE STACCATO DALL’EME E RIUTILIZZATO (L’EPCIDINA REGOLA LA CAPACITA’ DEI MACROFAGI DI RIMETTERE IN CIRCOLAZIONE IL FERRO). 3. IL NUCLEO TETRAPIRROLICO DELL’EME VIENE APERTO E SI FORMA LA BILIRUBINA (PIGMENTO DI COLORE GIALLO-VERDE).
4. LA BILIRUBINA CIRCOLA NEL SANGUE LEGATA ALL’ ALBUMINA. 5. IL COMPLESSO ALBUMINA-BILIRUBINA VIENE RICONOSCIUTO SUL POLO VASCOLARE DEGLI EPATOCITI. LA BILIRUBINA VIENE INTERNALIZZATA. 6. NELL’EPATOCITO LA BILIRUBINA VIENE CONIUGATA DUE VOLTE CON ACIDO GLICURONICO, E DIVENTA IDROSOLUBILE. 7. LA BILIRUBINA DIGLICURONATA VIENE ESCRETA SUL POLO BILIARE DELL’EPATOCITA.
8. CANALICOLI BILIARI, DUTTULI BILIARI, DOTTI BILIARI, COLEDOCO (PANCREAS-WIRSUNG), DUODENO. 7. NELL’INTESTINO LA BILIRUBINA SI TRASFORMA IN BILINOGENO E BILINE CHE VENGONO IN GRAN PARTE ELIMINATI IN GRAN PARTE CON LE FECI (DONDE IL COLORE SCURO DELLE FECI) E IN PARTE CON LE URINE (DONDE IL COLORITO VARIABILE DELLE URINE, TANTO PIU’ “SCURE” QUANTO MAGGIORE E’ IL LORO CONTENUTO DI UROBILINOGENO).
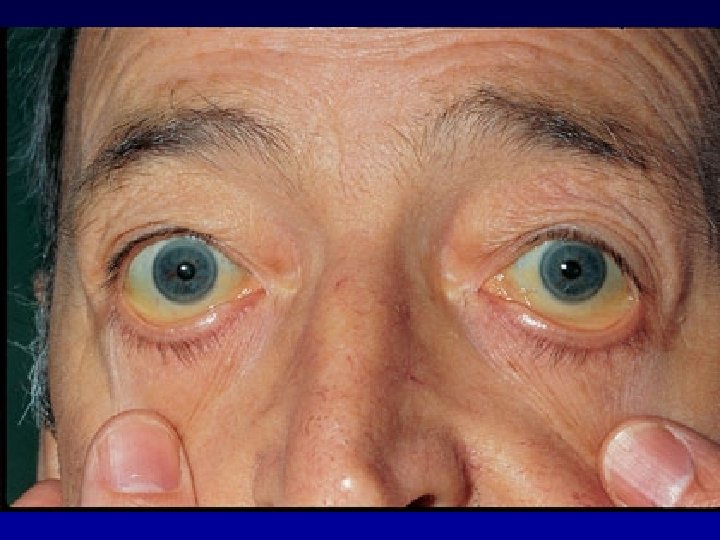
11. EMOLISI PATOLOGICA = PIU’ BILIRUBINA = MAGGIOR LAVORO PER GLI EPATOCITI = MAGGIORE ELIMINAZIONE DI BILIRUBINA, BILINOGENI, BILINE = MAGGIOR QUANTITA’ DI UROBILINOGENO NELLE URINE (URINE “FLAMMEE”). 12. SE LA QUANTITA’ DI BILIRUBINA PRODOTTA DALL’EMOLISI ECCEDE LE CAPACITA’ DEL FEGATO, LA CONCENTRAZIONE DELLA BILIRUBINA NON CONIUGATA (INDIRETTA) NEL SANGUE AUMENTA: COLORAZIONE GIALLA CUTE, MUCOSE, CONGIUNTIVE = ITTERO.
13. SE LA PROTEINA CHE TRASPORTA LA BILIRUBINA NEGLI EPATOCITI E’ DIFETTIVA = IPERBILIRUBINEMIA NON CONIUGATA = GILBERT. 14. SE GLI EPATOCITI SONO DANNEGGIATI, AUMENTANO SIA LA BILIRUBINA NON CONIUGATA CHE QUELLA CONIUGATA (EPATITE). 15. SE L’ESCREZIONE DELLA BILIRUBINA DAL POLO BILIARE DEGLI EPATOCITI E’ CONTRASTATA (FARMACI) O SE LE VIE BILIARI SONO “CHIUSE” (INFEZIONI, CALCOLI, TUMORI), AUMENTA LA BILIRUBINA CONIUGATA.
EMOLISI PATOLOGICA • RIDUZIONE DELLA VITA MEDIA ERITROCITARIA < 120 GIORNI • COMPENSATA, SENZA ANEMIA: SE LA VITA MEDIA ERITROCITARIA E’ > 20 GIORNI • SCOMPENSATA, CON ANEMIA: SE LA VITA MEDIA ERITROCITARIA E’ < 20 GIORNI O SE ERITROPOIESI RIDOTTA
EMOLISI PATOLOGICA - CLINICA - ITTERO - URINE IPERCROMICHE - FECI IPERCROMICHE - SPLENOMEGALIA - LITIASI BILIARE
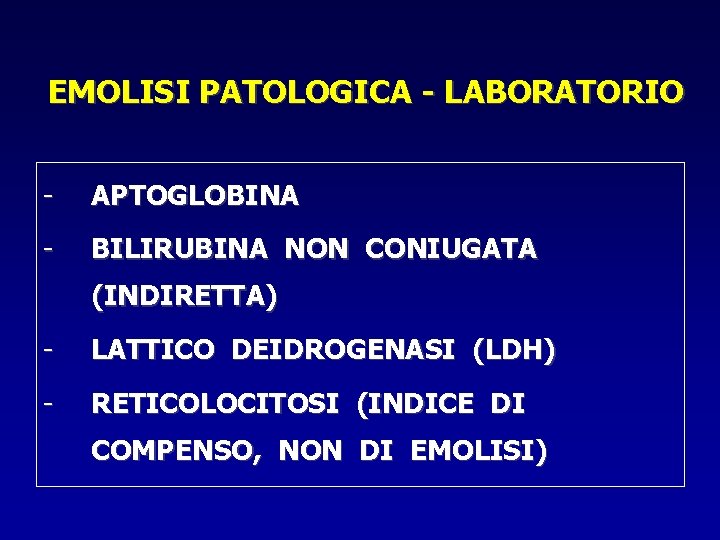
EMOLISI PATOLOGICA - LABORATORIO - APTOGLOBINA - BILIRUBINA NON CONIUGATA (INDIRETTA) - LATTICO DEIDROGENASI (LDH) - RETICOLOCITOSI (INDICE DI COMPENSO, NON DI EMOLISI)
DISTINZIONE FRA MALATTIA EMOLITICA E ANEMIA EMOLITICA - SE L’EMOLISI E’ COMPENSATA, SI HANNO SEGNI CLINICI E DI LABORATORIO DI EMOLISI, SENZA ANEMIA (MALATTIA EMOLITICA). - SE L’EMOLISI NON E’ COMPENSATA, SI HA ANEMIA EMOLITICA.
CLASSIFICAZIONE DELLE ANEMIE EMOLITICHE 1. CAUSE INTRINSECHE: L’ERITROCITO E’ DIFETTOSO (MEMBRANA ERITROCITARIA O ENZIMI ERITROCITARI). 2. CAUSE ESTRINSECHE: L’ERITROCITO E’ NORMALE, MA LA CAUSA DI EMOLISI E’ ESTERNA. 3. CAUSE MISTE: L’ERITROCITO E’ DIFETTOSO, MA VIENE RIMOSSO (EMOLISI) SOLO IN PRESENZA DI PARTICOLARI CAUSE ESTRINSECHE, CHE NON DANNEGGEREBBERO UN ERITROCITO NORMALE.
CLASSIFICAZIONE DELLE ANEMIE EMOLITICHE 1. ALTERAZIONI DELLA MEMBRANA O DEL CITOSCHELETRO. 2. ALTERAZIONI DELL’EMOGLOBINA. 3. ALTERAZIONI DEGLI ENZIMI (METABOLICHE) 4. ANTICORPI ANTI-ERITROCITI 5. CAUSE MECCANICHE
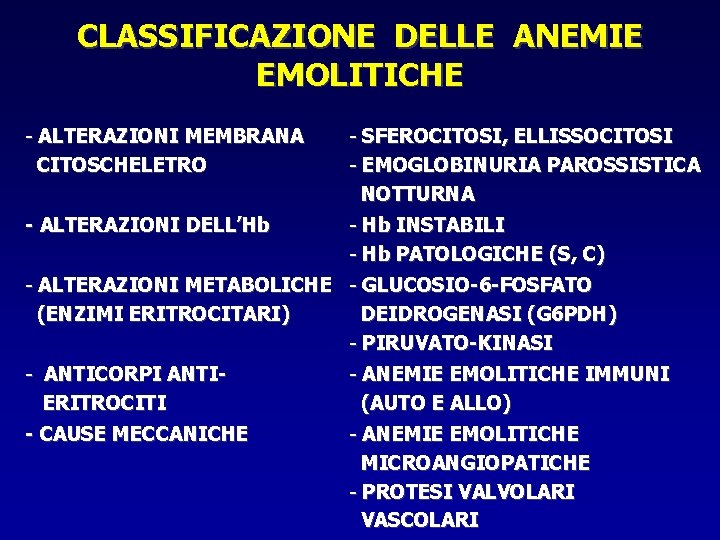
CLASSIFICAZIONE DELLE ANEMIE EMOLITICHE - ALTERAZIONI MEMBRANA CITOSCHELETRO - SFEROCITOSI, ELLISSOCITOSI - EMOGLOBINURIA PAROSSISTICA NOTTURNA - ALTERAZIONI DELL’Hb - Hb INSTABILI - Hb PATOLOGICHE (S, C) - ALTERAZIONI METABOLICHE - GLUCOSIO-6 -FOSFATO (ENZIMI ERITROCITARI) DEIDROGENASI (G 6 PDH) - PIRUVATO-KINASI - ANTICORPI ANTI- ANEMIE EMOLITICHE IMMUNI ERITROCITI (AUTO E ALLO) - CAUSE MECCANICHE - ANEMIE EMOLITICHE MICROANGIOPATICHE - PROTESI VALVOLARI VASCOLARI
Classificazione anemie emolitiche • Anemie emolitiche congenite – Da deficit enzimatici che causano una anomalia del metabolismo energetico • Enzimi dello shunt degli esosomonofosfati e del metabolismo del glutatione • Enzimi della via di Embden-Meyerhof • Enzimi del metabolismo dei nucleotidi – Emoglobinopatie – Da alterazioni della membrana eritrocitaria • Anemie emolitiche acquisite – Su base immunitaria – Su base non immunitaria
Classificazione anemie emolitiche • • • Enzimi dello shunt degli esosomonofosfati e del metabolismo del glutatione – Glucosio -6 -fosfato-deidrogenasi (G-6 -PD) – Glutatione perossidasi (GSH-Px) – Deficit di Glutatione secondario a deficit di g-glutammil-cisteina sintetasi – Glutatione-reduttasi Enzimi della via di Embden-Meyerhof – Esochinasi (HK) – Glucosio-fosfato-isomerasi (GPI) – Fosfofruttochinasi (PFK) – Aldolasi (ALD) – Trioso fosfato isomerasi (TPI) – Difosfoglicerato mutasi (DPGM) – Fosfoglicerato chinasi (PGK) – Piruvato chinasi (PK) Enzimi del metabolismo dei nucleotidi – Adenilato chinasi – Pirimidina 5’-nucleotidasi
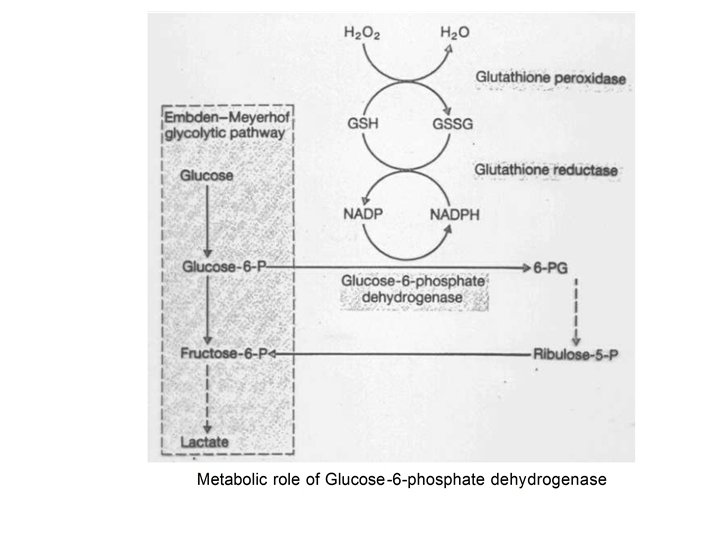
Defects in Hexosemonophosphate shunt • Via metabolica dedicata alla protezione del globulo rosso (Hb allo stato ridotto Fe++ e membrane) dagli agenti ossidanti • Serve alla produzione di glutatione ridotto • Difetti enzimatici impediscono mantenimento livelli adeguati di glutatione ridotto ----> Hb sulfidril groups oxidized ----> Heinz bodies
G 6 PD deficiency • • • > 200 milioni individui Protegge dalla malaria Over 400 varianti Considerable clinical eterogeneity Variante mediterranea mostra decay pronunciato >50% attività enzimatica during RBC life span • Crisi emolitiche arise when exposed to oxidant or environmental stress come infezioni – Hemoglobinuria – Periferal vascular collapse – Older RBC destroyed rapidly – Crisis usually self limited
SIGNS AND SYMPTOMS Signs and symptoms can range from mild to severe Most significant consequence of G 6 PD Deficiency is hemolytic anemia • Majority of people have no symptoms • Class 1 - severe enzyme deficiency + chronic hemolytic anemia • Class 2 - severe enzyme deficiency, <10% normal activity • Class 3 - moderate-mild enzyme deficiency, 10 -60% normal activity • Class 4 - very mild or no enzyme deficiency
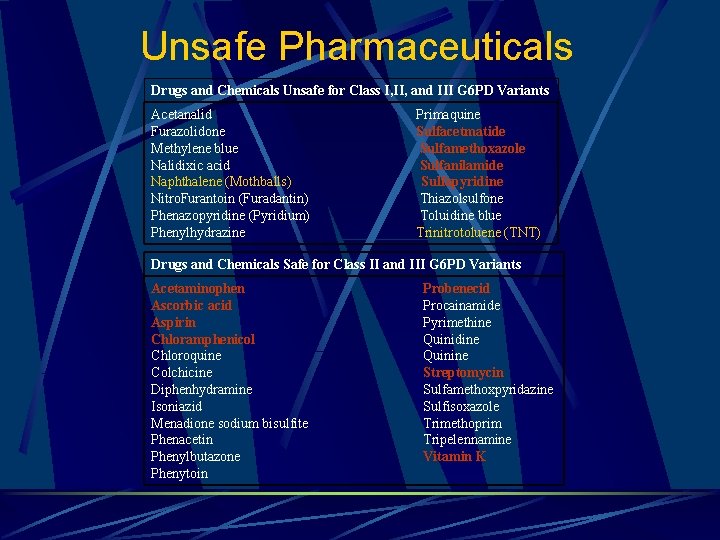
Unsafe Pharmaceuticals Drugs and Chemicals Unsafe for Class I, II, and III G 6 PD Variants Acetanalid Furazolidone Methylene blue Nalidixic acid Naphthalene (Mothballs) Nitro. Furantoin (Furadantin) Phenazopyridine (Pyridium) Phenylhydrazine Primaquine Sulfacetmatide Sulfamethoxazole Sulfanilamide Sulfapyridine Thiazolsulfone Toluidine blue Trinitrotoluene (TNT) Drugs and Chemicals Safe for Class II and III G 6 PD Variants Acetaminophen Ascorbic acid Aspirin Chloramphenicol Chloroquine Colchicine Diphenhydramine Isoniazid Menadione sodium bisulfite Phenacetin Phenylbutazone Phenytoin Probenecid Procainamide Pyrimethine Quinidine Quinine Streptomycin Sulfamethoxpyridazine Sulfisoxazole Trimethoprim Tripelennamine Vitamin K
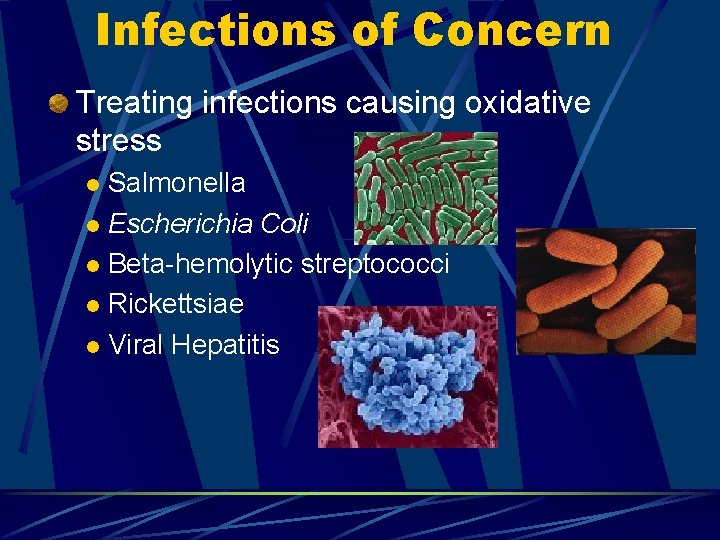
Infections of Concern Treating infections causing oxidative stress Salmonella l Escherichia Coli l Beta-hemolytic streptococci l Rickettsiae l Viral Hepatitis l
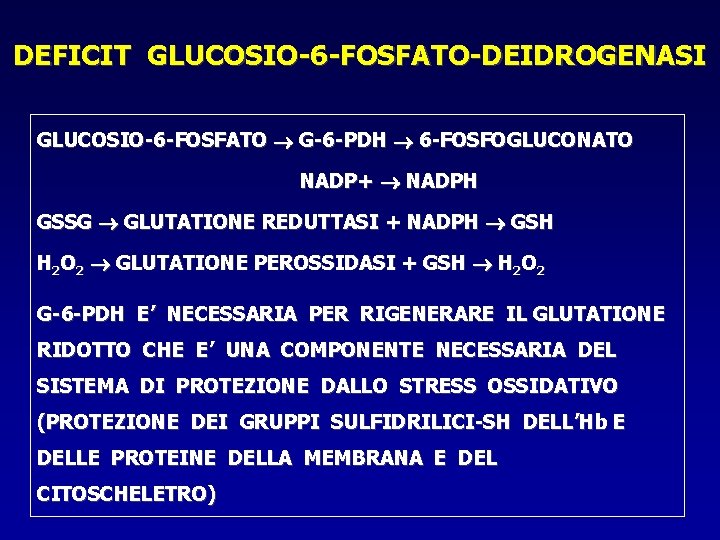
DEFICIT GLUCOSIO-6 -FOSFATO-DEIDROGENASI GLUCOSIO-6 -FOSFATO G-6 -PDH 6 -FOSFOGLUCONATO NADP+ NADPH GSSG GLUTATIONE REDUTTASI + NADPH GSH H 2 O 2 GLUTATIONE PEROSSIDASI + GSH H 2 O 2 G-6 -PDH E’ NECESSARIA PER RIGENERARE IL GLUTATIONE RIDOTTO CHE E’ UNA COMPONENTE NECESSARIA DEL SISTEMA DI PROTEZIONE DALLO STRESS OSSIDATIVO (PROTEZIONE DEI GRUPPI SULFIDRILICI-SH DELL’Hb E DELLE PROTEINE DELLA MEMBRANA E DEL CITOSCHELETRO)
DEFICIT GLUCOSIO-6 -FOSFATO-DEIDROGENASI (G-6 -PDH) IL GENE E’ SUL CROMOSOMA X MASCHI EMIZIGOTI FEMMINE ETEROZIGOTI O OMOZIGOTI PIU’ DI 300 MUTAZIONI - G-6 -PDH A(AFRICA-AMERICHE) - G-6 -PDH MEDITERRANEA
DEFICIT GLUCOSIO-6 -FOSFATO-DEIDROGENASI (G-6 -PDH) MALATTIA EMOLITICA CRONICA, CON CRISI EMOLITICHE PROVOCATE DALL’ESPOSIZIONE AD AGENTI OSSIDANTI - FARMACI (PRIMACHINA) - FAVISMO L’Hb PRECIPITA – SI FORMANO I CORPI DI HEINZ – GLI ERITROCITI DIVENTANO “RIGIDI” E SONO SEQUESTRATI DAI MACROFAGI.
Defects in Embden-Meyerhof pathway • • Inherited in autosomal recessive pattern Low frequency RBC relatively deficient in ATP RBC are rigid, have K+ leaking channels, are sequestered by RE • Deficiencies localized to RBC in most cases • PK deficiency 95% cases • Glucose phosphate isomerase 4%
DEFICIT PIRUVATO CHINASI - DIFETTO PIRUVATO CHINASI * - DIFETTIVA PRODUZIONE DI ATP - ANEMIA EMOLITICA CRONICA - LABORATORIO: DOSAGGIO ENZIMA - TERAPIA: SPLENECTOMIA * ULTIMA “TAPPA” DELLA GLICOLISI ANAEROBICA (EMBDEN-MEYERHOF) FOSFOENOLPIRUVATO LATTATO ADP ATP
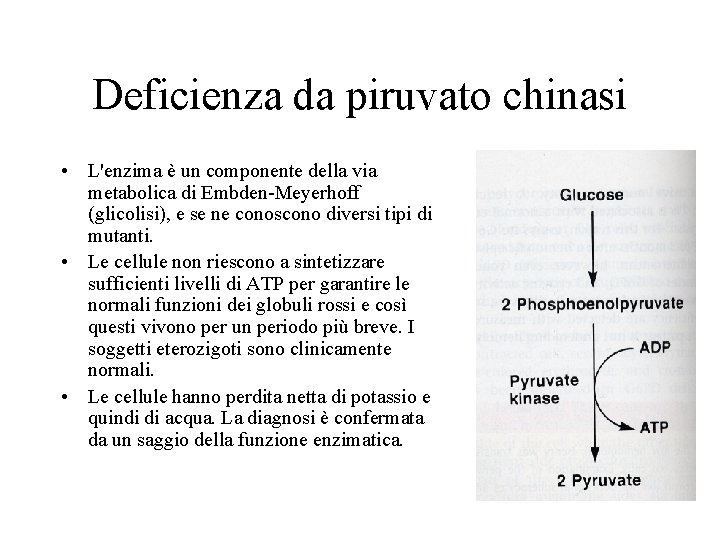
Deficienza da piruvato chinasi • L'enzima è un componente della via metabolica di Embden-Meyerhoff (glicolisi), e se ne conoscono diversi tipi di mutanti. • Le cellule non riescono a sintetizzare sufficienti livelli di ATP per garantire le normali funzioni dei globuli rossi e così questi vivono per un periodo più breve. I soggetti eterozigoti sono clinicamente normali. • Le cellule hanno perdita netta di potassio e quindi di acqua. La diagnosi è confermata da un saggio della funzione enzimatica.
Classificazione anemie emolitiche • Anemie emolitiche congenite – Da deficit enzimatici che causano una anomalia del metabolismo energetico • Enzimi dello shunt degli esosomonofosfati e del metabolismo del glutatione • Enzimi della via di Embden-Meyerhof • Enzimi del metabolismo dei nucleotidi – Emoglobinopatie – Da alterazioni della membrana eritrocitaria • Anemie emolitiche acquisite – Su base immunitaria – Su base non immunitaria
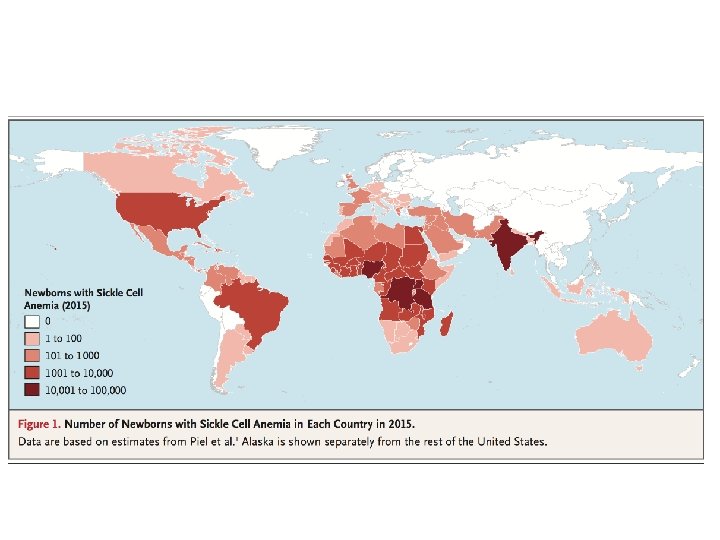
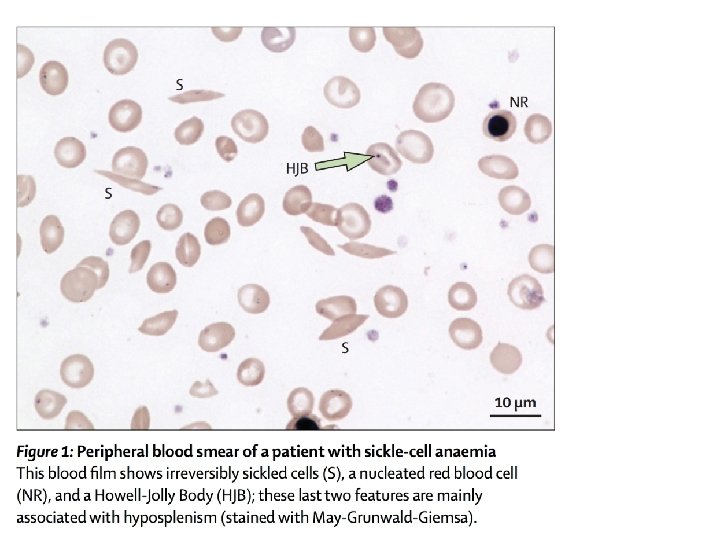
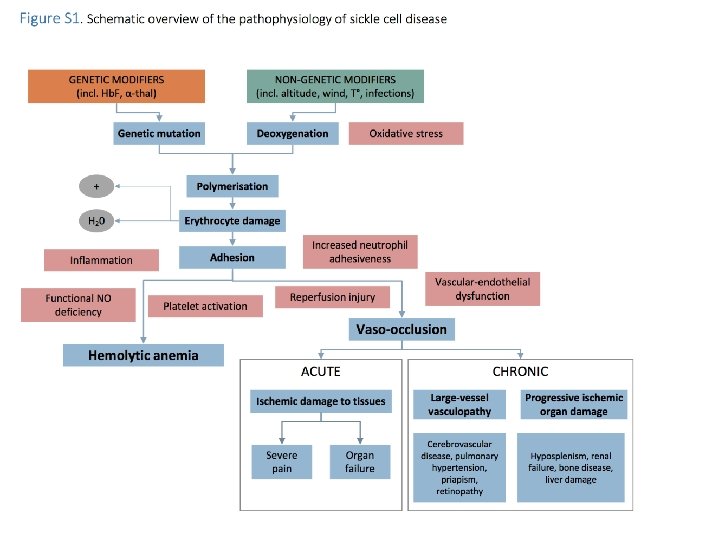
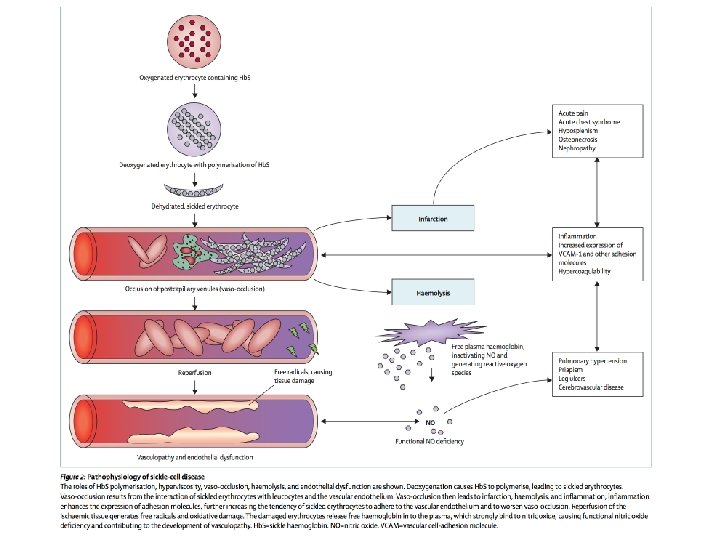
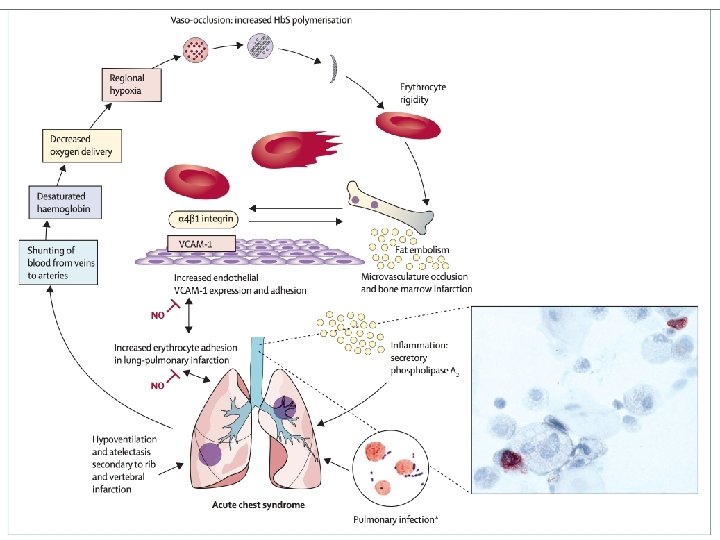
Vedi slides emoglobinopatie. ppt
Classificazione anemie emolitiche • Anemie emolitiche congenite – Da deficit enzimatici che causano una anomalia del metabolismo energetico • Enzimi dello shunt degli esosomonofosfati e del metabolismo del glutatione • Enzimi della via di Embden-Meyerhof • Enzimi del metabolismo dei nucleotidi – Emoglobinopatie – Da alterazioni della membrana eritrocitaria • Anemie emolitiche acquisite – Su base immunitaria – Su base non immunitaria
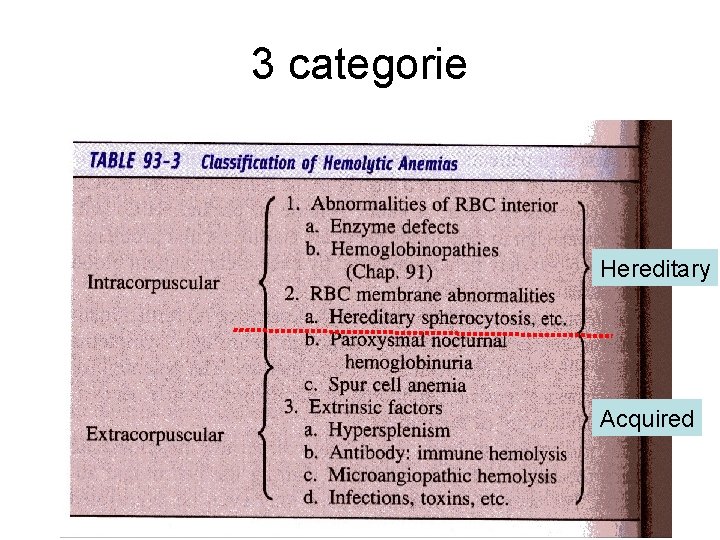
3 categorie Hereditary Acquired
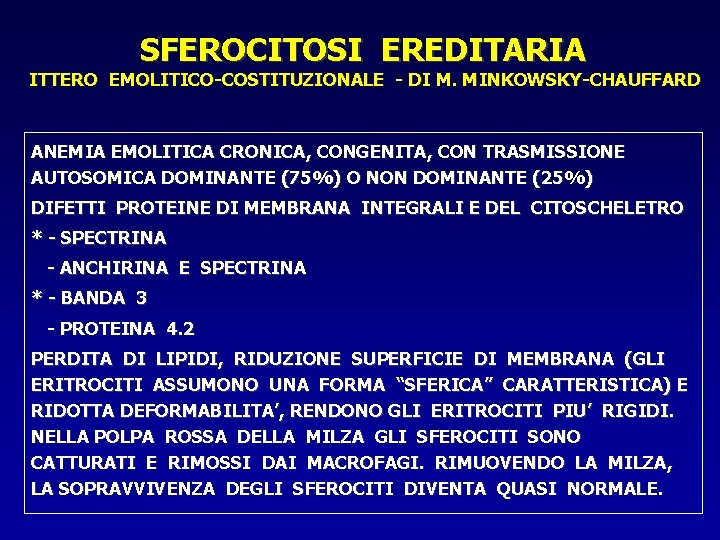
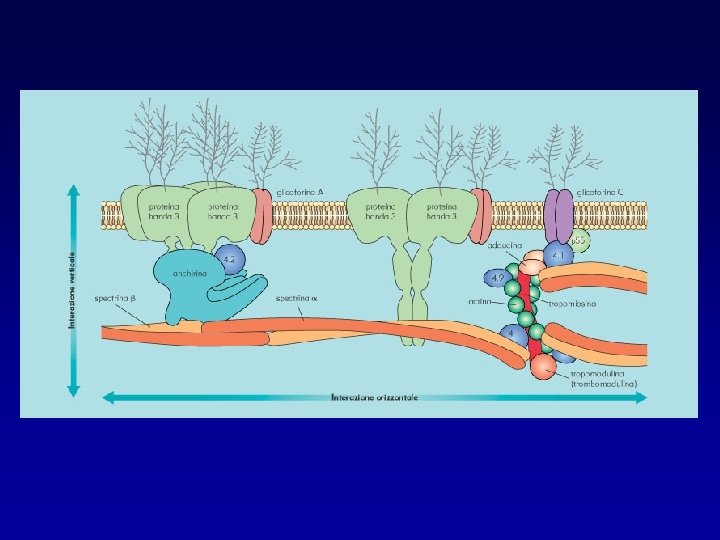
SFEROCITOSI EREDITARIA ITTERO EMOLITICO-COSTITUZIONALE - DI M. MINKOWSKY-CHAUFFARD ANEMIA EMOLITICA CRONICA, CONGENITA, CON TRASMISSIONE AUTOSOMICA DOMINANTE (75%) O NON DOMINANTE (25%) DIFETTI PROTEINE DI MEMBRANA INTEGRALI E DEL CITOSCHELETRO * - SPECTRINA - ANCHIRINA E SPECTRINA * - BANDA 3 - PROTEINA 4. 2 PERDITA DI LIPIDI, RIDUZIONE SUPERFICIE DI MEMBRANA (GLI ERITROCITI ASSUMONO UNA FORMA “SFERICA” CARATTERISTICA) E RIDOTTA DEFORMABILITA’, RENDONO GLI ERITROCITI PIU’ RIGIDI. NELLA POLPA ROSSA DELLA MILZA GLI SFEROCITI SONO CATTURATI E RIMOSSI DAI MACROFAGI. RIMUOVENDO LA MILZA, LA SOPRAVVIVENZA DEGLI SFEROCITI DIVENTA QUASI NORMALE.
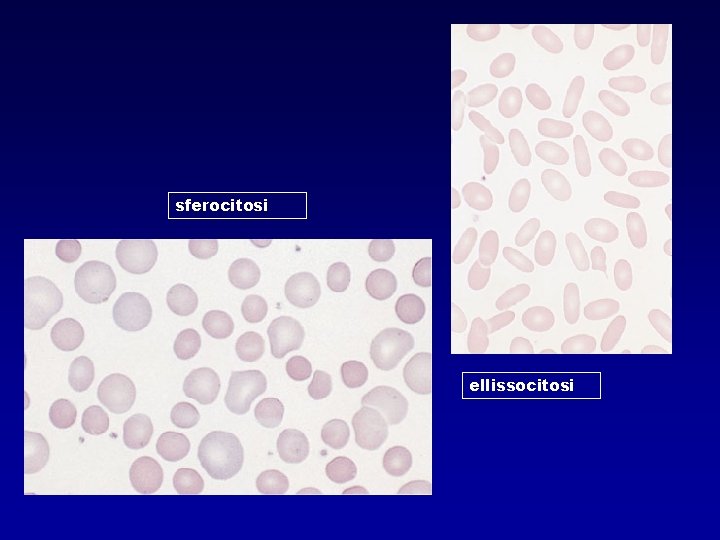
sferocitosi ellissocitosi
SFEROCITOSI EREDITARIA - MALATTIA O ANEMIA EMOLITICA CRONICA, EREDITARIA, DI GRAVITA’ VARIABILE. - COLICHE BILIARI E LITIASI BILIARE IN GIOVANE ETA’ - ITTERO - IPERCROMIA URINARIA - SPLENOMEGALIA - TERAPIA: SPLENECTOMIA
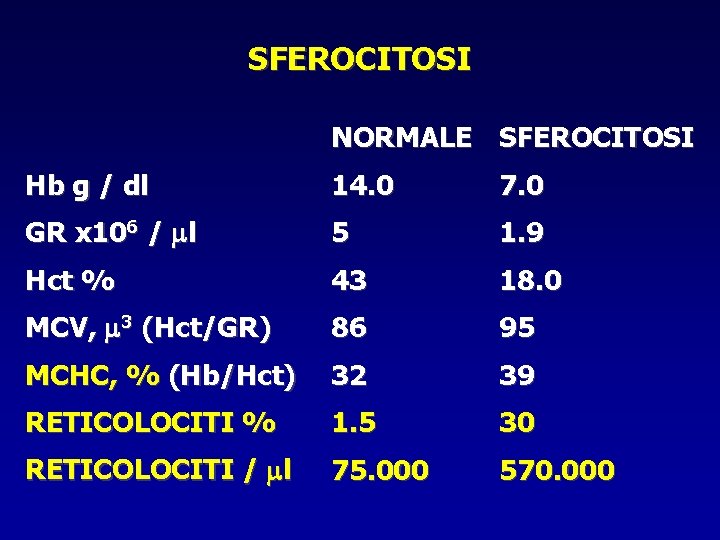
SFEROCITOSI NORMALE SFEROCITOSI Hb g / dl 14. 0 7. 0 GR x 106 / l 5 1. 9 Hct % 43 18. 0 MCV, 3 (Hct/GR) 86 95 MCHC, % (Hb/Hct) 32 39 RETICOLOCITI % 1. 5 30 RETICOLOCITI / l 75. 000 570. 000
Difetti ereditari di membrana • Costituenti di natura proteica – Sferocitosi ereditaria – Ellissocitosi ereditaria – Piropoichilocitosi ereditaria • Da alterata permeabilità ai cationi – Stomatocitosi ereditaria – Xerocitosi ereditaria • Costituenti di natura lipidica – Anemia a cellule a sperone – Acantocitosi ereditaria
Difetti acquisiti di membrana – Emoglobinuria notturna parossistica
EMOGLOBINURIA PAROSSISTICA NOTTURNA - ANEMIA EMOLITICA CRONICA, ACQUISITA - DIFETTO GENE Pig. A – “DIFETTO DI ANCORA” (FOSFATIL INOSITOLO) - DIFETTO DI ANCORAGGIO ALLA MEMBRANA ERITROCITARIA DI ALCUNE PROTEINE CHE “PROTEGGONO” DALLA LISI COMPLEMENTARE (CD 55, CD 59) - EMOLISI PREVALENTEMENTE INTRAVASCOLARE - URINE NERE - COMPLICANZE TROMBOTICHE - LABORATORIO: CD 55, CD 59 SU ERITROCITI E LEUCOCITI, TEST DELL’EMOLISI ACIDA (TEST DI HAM) - TERAPIA: SUPPORTO E ?
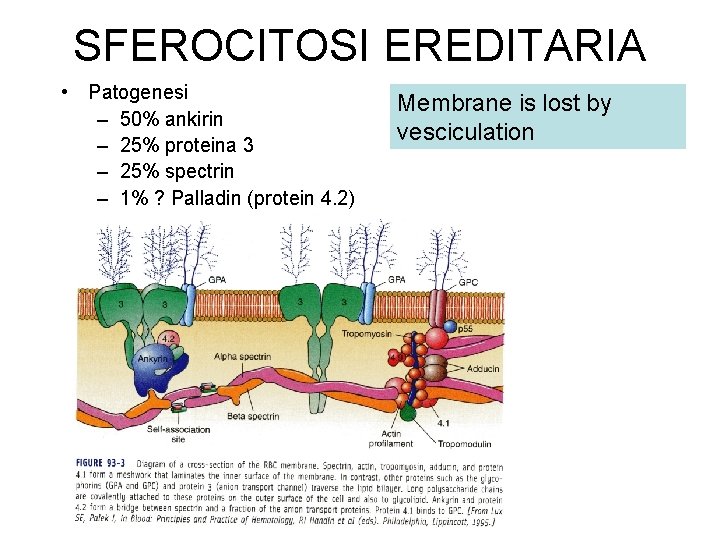
SFEROCITOSI EREDITARIA • Patogenesi – 50% ankirin – 25% proteina 3 – 25% spectrin – 1% ? Palladin (protein 4. 2) Membrane is lost by vesciculation
Sferocitosi ereditaria • Manifestazioni cliniche e di laboratorio: – – – ittero, anemia da lieve a grave e splenomegalia. Possono essere presenti calcoli a causa degli aumentati livelli di bilirubina. Il valore di MCHC è aumentato. Allo striscio periferico si osservano sferociti e cellule policromatiche. La fragilità osmotica è aumentata. Il test di autoemolisi è positivo (si valuta il grado emolisi spontanea di globuli rossi lasciati a incubare nel proprio plasma per 48 ore a 37°C; può arrivare fino al 75% nelle 48 ore. L'aggiunta di glucosio fa diminuire il grado di emolisi, per la neoformazione di ATP che aiuta a pompare l'eccesso di sodio fuori dalla cellula). – Terapia = splenectomia
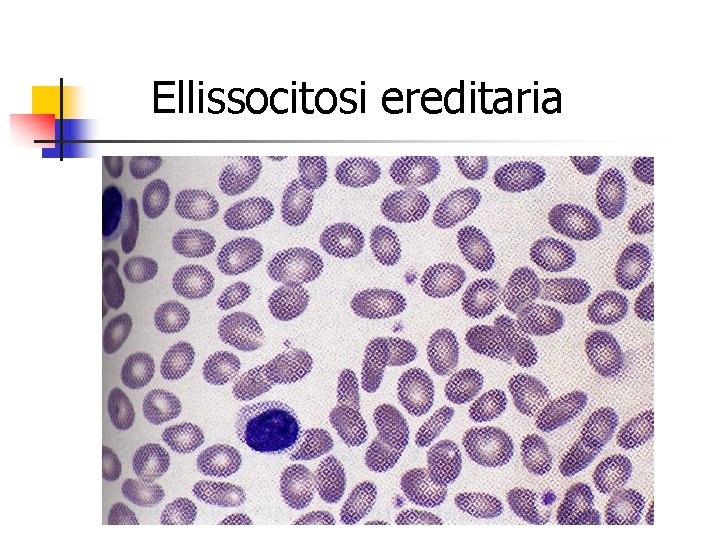
Ellissocitosi ereditaria
Ellissocitosi ereditaria • Autosomal dominant 1: 4000 -5000 • Structural abnormality in spectrin • Deficiency protein 4. 1 --->(stabilizza interazione spectrin-actin) • In south-east Asia incidenza – Resistance to malaria • Emolisi in spleen ---> splenectomia
Ellissocitosi ereditaria • • • La malattia si presenta di solito con carattere autosomico dominante e può variare sia per il grado di emolisi che per la gravità clinica, venendo così ad essere distinta in differenti sottogruppi. Il problema eziologico sembra consistere in un difetto di associazione tra dimeri di spectrina. Tale difetto genera una alterazione del citoscheletro che è alla base della morfologia anormale della cellula, ellissocita o ovalocita. Nella forma eterozigote le cellule presentano una durata di vita pressochè normale ma risultano irreversibilmente deformate in seguito al passaggio nel microcircolo. Nella forma omozigote, oltre alla presenza degli ellissociti, (e anche in talune varianti eterozigoti) a causa di gravi cedimenti strutturali del citoscheletro la membrana cellulare tende a frammentarsi. Questa é nota come la variante emolitica. Manifestazioni cliniche e di laboratorio: – Nella forma eterozigote la anemia é lieve e compensata, con presenza di ellissociti e policromasia. I test di fragilità osmotica e di autoemolisi sono normali. – Nella forma omozigote (rara), è presente una marcata poichilocitosi con ellissociti e cellule frammentate. La fragilità osmotica e la autoemolisi sono aumentate. – Terapia: splenectomia nella variante emolitica
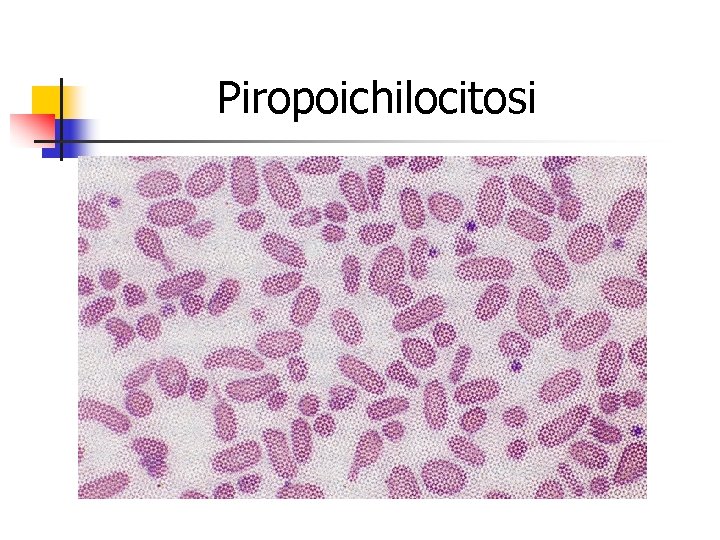
Piropoichilocitosi
Piropoichilocitosi ereditaria • In questo raro disordine di tipo autosomico recessivo la spectrina è instabile, rendendo instabile il citoscheletro di membrana. Le conseguenze sono analoghe a quelle che si verificano nella ellissocitosi di tipo omozigote. La malattia origina dalla somma nel soggetto dei diversi difetti ereditati da i due differenti genitori, che consistono per un genitore in una deficiente espressione di spectrina di tipo alfa e per l'altro nella presenza di una spectrina di tipo mutante che previene la associazione degli eterodimeri. • La anemia emolitica è grave e la poichilocitosi marcata. La fragilità osmotica e la autoemolisi sono aumentate.
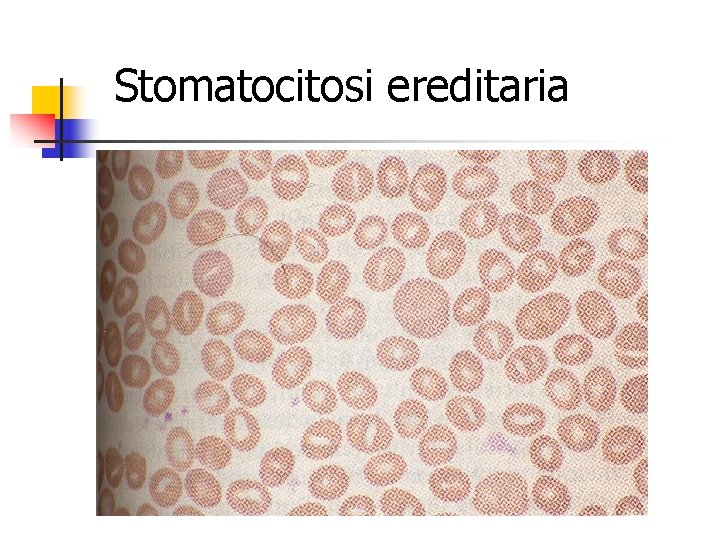
Stomatocitosi ereditaria
Stomatocitosi ereditaria • • Autosomal dominant Permeability Na, K Lack protein 7. 2 (stomatin) In alcuni pazienti le cellule sono rigonfie, in alcuni altri le cellule sono rimpicciolite • Splenomegaly + mild anemia
Difetti ereditari di membrana da alterata permeabilità ai cationi. Stomatocitosi ereditaria • I globuli rossi sono alteratamente permeabili sia al sodio che al potassio. Il guadagno netto di sodio è maggiore della perdita del potassio, l'acqua entra nelle cellule che pertanto si gonfiano diventando meno deformabili, e vengono rimosse nella milza. La anemia è da lieve a moderata con policromasia. Caratteristica la presenza degli stomatociti, che si chiamano così per la presenza di un area di intenso pallore al centro della cellula. La fragilità osmotica e la autoemolisi sono aumentate.
Xerocitosi ereditaria • La perdita netta di potassio è superiore al guadagno netto di sodio, pertanto la cellula perde acqua. Il citoplasma diventa più viscoso, la deformabilità della cellula diminuisce e finisce per essere rimossa dalla milza. • La fragilità osmotica è inferiore alla norma a causa del ridotto contenuto di acqua.
Acantocitosi ereditaria • E' una abetalipoproteinemia. E' una malattia rara di tipo autosomico recessivo. Assenza di lipoproteine di tipo beta. Aumentato rapporto colesterolo/lipidi di membrana. La anemia è generalmente assente.
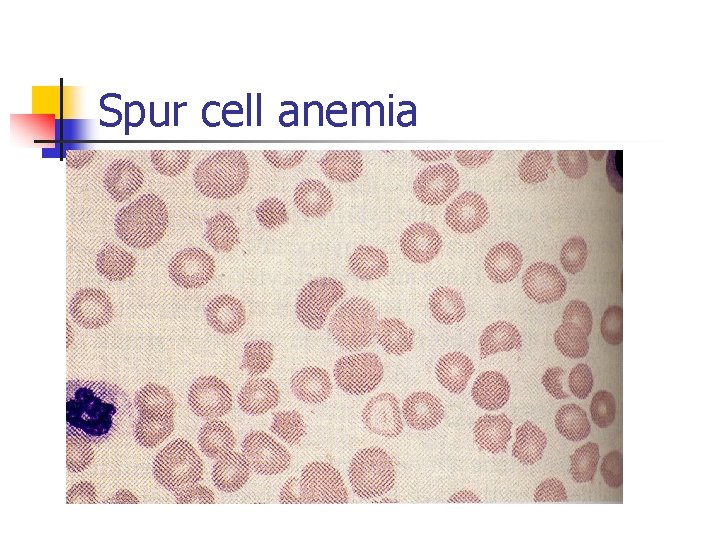
Spur cell anemia
Anemia a cellule a sperone • E' una anemia emolitica acquisita associata a gravi malattie del fegato quando queste sono responsabili dell'aumento delle lipoproteine nel sangue. Tale aumento determina accumulo di colesterolo nella membrana dei globuli rossi. La anemia varia da moderata a grave. Nel sangue sono presenti acantociti, leptociti, echinociti, e sferociti. • Membrana contiene 50 -70% colesterolo in eccesso rispetto ai fosfolipidi • Membrana meno fluida e deformabile
Classificazione anemie emolitiche • Anemie emolitiche congenite – Da deficit enzimatici che causano una anomalia del metabolismo energetico – Emoglobinopatie – Da alterazioni della membrana eritrocitaria • Anemie emolitiche acquisite – Su base immunitaria • Da isoanticorpi: malattia emolitica del neonato • Da trasfusioni con sangue incompatibile • Da autoanticorpi – Su base non immunitaria
ANTICORPI ANTI ERITROCITARI (ISO) ANTICORPI NATURALI DI CLASSE Ig. M ANTI-A E ANTI-B RESPONSABILI DI REAZIONI TRASFUSIONALI IN CASO DI INCOMPATIBILITA’ (ISO) ANTICORPI ACQUISITI CON GRAVIDANZE, EMOTRASFUSIONI. SONO ANTICORPI DIRETTI CONTRO ANTIGENI DI GRUPPO. AUTOANTICORPI GRUPPO-SPECIFICI (ANTIRh) O MEMBRANA-SPECIFICI (ANTI-i, ANTI-I) PRODOTTI DALL’ORGANISMO CONTRO I SUOI STESSI ERITROCITI (MALATTIE EMOLITICHE AUTOIMMUNI) EMOLISINE, AGGLUTININE, ANTICORPI COMPLETI E INCOMPLETI, ANTICORPI CALDI, FREDDI E BIFASICI
MEA ANTICORPI “CALDI” (SI FISSANO SUGLI ERITROCITI A +37° C) E “INCOMPLETI” (NON DETERMINANO EMOLISI INTRAVASCOLARE) - CLASSE Ig. G- - MEA IDIOPATICHE* - MEA ASSOCIATE / SECONDARIE - ALTRE MALATTIE AUTOIMMUNI (LES) - SINDROMI LINFOPROLIFERATIVE E LINFOMI * TERAPIA: CORTICOSTEROIDI, FARMACI IMMUNOSOPPRESSORI
MALATTIE EMOLITICHE AUTOIMMUNI (MEA) LA DIAGNOSI - ANEMIA, ITTERO, URINE IPERCROMICHE, FECI IPERCROMICHE - (SPLENOMEGALIA) - ANEMIA DI GRADO VARIABILE, CON RETICOLOCITOSI - APTOGLOBINA, BILIRUBINA, LDH - TEST DI COOMBS
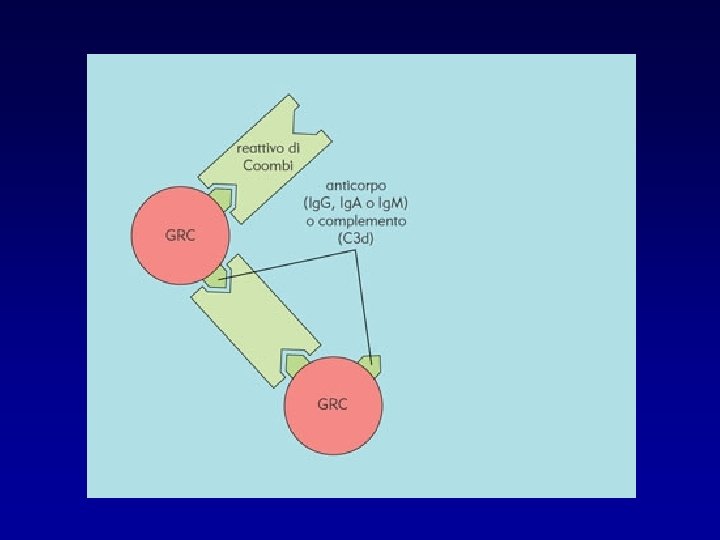
IL TEST DI COOMBS DIRETTO – ERITROCITI PAZIENTE + SIERO DI COOMBS. SE AGLI ERITROCITI SONO ADESI ANTICORPI (Ig), IL SIERO DI COOMBS FA AGGLUTINARE RIVELA ANTICORPI ADESI AGLI ERITROCITI INDIRETTO – ERITROCITI NORMALI + SIERO PAZIENTE + SIERO DI COOMBS. SE IL SIERO DEL PAZIENTE CONTIENE ANTICORPI ANTI-ERITROCITI, QUESTI SI AGGLUTINANO. RIVELA ANTICORPI NEL SIERO. IL “SIERO DI COOMBS” CONTIENE ANTICORPI ANTI-Ig E ANTI-C.
IMMUNE HEMOLYTIC ANEMIA General Principles • All require antigen-antibody reactions • Types of reactions dependent on: – – – Class of Antibody Number & Spacing of antigenic sites on cell Availability of complement Environmental Temperature Functional status of reticuloendothelial system • Manifestations – Intravascular hemolysis – Extravascular hemolysis
IMMUNE HEMOLYTIC ANEMIA • Antibodies combine with RBC, & either 1. Activate complement cascade, or 2. Opsonize RBC for immune system • 1, if all of complement cascade is fixed to red cell (intravascular cell lysis) • 2, if complement is only partially fixed, macrophages recognize Fc receptor of Ig &/or C 3 b of complement & phagocytize RBC, causing extravascular RBC destruction
AUTOIMMUNE HEMOLYSIS Warm Type • • Usually Ig. G antibodies Fix complement only to level of C 3, if at all Immunoglobulin binding occurs at all temps Fc receptors/C 3 b recognized by macrophages; Hemolysis primarily extravascular 70% associated with other illnesses Responsive to steroids/splenectomy
AUTOIMMUNE HEMOLYSIS Cold Type • • Most commonly Ig. M mediated Antibodies bind best at 30º or lower Fix entire complement cascade Leads to formation of membrane attack complex, which leads to RBC lysis in vasculature • Typically only complement found on cells • 90% associated with other illnesses • Poorly responsive to steroids, splenectomy; responsive to plasmapheresis
IMMUNE HEMOLYSIS Drug-Related • Immune Complex Mechanism – Quinidine, Quinine, Isoniazid • “Haptenic” Immune Mechanism – Penicillins, Cephalosporins • True Autoimmune Mechanism – Methyldopa, L-DOPA, Procaineamide, Ibuprofen
Classificazione anemie emolitiche • Anemie emolitiche congenite – Da deficit enzimatici che causano una anomalia del metabolismo energetico – Emoglobinopatie – Da alterazioni della membrana eritrocitaria • Anemie emolitiche acquisite – Su base immunitaria – Su base non immunitaria • • Da lisi traumatica Da agenti fisici e chimici da agenti infettivi (tossine) Overactive RE
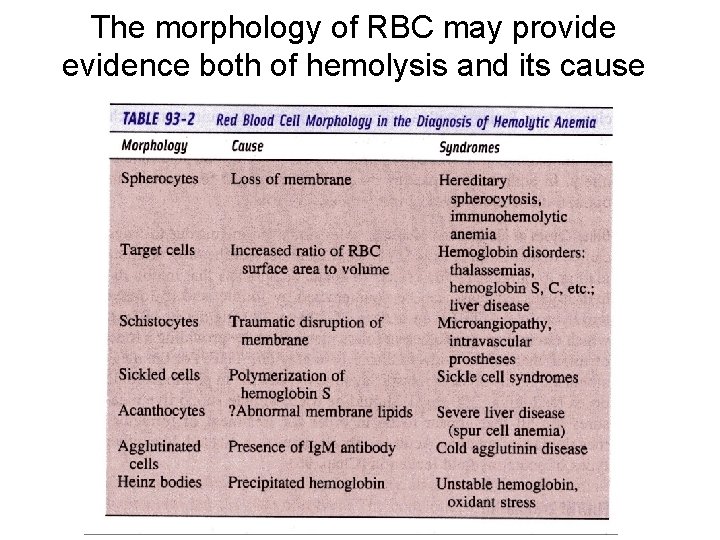
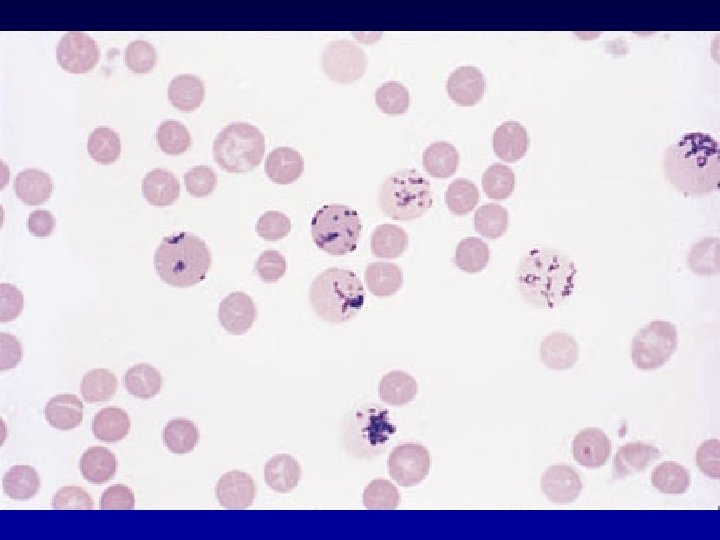
The morphology of RBC may provide evidence both of hemolysis and its cause
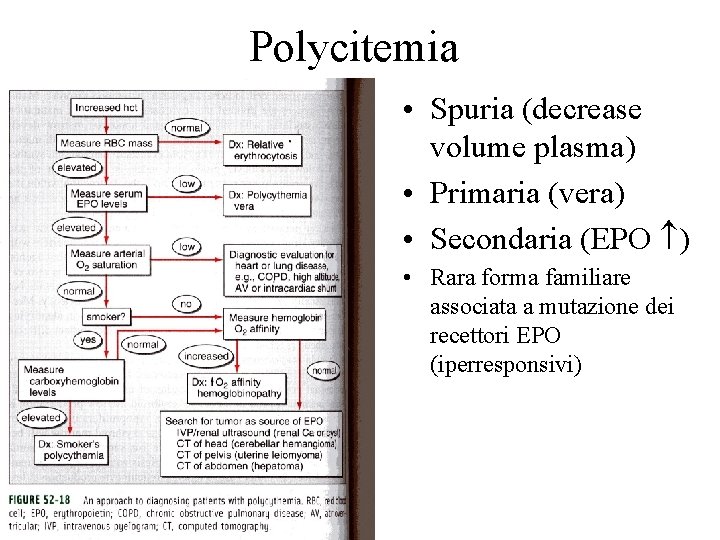
Polycitemia • Spuria (decrease volume plasma) • Primaria (vera) • Secondaria (EPO ) • Rara forma familiare associata a mutazione dei recettori EPO (iperresponsivi)
Meccanismi compensatori come fattori di malattia La massa totale degli eritrociti deve fornire ai tessuti circa 250 ml/min di ossigeno La normale capacità di trasportare ossigeno è 20 ml/100 ml di sangue. Gittata cardiaca = 5000 ml/min Rifornimento ai tessuti = 1000 ml di ossigeno Estratto 1/4 ----> calo di tensione da arteria a vena La tensione di ossigeno nella porzione arteriosa terminale dell’ansa capillare = 100 mm/Hg Nella porzione venosa = 40 mm/Hg In condizioni di anemia -----> maggiore desaturazione della emoglobina più bassa tensione di ossigeno alla estremità venosa del capillare
Meccanismi compensatori come fattori di malattia In condizioni di anemia -----> maggiore desaturazione della emoglobina più bassa tensione di ossigeno alla estremità venosa del capillare
Per impedire che questo avvenga intervengono meccanismi compensatori di tipo centrale e periferico Compensazione principale 1 Aumento della gittata cardiaca I meccanismi cardiovascolari di compensazione sono la causa della insufficienza cardiaca congestizia.
2 Quando è il numero dei globuli rossi a diminuire si ha una riduzione del volume totale di sangue Aumento della componente liquida intravasale a spese di quella interstiziale La viscosità del sangue diminuisce Il flusso aumenta producendo turbolenze.
3 A livello respiratorio velocità di respirazione volume di ossigeno inspirato 2, 3 difosfoglicerato nei globuli rossi (L’ossigeno è rilasciato dalla emoglobina più facilmente) dispnea palpitazione giramento di testa affaticamento anche in condizioni di riposo dolori muscolari angina
4 Nel caso di anemia grave o improvvisa vasocostrizione periferica
4 Nel caso di anemia grave o improvvisa vasocostrizione periferica il sistema renina-angiotensina ritenzione di sali e acqua volume di sangue
- Slides: 98