
Coombs Negatif Hemolitik Anemi Dr Selami Koak TOPRAK

Coombs Negatif Hemolitik Anemi Dr Selami Koçak TOPRAK Ankara Üniversitesi Tıp Fakültesi İç Hastalıkları ABD, Hematoloji BD Öğretim Üyesi
Anemi Çevre kanındaki hemoglobin (Hb) konsantrasyonunun hastanın yaş ve cinsiyetine göre normal sayılan değerlerin altında olmasına denir. • Erişkin erkekler için: 13, 5 g/d. L (DSÖ 13 g/d. L) • Erişkin kadınlar için: 12 g/d. L (DSÖ 11, 5 g/d. L)
• Genellikle Hb konsantrasyonu ile birlikte eritrosit sayısı ve hematokrit değeri de azalmıştır. • Ancak bu bir kural değildir: Bazen, eritrosit sayısı normal ya da artmış olduğu halde, bu eritrositlerin içerisindeki Hb miktarının normalden az olması ile anemi tanısı konabilir. Örneğin: β-thalassemia minör
• Aneminin bir hastalık değil, tıpkı ateş ya da karın ağrısı gibi bir bulgu olduğu asla unutulmamalıdır. • Anemi tanısı koymakla hekimin görevi bitmez. İyi bir hekim anemiye yol açan patolojiyi aydınlığa çıkararak nedene yönelik bir tedavi düzenlemelidir.
Kan hücrelerinin oluşumu (Hemopoiezis, Hematopoiezis) • Pek çok gen, sitokin ve başka protein yapısındaki etkenlerin rol oynadığı bir süreçtir. • Teknolojideki gelişmelerle birlikte “self renewal” ve “differentiation” hakkındaki bilgilerimiz gelişmiştir. • Bu sayede hastalıkların tanı ve tedavisine farklı bakış açıları ve yaklaşımlar getirmek mümkün olmuştur.
Ekstramedüller hematopoiezis? • Normal koşullarda Kİ’de hematopoietik alan dışında başlıca yağ dokusu olmak üzere pek çok non-hematopoietik alan vardır. • Hematopoietik stres (hemolitik anemi, bazı myeloproliferatif hastalıklar) durumlarında hem bu yağlı ilik alanı ve hem de dalak ve karaciğer kan hücrelerinin yapımına başlar.
Hemopoiezis, hematopoiezis • Nerede? Fetus: Çocuk: 0 -2 ay (yolk sac) 2 -7 ay (kc, dalak) 5 -9 ay (Kİ) Kİ (hemen tüm kemikler) Erişkin: Kİ (vertebra, kaburga, sternum, kafatası, sakrum-pelvis, femur)
Kİ’de hematopoietik ve non-hematopoietik hücreler-alanlar-dokular • Hematopoietik: Eritrositer Granülositer ve Mononükleer Megakaryositer • Non-hematopoietik (Stromal hücreler): Ekstrasellüler matriks ve mikroçevre yapısı içinde oturan yağ dokusu, fibroblast, makrofajlar, retiküler hücreler, vasküler yapı (sinüzoidlerendotel), büyüme faktörleri (GCSF, GMCSF, IL-6 stem cell faktör), adezyon molekülleri, vb (? )
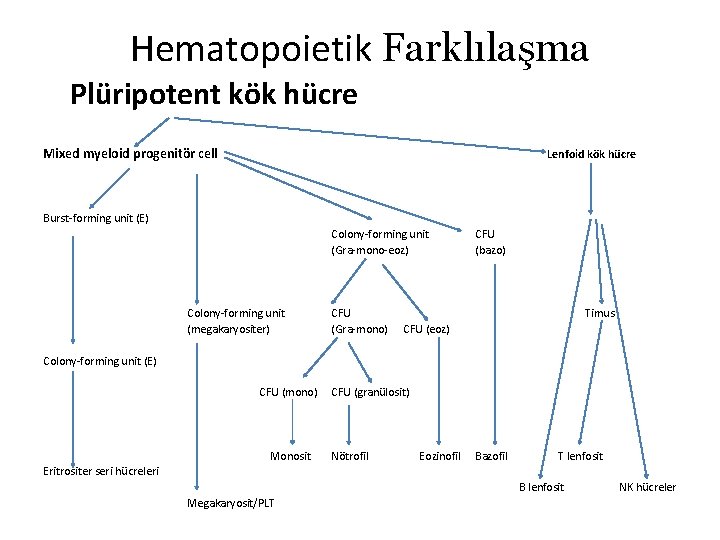
Hematopoietik Farklılaşma Plüripotent kök hücre Mixed myeloid progenitör cell Lenfoid kök hücre Burst-forming unit (E) Colony-forming unit (Gra-mono-eoz) Colony-forming unit (megakaryositer) CFU (Gra-mono) CFU (bazo) Timus CFU (eoz) Colony-forming unit (E) CFU (mono) Monosit CFU (granülosit) Nötrofil Eozinofil Bazofil T lenfosit Eritrositer seri hücreleri B lenfosit Megakaryosit/PLT NK hücreler
Kök Hücre • Embriyonik kök hücre: Totipotent • Erişkin kök hücreler: Hematopoietik kök hücre: Myeloid, lenfoid hücreler, vb Mezenşimal kök hücre: Kas, tendon, kırkırdak, vb Epitelyal kök hücre: Kc, vb Nöral kök hücre: Nöral doku
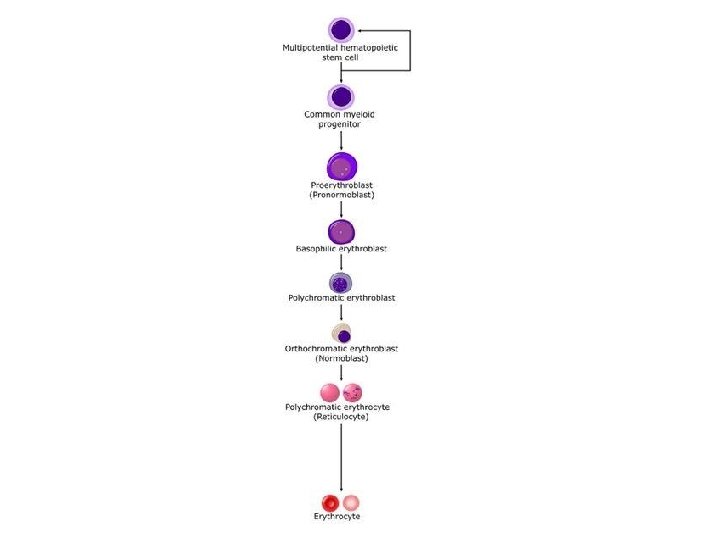
Eritropoiezis • Sağlıklı bireyde günde yaklaşık 1012 yeni eritrosit oluşmaktadır. • Kİ’de en erken tanınabilen eritroid öncü hücre: Pronormoblast (proeritroblast) • Devamında: Erken (bazofilik) normoblast, intermediate (polikromatik) normoblast, geç (ortokromatofilik) normoblast, retikülosit, eritrosit Kİ ve periferik dolaşım
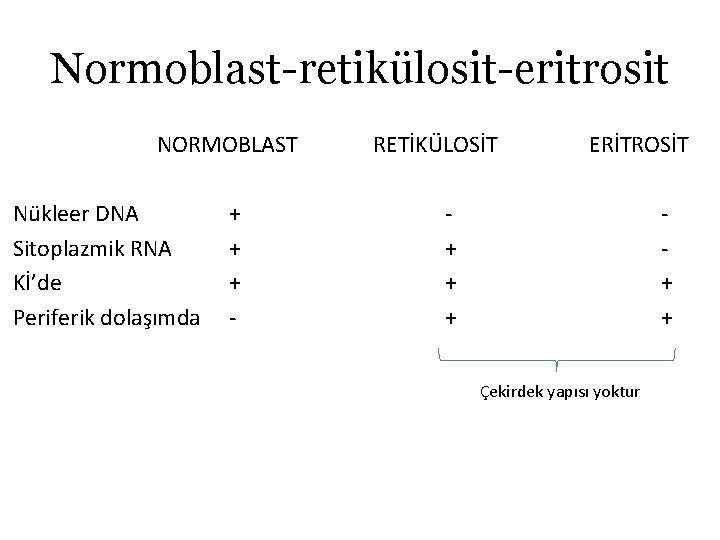
Normoblast-retikülosit-eritrosit NORMOBLAST Nükleer DNA Sitoplazmik RNA Kİ’de Periferik dolaşımda + + + - RETİKÜLOSİT ERİTROSİT + + + Çekirdek yapısı yoktur
Eritropoietin • Eritropoiezis, eritropoietin (EPO) denilen bir hormon tarafından kontrol edilir. • EPO geninde hipoksi yanıt elemanı vardır. • Normal koşullarda (%90’ı) böbrek peritübüller interstisyel hücreler ve (%10’a yakını) karaciğerde yapılır. • EPO üretimi, böbrek dokusundaki p. O 2 basıncının düşmesiyle tetiklenir: Anemi, Hb-O 2 dis. eğrisinin sola kaydığı durumlar (Hb, O 2’i bırakmaz), yüksek rakım, kardiyak-pulmoner nedenlerle renal oksijen sunumunun azalması, vb. .

Aneminin Klinik Belirtileri -I • Hb içeren eritrositlerin ana görevi akciğerlerden dokulara oksijen taşımaktır. • Anemide kanın oksijen taşıma kapasitesi azaldığından doku hipoksisi gelişir. • Hipoksi, dokuların fonksiyonlarını bozarak, çeşitli sistemlere ilişkin belirti ve bulguların ortaya çıkmasına yol açar. • Semptomlar, öncelikle oksijen gereksinimi yüksek dokularda (iskelet kasları, kardiyovasküler sistem, merkezi sinir sistemi) görülür.
Aneminin Klinik Belirtileri -II • Belirtilerin ortaya çıkışı, aneminin oluşum hızı, hastanın yaşı ve altta yatan hastalıkla alakalıdır. Örneğin, büyük kan kayıpları ve ağır hemolizlerde semptomlar çok belirgindir. Buna karşın, kronik anemilerde, düşük değerlere uzun süreçteki uyum sonucu belirtiler daha hafif ve sessizdir. • Yaşlılarda, gençlere göre kardiyovasküler sistem belirtileri daha erken ve şiddetli görülür.
Aneminin Klinik Belirtileri -III • • • Yakınmalar Halsizlik, yorgunluk ve kolay yorulma Efor dispnesi, hiperpne Çarpıntı Göğüs ağrısı Baş dönmesi, baş ağrısı, kulakta çınlama ve uğultu, gözlerde sinek uçuşmaları Ekstremitelerde uyuşma, iğnelenme İştahsızlık, bulantı, yutma güçlüğü (Plummer-Vinson sendromu), dilde yanma, tad alamama Menstruel bozukluklar Libido azalması, empotans Ateş (ender) Kronik bacak ülserleri (konjenital hemolitik anemilerden orak hücreli anemi ve herediter sferositozda ayak bileği üzerinde gelişebilir)
Aneminin Klinik Bulguları -I • Solukluk Deri, tırnak yatağı, mukoza ve konjunktivalarda belirgindir: Deri ve mukozaları besleyen kandaki Hb azalması, deri damarlarının vazokonstrüksiyon yaparak kanın daha hayati organlara yönlendirilmesi Tanıda deri muayenesi aldatıcı olabilir (zemindeki ek hastalıklar-durumlar nedeniyle): Ağız mukozası, dudaklar, konjunktivalar, tırnak yatakları ve el ayası muayene edilir Akut kanama: Beyaz Pernisiyöz anemi: Limon sarısı Hemolitik anemi: Sarı Kanser-üremi: Kirli soluk, toprak rengi
Aneminin Klinik Bulguları -II • Kardiyovasküler sistem Organizma dokulara yeterli oksijen gönderebilmek için kardiyovasküler düzenlemelerle kan akımını arttırmaya çalışır. Bu kompenzatuvar değişiklikler kliniğe yansır. Taşikardi: Atım sayısı ile birlikte atım hacmi de arttırılmaya çalışılır Nabız basıncında artma: Karotis pulzasyonları çok belirgindir Uzun vadede, teleradyografide kalp genişlemiş bulunabilir (yüksek debili kalp yetmezliği) Üfürümler: Sistolik ejeksiyon üfürümleri duyulabilir.
Aneminin Klinik Bulguları -III • Diğer sistem bulguları Nörolojik: Baş ağrısı, baş dönmesi, huzursuzluk, sinirlilik, konsantrasyon yeteneğinde azalma. Beyin hipoksisi alakalıdır. Pernisiyöz anemi: Parestezi, derin duyu kaybı, yürüme güçlüğü, patolojik refleks Göz dibi: Retina soluktur. Dilde atrofi, glossit, dudak köşelerinde çatlaklar (rhagades).
SINIFLANDIRMA • Etiyopatogeneze (fizyopatolojik mekanizma) dayanan sınıflandırma • Morfolojik sınıflandırma
Etiyopatogeneze dayanan sınıflandırma I) Kan kaybı 1) Akut kanama (ör: akut posthemorajik anemi) 2) Kronik kanama (ör: demir eksikliği anemisi) II) Eritrosit yapım bozukluğu 1) Hb sentezi bozuklukları (hipokrom mikrositer anemiler) a) Demir eksikliği b) Thalassemialar (globin sentezi bozuklukları) c) Sideroblastik anemiler ve kurşun zehirlenmesi (hem sentezi bozuklukları) d) Kronik hastalık anemisi (demir kullanımındaki bozukluk)
Etiyopatogeneze dayanan sınıflandırma 2) DNA sentezi bozuklukları (megaloblastik-makrositer anemiler) a) Vitamin B 12 eksikliği b) Folik asit eksikliği 3) Kemik iliği bozuklukları a) Aplastik anemi, saf kırmızı dizi aplazisi b) Hematolojik maligniteler, kanser metastazları, Kİ’ni tutan granülomatöz hastalıklar c) Sekonder anemiler: Kronik enfeksiyonlar, üremi, habis tümörler, romatizmal hastalıklar, kollajen doku hastalıkları, kc hastalıkları, endokrin bez hastalıkları→ Birden fazla mekanizma ile kronik hastalık anemisi
Etiyopatogeneze dayanan sınıflandırma III) Eritrosit yıkımında artma (hemoliz) 1) Eritrosit içi (intrakorpüsküler)bozukluklar 2) Eritrosit dışı (ekstrakorpüsküler) bozukluklar
MORFOLOJİK SINIFLANDIRMA Bu sınırlandırma, ortalama eritrosit hacmi (OEH=MCV) değerleri ve morfolojik görünüme göre yapılmaktadır
MORFOLOJİK SINIFLANDIRMA Normositer anemiler MCV normal sınırlar içerisindedir (80 -98 f. L) 1) Akut posthemorajik anemiler (erken dönem) 2) Hemolitik anemiler (erken dönem) 3) Aplastik anemi 4) Kİ infiltrasyonu ile olan anemiler (habis durum) 5) Sekonder anemiler (kronik hastalık anemisi)
MORFOLOJİK SINIFLANDIRMA Makrositer anemiler MCV artmıştır (> 98 f. L) 1) Megaloblastik Kİ gösterenler a) B 12 vitamin eksikliği b) Folik asi eksikliği 2) Normoblastik Kİ gösterenler a) Akut kanama ve akut hemolizden sonra (retikulositoz) b) Akut lösemi, MDS, kc hastalığı, alkolizm, gebelik, . .
MORFOLOJİK SINIFLANDIRMA 1) 2) 3) 4) Mikrositer anemiler MCV düşüktür (< 80 f. L) Demir eksikliği anemisi Thalassemialar Sideroblastik anemiler, kurşun zehirlenmesi Kronik hastalık anemileri (1/3 olguda)
Anemili Hastaya Yaklaşım-1 • Hasta anemik midir? • Anemi hangi morfolojik tipte? – Normositer, makrositer, mikrositer (elektronik sayım cihazları bilgi verir) Morfolojik inceleme: Eritrositlerin büyüklüğü: Eritrositler arasında büyüklük farkları var mı? Anizositoz. RDW artar. Eritrositlerin şekli: Eritrositlerin birbirlerinden farklı şekillerde olması (poikilositoz), oval (ovalositoz), küre (sferositoz), gözyaşı damlası (myelofibrozis), orak (orak hücreli anemi), hedef hücre (thalassemi), kenarları parçalı-fragmante (mikroanjiyopatik HA)
Anemili Hastaya Yaklaşım-2 Eritrositlerin boyanma özellikleri • Eritrositlerin merkezindeki soluk alan hücre çapının 1/3’ünü aşmaz: Normokromi. • Eritrositlerin merkezi solukluğu büyürse: Hipokromi. • Ertirositlerin pembe yerine gri-mavimsi boyanması, örneğin retikülosit: Polikromazi Eritrositlerin yayılma özellikleri Oto aglütinasyon (immün HA), hipergammaglobulinemilerde rulo oluşumu. Ertirositlerin içerisindeki inklüzyon cisimcikleri
Anemili Hastaya Yaklaşım-3 • Anemi hangi nedene bağlıdır? Retikülosit sayımı: Kİ’nin yanıtını gösterir. Kİ’nin eritropoietik aktivitesi hakkında bilgi verir. Örneğin: Sağlam bir Kİ, kanamaya yanıt olarak daha fazla çalışır, retikülositoz olur. Ancak eritrosit yapım bozukluğu durumlarında retikülosit artmamıştır, Kİ yeterince çalışmamaktadır. Demir profili, vitamin düzeyleri D I coombs, Hb elektroforezi, eritrosit enzim tayinleri Lökosit sayımı, formülü Trombosit sayımı Gerekirse Kİ incelemesi (normalde M/E 3 -4/1)
Hemolitik Anemi
Anemilerin etiyopatogeneze dayanan sınıflamasında hemolitik aneminin yeri III) Eritrosit yıkımında artma (hemoliz) 1) Eritrosit içi (intrakorpüsküler)bozukluklar 2) Eritrosit dışı (ekstrakorpüsküler) bozukluklar
Anemilerin morfolojik sınıflamasında hemolitik aneminin yeri Makrositer anemiler MCV artmıştır (> 98 f. L) 1) Megaloblastik Kİ gösterenler a) B 12 vitamin eksikliği b) Folik asi eksikliği 2) Normoblastik Kİ gösterenler a) Akut kanama ve akut hemolizden sonra (retikulositoz) b) Akut lösemi, MDS, kc hastalığı, alkolizm, gebelik, . .
Hemolitik Anemi • Normal koşullarda eritrositlerin yaşam süresi 90 -120 gündür. Bu sürenin kısaldığı yani eritrosit yıkımının arttığı durumlarda hemolitik anemiden söz edilir. • Eritrosit yaşam süresindeki kısalma daima anemi ile sonuçlanmaz. Sağlıklı bir Kİ, eritrosit yapımını 6 -7 kat arttırabilir. • Sınıflandırma: Akut/kronik (Klinik bulguların ortaya çıkış sürecine göre, pratik değil) İntravasküler/ekstravasküler Doğumsal(konjenital)/edinsel (akkiz) İntrakorpüsküler/ekstrakorpüsküler
Hemolitik Anemi • Normal koşullarda eritrositlerin yaşam süresi 90 -120 gündür. Bu sürenin kısaldığı yani eritrosit yıkımının arttığı durumlarda hemolitik anemiden söz edilir. • Eritrosit yaşam süresindeki kısalma daima anemi ile sonuçlanmaz. Sağlıklı bir Kİ, eritrosit yapımını 6 -7 kat arttırabilir. • Sınıflandırma: Akut/kronik (Klinik bulguların ortaya çıkış sürecine göre, pratik değil) İntravasküler/ekstravasküler Doğumsal(konjenital)/edinsel (akkiz) İntrakorpüsküler/ekstrakorpüsküler
Hemolitik Anemi İntravasküler Ekstravasküler • Eritrositlerin, travma, kompleman bağlamalarında artma ve eksternal toksinler gibi nedenlerle yıkılmaları süreci • İmmünglobulin ile bağlanmış eritrositlerin, dalak ve karaciğer başta olmak üzere RES makrofajlarının reseptörlerine bağlanmasıyla ya da eritrositlerin deforme olabilme kapasitelerinin bozulmasıyla yine RES ortamında yıkılmaları süreci
Hemolitik Anemi İntravasküler Ekstravasküler • Orak hücreli anemi, PNH, ABO uygun olmayan kan tx, G 6 PD enzim eksikliği, DIC, TTP, malignite. . • Herediter sferositoz, talasemiler, karaciğer hastalıkları, hipersplenizm, otoimmün hemolitik anemiler (sıcak ab tip ile). .
Hemolitik Anemi • Normal koşullarda eritrositlerin yaşam süresi 90 -120 gündür. Bu sürenin kısaldığı yani eritrosit yıkımının arttığı durumlarda hemolitik anemiden söz edilir. • Eritrosit yaşam süresindeki kısalma daima anemi ile sonuçlanmaz. Sağlıklı bir Kİ, eritrosit yapımını 6 -7 kat arttırabilir. • Sınıflandırma: Akut/kronik (Klinik bulguların ortaya çıkış sürecine göre, pratik değil) İntravasküler/ekstravasküler Doğumsal(konjenital)/edinsel (akkiz) İntrakorpüsküler/ekstrakorpüsküler
HA Sınıflandırma-1 A) Eritrosit bozukluklarına bağlı (PNH dışında hepsi konjenital) 1) Eritrosit membranı bozuklukları: -Herediter sferositoz -H eliptositoz -H stomatositoz -PNH 2) Eritrosit iç ortamındaki bozukluklar -Eritrosit enzim eksiklikleri (Embden-Meyerhof yolu –pirüvat kinaz eksikliği başta-), heksoz monofosfat şantı ile alakalı eksiklik – G 6 PD eksikliği-, nükleotid metabolizması enzim eksiklikleri -Hb hastalıkları: Hemoglobinopatiler Kalitatif (Orak hücreli anemi Hb A’nın beta zincirinde glutamik asid yerine valin geçmesi, Hb. C, Hb. D, Hb. E, vb) Kantitatif (talasemiler)
İki İstisna 1. Paroksismal nokturnal hemoglobinüri intrensek eritrosit defekti olmasına karşılık, edinsel bir hastalık olarak karşımıza çıkar. 2. İlaç gibi ekstrensek bir uyarı olmaksızın hastalık bulgularının ortaya çıkmadığı doğumsal intrensek defektler olabilir. Bunların en sık görüleni Glukoz-6 Fosfat Dehidrogenaz eksikliğidir.
HA Sınıflandırma-2 B) Eritrosit dışı bozukluklara bağlı HA (tümü edinsel) 1) Antikorlara bağlı olanlar (immünohemolitik) -Alloantikorlara bağlı -Otoantikorlara bağlı (otoimmün HA) -İlaçlara bağlı 2) Mekanik travma ile oluşan HA -Mikroanjiyopatik HA -Kardiyak HA -Yürüme Hbürisi 3) Doğrudan toksik etki ile olan HA
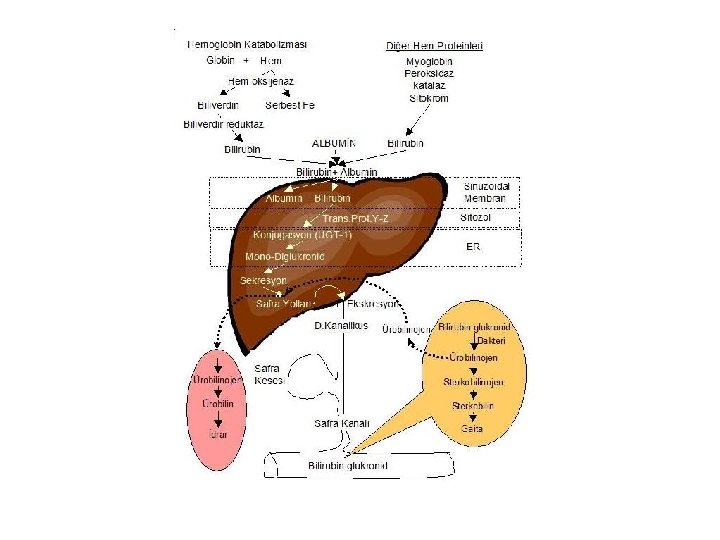
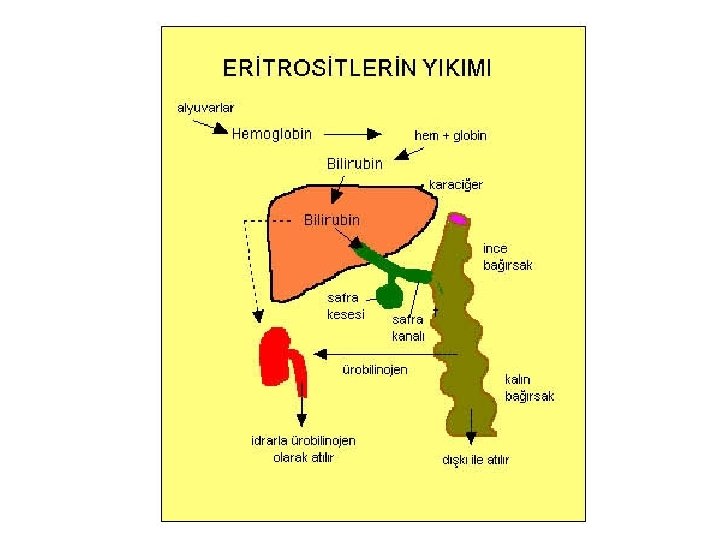
Hemolitik Anemi- Laboratuvar Hemolizin laboratuvar bulguları: Hb yıkımının artması ile ilgili bilirübin metabolizması bulguları -Kanda konjuge olmamış (indirekt) bilirübinde artma -İdrarda bilirübin yoktur (çünkü artan bilirübin formu indirekt) -İdrarda ürobilinojen artmıştır -Dışkıda sterkobilinojen artmıştır Aşırı yıkımı karşılamak için Kİ’de artan eritropoiezisin bulguları -Retikülositoz -PY’de polikromazik boyanan makrositler, hatta olgun eritroblastlar (ender) -Kİ’de eritroid hiperplazi: Normalde M/E=3 -4/1 Hemolizde bu oran eritroid dizi lehine değişir.
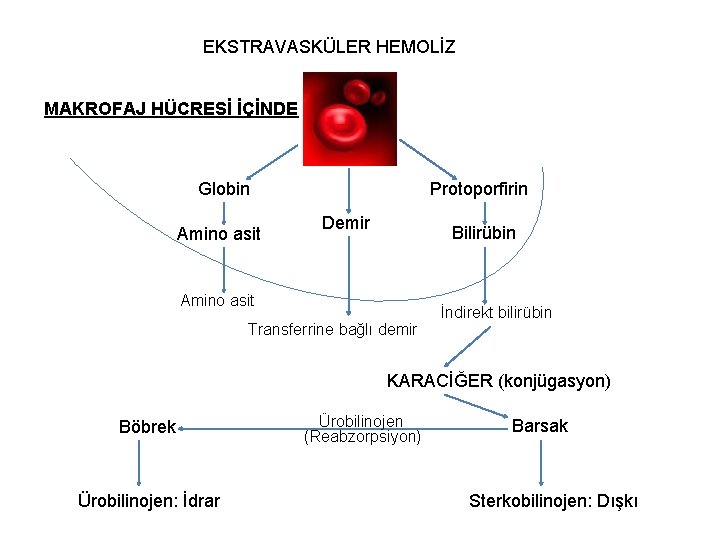
EKSTRAVASKÜLER HEMOLİZ MAKROFAJ HÜCRESİ İÇİNDE Globin Amino asit Protoporfirin Demir Bilirübin Amino asit Transferrine bağlı demir İndirekt bilirübin KARACİĞER (konjügasyon) Böbrek Ürobilinojen: İdrar Ürobilinojen (Reabzorpsiyon) Barsak Sterkobilinojen: Dışkı
Sarılık? • Hastanın cildinin ve göz aklarının (sklera) sararmasıdır. • Eritrositlerin yıkımı sonucu açığa çıkan ve bilirübin olarak adlandırılan sarı renkli madde kanda aşırı birikirse sarılığa neden olur. • Sarılığın gözle görülür hale gelebilmesi için kandaki bilirübin düzeyinin 2 mg/d. L’nin üzerine çıkması gerekmektedir.
Hemolitik Anemi İntravasküler hemoliz bulguları • Çoğu hemolitik anemide eritrositler dalak ve kc. de mononukleer fagositer sistem hücreleri (RES) tarafından ortadan kaldırılır (ekstravasküler). • Bazı durumlarda ise eritrosit yıkımı damar içindedir. Bu durumda: Hemoglobinemi ve hemoglobinüri görülebilir. Yani serbest Hb plazmada artar, haptoglobin molekülü Hb’nin globinini bağlar, Hb-haptaglobin kompleksi mononukleer sistem tarafından plazmadan temizlenir. Haptoglobin doygunluğa ulaşınca serbest Hb miktarı artar, böbrek glomerüllerinden süzülür ve proksimal tüplerde geri emilir. Bu emilim kapasitesi de aşılınca, idrarda Hb atılır: Hemoglobinüri. • Hbüri, hematüri değildir. • Hemosiderinüri: Tüpler tarafından geri emilen Hb burada katabolize olur ve hem demirinden hemosiderin oluşur. Hemosiderin deskuame epitel hücreleri ile atılır (hemosiderinüri). • Methemalbuminemi: Dolaşımdaki serbest Hb’nin bir kısım hemi albümin ile birleşerek bu kompleksi oluşturur. Serum haptoglobin düzeyi azalır. Serum LDH ve ürik asit düzeyi artar. Eritrosit yaşam süresinde kısalma (Cr 51 ile sintigrafik yöntem)
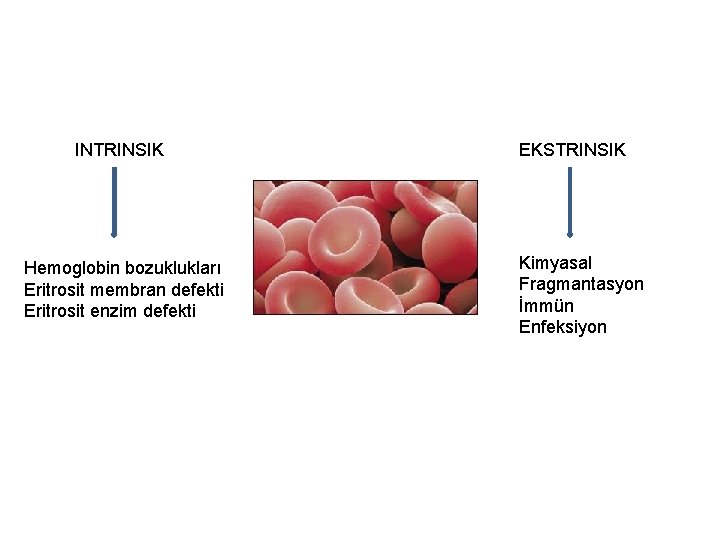
INTRINSIK Hemoglobin bozuklukları Eritrosit membran defekti Eritrosit enzim defekti EKSTRINSIK Kimyasal Fragmantasyon İmmün Enfeksiyon
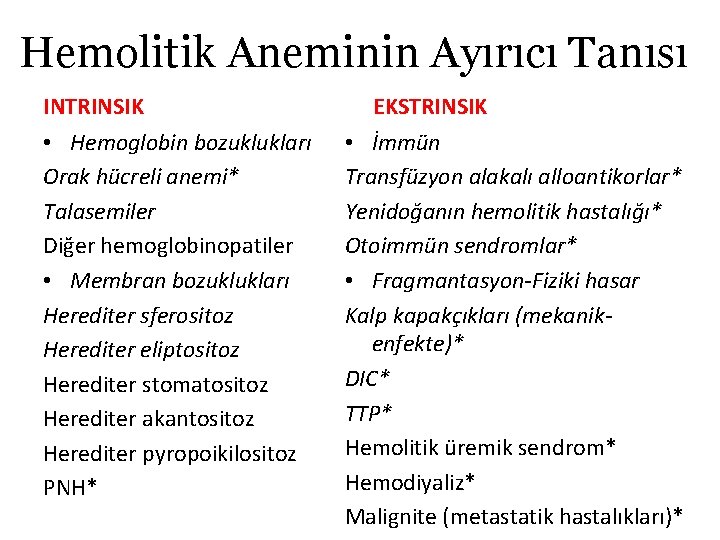
Hemolitik Aneminin Ayırıcı Tanısı INTRINSIK • Hemoglobin bozuklukları Orak hücreli anemi* Talasemiler Diğer hemoglobinopatiler • Membran bozuklukları Herediter sferositoz Herediter eliptositoz Herediter stomatositoz Herediter akantositoz Herediter pyropoikilositoz PNH* EKSTRINSIK • İmmün Transfüzyon alakalı alloantikorlar* Yenidoğanın hemolitik hastalığı* Otoimmün sendromlar* • Fragmantasyon-Fiziki hasar Kalp kapakçıkları (mekanikenfekte)* DIC* TTP* Hemolitik üremik sendrom* Hemodiyaliz* Malignite (metastatik hastalıkları)*
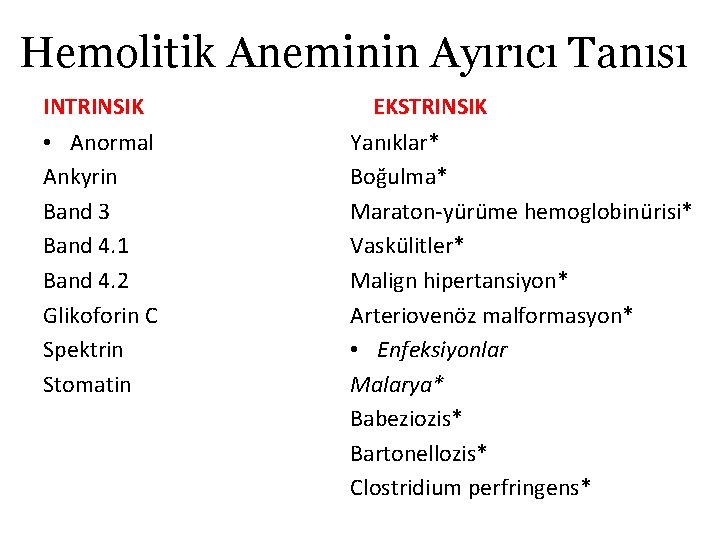
Hemolitik Aneminin Ayırıcı Tanısı INTRINSIK • Anormal Ankyrin Band 3 Band 4. 1 Band 4. 2 Glikoforin C Spektrin Stomatin EKSTRINSIK Yanıklar* Boğulma* Maraton-yürüme hemoglobinürisi* Vaskülitler* Malign hipertansiyon* Arteriovenöz malformasyon* • Enfeksiyonlar Malarya* Babeziozis* Bartonellozis* Clostridium perfringens*
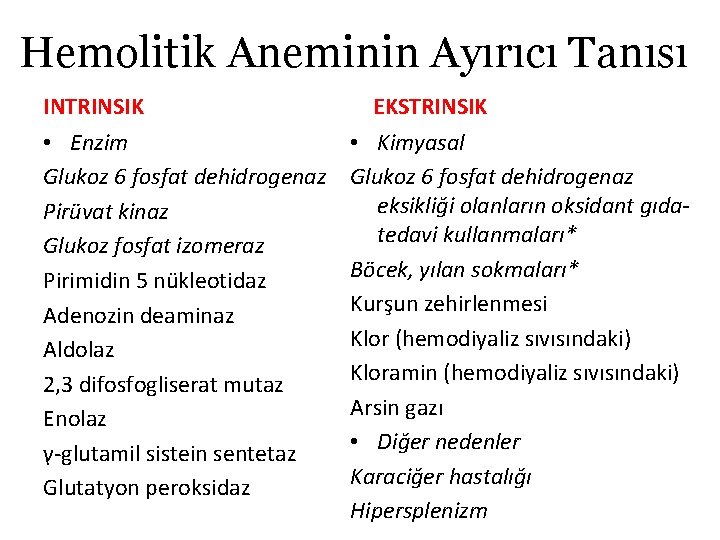
Hemolitik Aneminin Ayırıcı Tanısı INTRINSIK • Enzim Glukoz 6 fosfat dehidrogenaz Pirüvat kinaz Glukoz fosfat izomeraz Pirimidin 5 nükleotidaz Adenozin deaminaz Aldolaz 2, 3 difosfogliserat mutaz Enolaz γ-glutamil sistein sentetaz Glutatyon peroksidaz EKSTRINSIK • Kimyasal Glukoz 6 fosfat dehidrogenaz eksikliği olanların oksidant gıdatedavi kullanmaları* Böcek, yılan sokmaları* Kurşun zehirlenmesi Klor (hemodiyaliz sıvısındaki) Kloramin (hemodiyaliz sıvısındaki) Arsin gazı • Diğer nedenler Karaciğer hastalığı Hipersplenizm
Hemolitik Aneminin Ayırıcı Tanısı INTRINSIK • Enzim Glutatyon reduktaz Glutatyon sentetaz Hem oksijenaz-1 Hekzokinaz Lesitin-kolesterol açiltransferaz Fosfofruktokinaz Fosfogliserokinaz Trioz fosfat izomeraz
Dikkat!! En Sık Konjenital Hemolitik Anemi? Herediter sferositoz
Coombs Testi • İmmün hemolitik anemilerin tanısı ve bunların diğer hemolitik anemilerden ayırt edilebilmesi için kullanılan test: Antiglobulin testi Ø Direkt: Eritrositlerin üzerindeki antikor yapıları (Ig G ve kompleman yapısı) tetkik edilir Ø İndirekt: Hastanın serumundaki antikor yapıları tetkik edilir
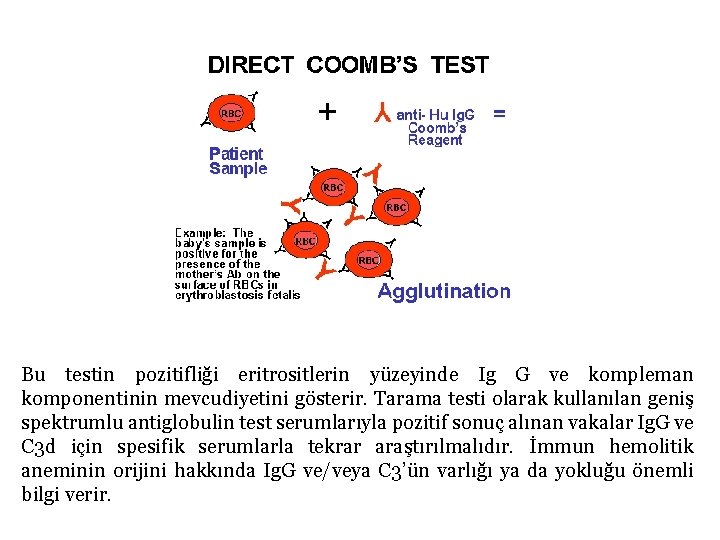
Bu testin pozitifliği eritrositlerin yüzeyinde Ig G ve kompleman komponentinin mevcudiyetini gösterir. Tarama testi olarak kullanılan geniş spektrumlu antiglobulin test serumlarıyla pozitif sonuç alınan vakalar Ig. G ve C 3 d için spesifik serumlarla tekrar araştırılmalıdır. İmmun hemolitik aneminin orijini hakkında Ig. G ve/veya C 3’ün varlığı ya da yokluğu önemli bilgi verir.
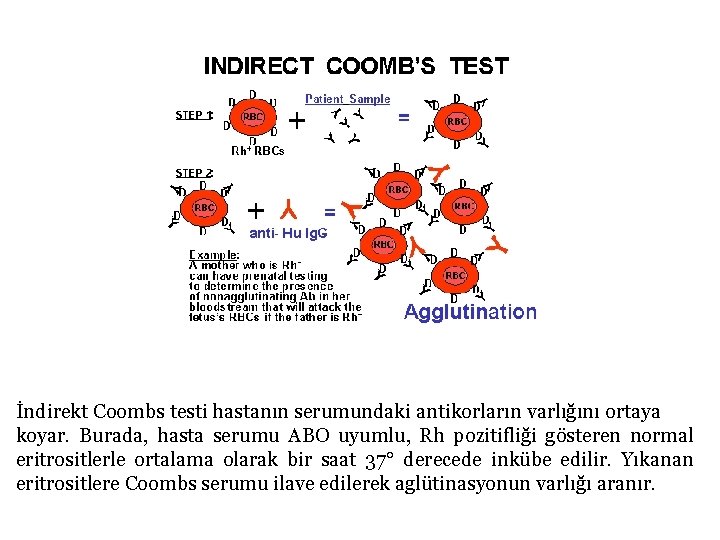
İndirekt Coombs testi hastanın serumundaki antikorların varlığını ortaya koyar. Burada, hasta serumu ABO uyumlu, Rh pozitifliği gösteren normal eritrositlerle ortalama olarak bir saat 37° derecede inkübe edilir. Yıkanan eritrositlere Coombs serumu ilave edilerek aglütinasyonun varlığı aranır.
Coombs pozitifliği → İmmün hemolitik anemiler • Otoimmün hemolitik anemiler • Allo-izo immün hemolitik anemiler • İlaçlarla alakalı immün hemolitik anemi
Otoimmün hemolitik anemi • Kişinin kendi eritrositlerinin, normalde olmadığı şekilde, immün sisteminin hedefi haline geldiği otoimmün hemolitik hastalıklarda anormal bir immün yanıt söz konusudur. İmmünojen haline gelmiş olan eritrosite özgü maddeler (otoantijenler) kendilerine karşı üretilen antikorlar (otoantikorlar) ile bağlanmakta ve bir aşırı duyarlılık reaksiyonu tetiklenmektedir. • Bu tip reaksiyonda antijene bağlanmış olan antikor hem kompleman sistemini hem de antikora bağımlı hücresel sitotoksisite mekanizmalarını etkinleştirmekte ve sonuç olarak hedef antijeni taşıyan yapı (=eritrosit) immünolojik bir mekanizma ile yıkılmaktadır.
Otoimmün hemolitik anemi sınıflaması • Serolojik özelliğe göre Ø Sıcak antikor (çok daha sık görülür, Ig G tipi, ekstravasküler) Ø Soğuk antikor (daha az, kompleman aracılı, intravasküler) Ø Karma tip • Etiyolojiye göre Ø Primer (idiyopatik) Ø Sekonder (Lenfoproliferatif, romatolojik hst, enfeksiyon, diğer neoplaziler, kr inflamatuvar hst, ilaçlar)
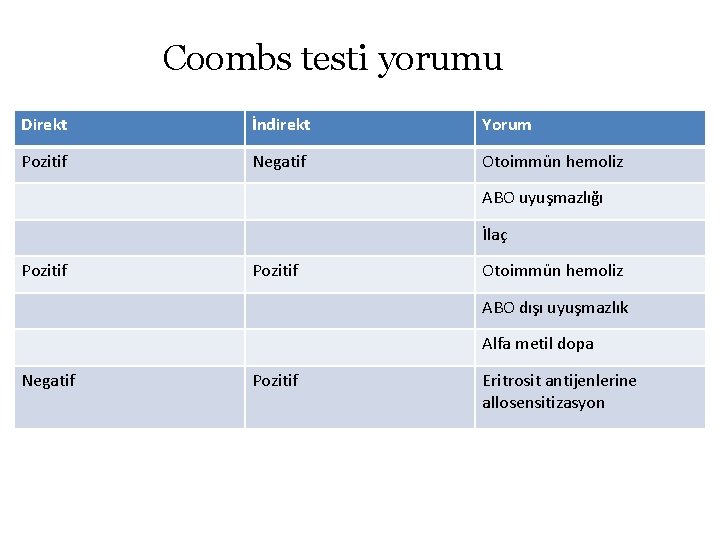
Coombs testi yorumu Direkt İndirekt Yorum Pozitif Negatif Otoimmün hemoliz ABO uyuşmazlığı İlaç Pozitif Otoimmün hemoliz ABO dışı uyuşmazlık Alfa metil dopa Negatif Pozitif Eritrosit antijenlerine allosensitizasyon
Allo-izo immün hemolitik anemiler • Bu grupta, kişinin kendi eritrositlerinde olmayan, yabancı antijenlerle karşılaşması sonucu gelişen normal immün yanıt söz konusudur. Klinik olarak iki farklı zeminde bu tip örnekler görülebilmektedir: 1. İmmün transfüzyon reaksiyonları 2. Yenidoğanın hemolitik hastalığı (eritroblastozis fetalis)
İmmün transfüzyon reaksiyonları • ERKEN: Yanlış, ABO uyumsuz kan tx, Ig. M tipi antikorlar aracı, intravasküler: Ölümcül • GEÇ: ABO dışında diğer grup uyumsuzlukları (yabancı Ag ile daha evvel karşılaşmış, yeniden karşılaştığında anamnestik yanıt), Ig G tipi antikorlar aracı, ekstravasküler: Sınırlayıcı
Yenidoğanın hemolitik hastalığı (eritroblastozis fetalis) • Anne, kendisinde olmayan eritrosit antijeni ile karşılaşmalıdır (=duyarlılaşmalıdır). • Anne, bu yabancı antijene karşı antikor (Ig G) yapmalıdır. • Annenin antikoru plasentayı aşıp, fetal dolaşıma geçebilmelidir. • Fetus, annenin duyarlılaştığı antijene sahip olmalıdır. • Tüm sistemlerin antijenleri bu tür reaksiyona neden olabilseler de en ağır tablolar Rh uyuşmazlığında görülmektedir.
İlaçlarla alakalı immün hemolitik anemi • İlaçların immün ya da başka mekanizmalarla eritrosit yıkımına neden olabildikleri uzun zamandan beri bilinmektedir. • İlaçla ilişkili immün hemolizde üç mekanizma ayırt edilmiştir
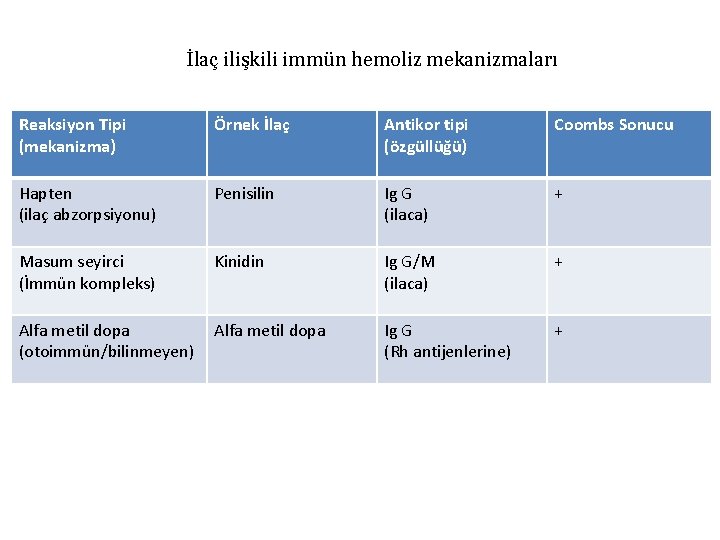
İlaç ilişkili immün hemoliz mekanizmaları Reaksiyon Tipi (mekanizma) Örnek İlaç Antikor tipi (özgüllüğü) Coombs Sonucu Hapten (ilaç abzorpsiyonu) Penisilin Ig G (ilaca) + Masum seyirci (İmmün kompleks) Kinidin Ig G/M (ilaca) + Alfa metil dopa (otoimmün/bilinmeyen) Alfa metil dopa Ig G (Rh antijenlerine) +
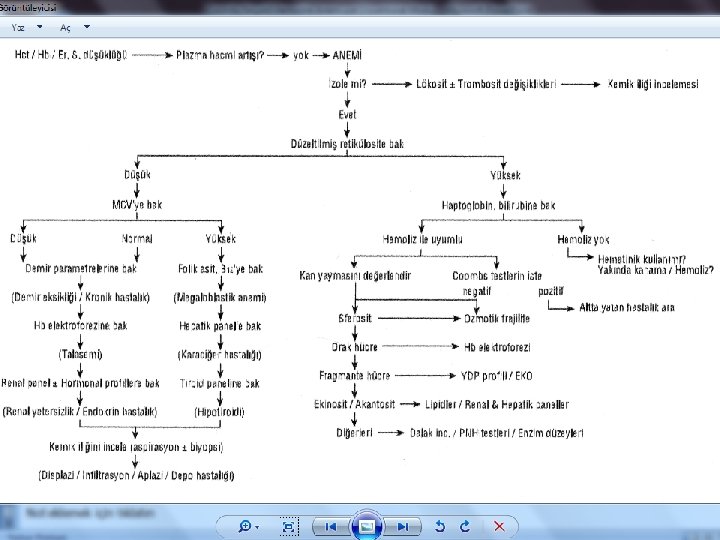
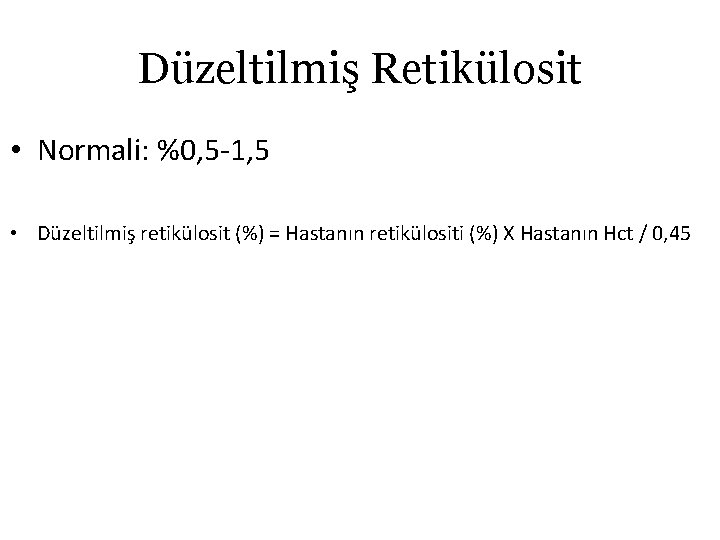
Düzeltilmiş Retikülosit • Normali: %0, 5 -1, 5 • Düzeltilmiş retikülosit (%) = Hastanın retikülositi (%) X Hastanın Hct / 0, 45
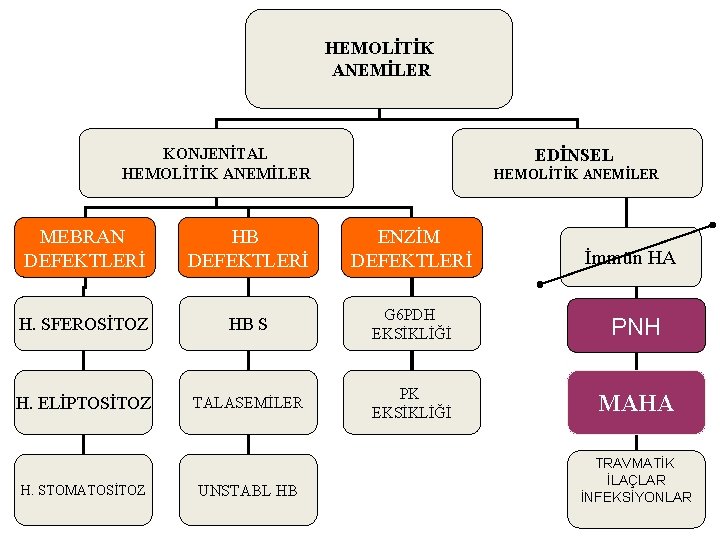
HEMOLİTİK ANEMİLER KONJENİTAL HEMOLİTİK ANEMİLER EDİNSEL HEMOLİTİK ANEMİLER MEBRAN DEFEKTLERİ HB DEFEKTLERİ ENZİM DEFEKTLERİ H. SFEROSİTOZ HB S G 6 PDH EKSİKLİĞİ PNH H. ELİPTOSİTOZ TALASEMİLER PK EKSİKLİĞİ MAHA H. STOMATOSİTOZ UNSTABL HB İmmün HA TRAVMATİK İLAÇLAR İNFEKSİYONLAR
İmmün olmayan hemolitik anemiler AYNI YAKLAŞIM Eritrositlere özgü nedenler Membran bozuklukları Enzim bozuklukları Hemoglobin bozuklukları Eritrosit dışı nedenler
Membran bozuklukları • • • Herediter sferositoz Herediter eliptositoz Herediter stomatositoz Herediter pyropoikilositoz Herediter akantositoz
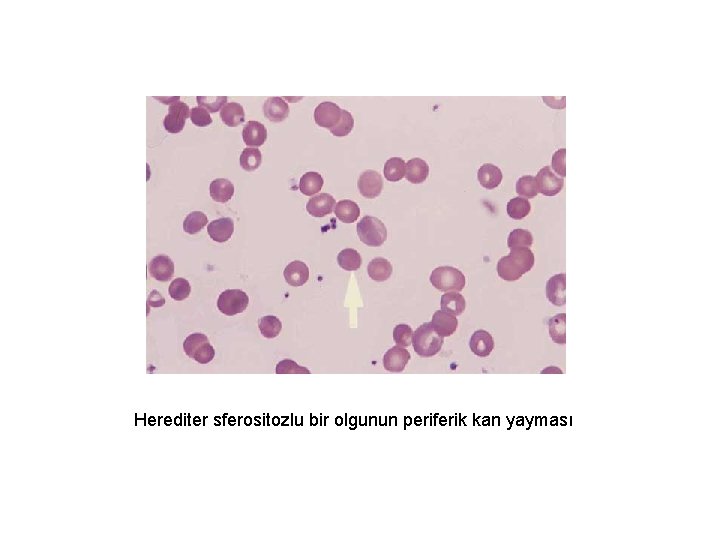
Herediter sferositozlu bir olgunun periferik kan yayması
Herediter sferositoz • Çevre kanında mikrosferositoz, ozmotik frajilitede artma, hafif sarılık ve spleneomegali ile seyreden herediter bir hemolitik anemi. • Otozomal dominant geçiş, insidans 1/4500 • Hücre membranında, genetik defekt nedeniyle protein yapısındaki bazı maddelerin azalması ya da bozulması söz konusu. • Defektli eritrositler, dalak sinüzoidlerinden geçerken (doğal süreç) membran yapısındaki kayıplarla küreleşme (sferositoz) daha da belirginleşir. Sonraki geçişlerde dalak tarafından dolaşımdan kaldırılırlar. • Splenektomi sonrası, genetik defekt devam ettiği halde hedef organ (dalak) ortandan kaldırıldığı için anemi düzelir.
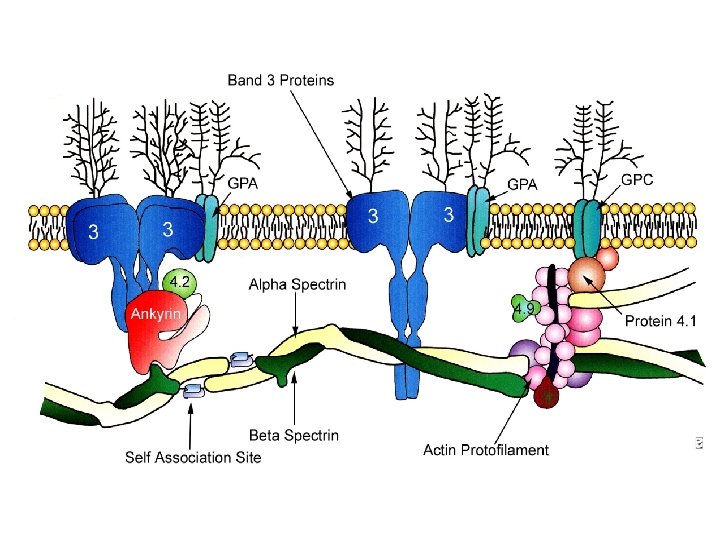
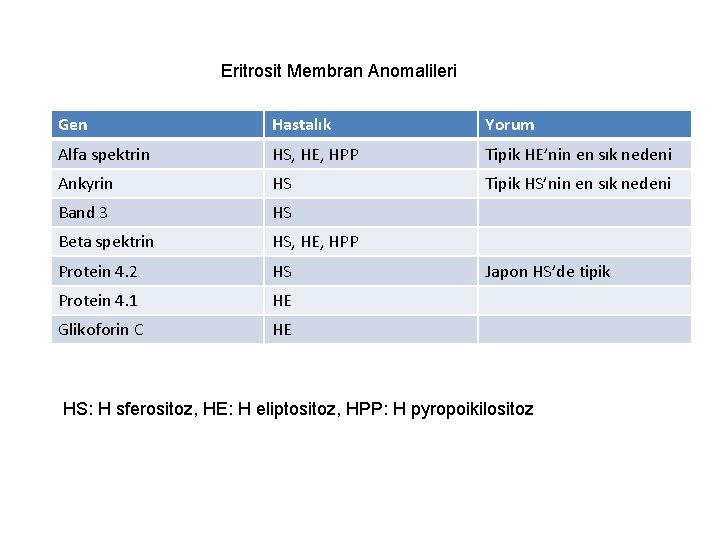
Eritrosit Membran Anomalileri Gen Hastalık Yorum Αlfa spektrin HS, HE, HPP Tipik HE’nin en sık nedeni Ankyrin HS Tipik HS’nin en sık nedeni Band 3 HS Beta spektrin HS, HE, HPP Protein 4. 2 HS Protein 4. 1 HE Glikoforin C HE Japon HS’de tipik HS: H sferositoz, HE: H eliptositoz, HPP: H pyropoikilositoz
Herediter sferositoz • Hasta yakınması genellikle sarılık ve anemiyle alakalıdır. • Tanı, çoğunlukla hayatın ilk 10 yılında konulur. • Hafif olgular, tanı konulmadan da ileri yaşlara kadar ulaşabilirler. • Sarılık hafiftir, splenomegali mutlaka vardır. %50 olguda hemoliz alakalı olarak safra kesesinde bilirübin taşları oluşmuştur. • Bazen çocuklarda gelişme geriliği, kule kafa tipinde iskelet anomalileri, iki taraflı kronik bacak ülserleri görülebilir. Radyolojik olarak kafa kemik değişiklikleri olabilir.
Klinik Sınıflama • Hafif HS: Olguların %20 -30’unda görülür. Anemi vardır, ancak yakınma oluşturmayabilir. • Orta dereceli bir dalak büyüklüğü ile sarılık dikkati çeker. Genellikle adolesan ve erişkin yaşlarda tanı konur. • Orta HS: Olguların %60 -75’inde görülür. Anemi ve sarılık ön plandadır. Genellikle çocukluk çağında tanı konur. • Ağır HS: Olguların %5’inde görülür. Belirgin hemoliz, anemi, sarılık, dalak büyüklüğü ve düzenli eritrosit süspansiyonu transfüzyonu gereksinmesi vardır.
Herediter sferositoz • Genellikle stabil seyrederken iki nedenle anemi derinleşir: Hemolitik ve aplastik krizler: Bu krizler sıklıkla bir enfeksiyonun devamında olur. Bazen hiçbir tetikleyici neden bulunamayabilir. Kriz sırasında derinleşen anemi ile birlikte halsizlik, kusma, titreme, ateş, karın ağrısı sıkça görülmektedir. Hemolitik krize özgü olarak sarılık belirginleşir. İdrar rengi koyulaşır, retikülositoz artar, dalak büyür. • Sıkça görülen tetikleyici bir etken Parvovirus B 19 enfeksiyonudur: Aplastik krizle seyreder. • Folat eksikliği de anemiyi tetikleyebilir.
Herediter sferositoz Laboratuvar bulguları: • Sferosit normal eritrosite göre daha kalın, ancak daha küçük bir hücredir. MCV normal ya da hafif azalmış olabilir. MCHC (ortalama eritrosit Hb konsantrasyonu) hafifçe artmış olabilir. • D coombs negatiftir (edinsel immün HA’de sferosit görülebilir, D coombs pozitif olup aile anamnezi olmaz) • Bazı başka hemolitik anemi durumlarında da (örneğin: G 6 PD eksikliği) sferositoz görülebilir. • Ozmotik frajilite artmıştır: Hem taze örnekte ve hem de 24 saatlik inkübasyon sonrası belirgin olarak artmış bulunur.
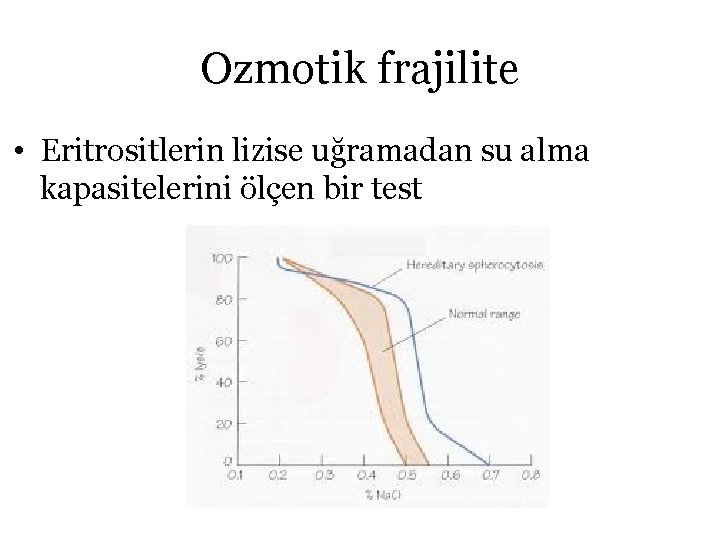
Ozmotik frajilite • Eritrositlerin lizise uğramadan su alma kapasitelerini ölçen bir test
Herediter sferositoz Laboratuvar bulguları: • Retikülositoz %5 -20 • Hemoliz ekstravasküler, RES’dedir. • Jel elektroforezi (SDS-PAGE) ile membran protein yapısındaki defekt tespit edilebilir. • PCR ile moleküler yöntemlerle genetik defektin gösterilmes
Herediter sferositoz Tedavi • Kriz tedavisinde, gerektiğinde eritrosit süspansiyonu desteği, hidrasyon, antibiyotik desteği uygundur. • Splenektominin kesinlikle endike olduğu tek hemolitik anemi herediter sferositozdur. • Aneminin hafif olduğu olgular dışında tüm olgulara uygulanabilir. Ciddi, semptomatik hastalık; Büyüme-gelişme geriliği, iskelet anomalileri, bacak ülserleri; Ekstramedüller hematopoietik odaklar artmış; Hayati organlarda damarsal-iskemik sorunlar oluşmuş yaşlı hastalar splenektomi için adaydırlar
Herediter sferositoz Tedavi • Splenetomi etkisi/yararı: Anemi düzelir Hemoliz alakalı safra taşı oluşumu durur Aplastik kriz riski ortadan kalkar • Splenetomi riski: Kapsüllü mikroorganizmalarla (S pnömoni, N meningitides, H influenza) enfeksiyon riski çok artar: Cerrahi öncesi aşılama Trombotik ko 0 mplikasyon riski Vasküler komplikasyon riski (Pulmoner Ht, kardiyovasküler hst) Cerrahinin tanı koyulduğu erken yaşlarda (5 -6) yapılması önerilmektedir. Ek destek: Kronik hemolitik süreçteki tüm hastalıklarda old gibi folat gereksinmesi artacağından folat (5 mg/gün) tedavisi eklenir.

Enzim bozuklukları Eritrositlerin glikolitik enzim eksiklikleri • Piruvat kinaz eksikliği • Fosfoglikoz izomeraz eksikliği • Fosfofrüktokinaz eksikliği • Triosefosfat izomeraz eksikliği • Hegzokinaz eksikliği • Fosfogliserat kinaz eksikliği • Aldolaz eksikliği • Difosfogliserat mutaz eksikliği
Enzim bozuklukları Eritrositlerin nükleotid metabolizma bozuklukları • Pirimidin 5’-nükleotidaz eksikliği • Adenozin deaminaz artışı • ATP eksikliği • Adenilat kinaz eksikliği
Enzim bozuklukları Eritrositlerin pentoz fosfat yolu ve glutatyon metabolizması enzim eksiklikleri • Glukoz 6 -Fosfat Dehidrogenaz • Glutamil-sistein sentetaz • Glutatyon redüktaz
Piruvat kinaz eksikliği • Embden-Meyerhof yolu ile alakalı olarak en sık görülen enzim eksikliğidir: ATP düzeyinin azalması sonucu eritrositler deformabilite yeteneklerini yitirmişlerdir, rijit yapıya dönüşürler. • Otozomal resesif geçişlidir (anne-baba heterozigottur) • Heterozigotlarda enzim düzeyi normalin neredeyse yarısı kadar olduğu için bu olgular genellikle belirti vermeyebilirler • PY’de sferositoz görülmez. Ozmotik frajilite testi de normaldir.

Piruvat kinaz eksikliği • Anemi derecesi değişkendir: 4 -10 g/d. L arasında olabilir!! • Eritrositlerdeki 2, 3 difosfogliserat düzeyi arttığı için Hboksijen ilişkisi kuvvetlenir ve Hb, oksijeni dokularda bırakmaz. • Hemoliz, RES’dedir (ekstravasküler) • Sarılık, hemolize bağlı safra taşları olağandır. • Laboratuvar: Tipik hemolizle alakalıdır. Düşük Hb, artmış LDH ve i bilirübin, azalmış haptoglobin ve yüksek retikulosit • PY’de belirgin bir eritrosit tipi yoktur • Tanıda, düşük enzim düzeylerinin gösterilmesi önem taşır.
Piruvat kinaz eksikliği • Tedavi: Eritrosit süspansiyonu ile destek tedavisi Bu nedenle demir yüklenmesi olabilir: Demir bağlayıcı ajanlar önerilir Splenektomi önerilebilir: Anemide 1 -3 gr/d. L yükselme sağlayabilir

Glukoz 6 -Fosfat Dehidrogenaz • Heksoz monofosfat şantı ile ilgili bir enzim defektidir • Dünyada en yaygın görülen eritrosit enzim defektidir (Halihazırda 300 -400 milyon insan) • Eritrositlerde membran bütünlüğünün korunabilmesi için glutatyonun indirgenmiş durumda tutulması gerekmektedir. Bunun için de indirgenmiş nikotinamid-adenin dinükleotid fosfat (NADPH)’a gereksinme vardır. NADPH oluşumu için de G 6 PD enzimine gereksinim vardır. • Enzim eksik olan eritrositler: Oksitleyici bir strese uğradıklarında (örneğin oksidan ilaç, enfeksiyon, asidoz vb) glutatyon indirgenmiş durumda tutulamayacağı için hemolize uğrayacaklardır

Glutatyon yolağı ve G 6 PD enziminin yeri
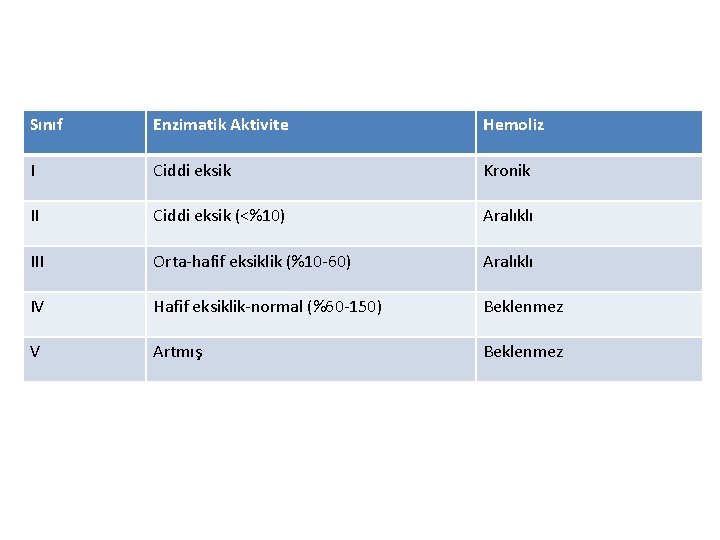
Sınıf Enzimatik Aktivite Hemoliz I Ciddi eksik Kronik II Ciddi eksik (<%10) Aralıklı III Orta-hafif eksiklik (%10 -60) Aralıklı IV Hafif eksiklik-normal (%60 -150) Beklenmez V Artmış Beklenmez
Glukoz 6 -Fosfat Dehidrogenaz • Klinik: Pek çok vakada klinik semptom görülmez, anemi de olmayabilir Tanı genelde bir atak sonucu akut hemoliz oluştuğunda konulabilir: Buna da yol açanlar genellikle ya bir enfeksiyon ya da bir oksidan ilaçtır. . Ender olarak da bakla türü gıda alımıdır. . Halsizlik, yorgunluk, sarılık, koyu idrar, karın ve alt ekstremite ağrısı tipiktir. İlaç alakalı durumlarda, anemi 2 -4 gün sonra başlar ve Hb’deki düşme 3 -4 gr/d. L kadar olabilir. . Ardından Kİ, retikulositoz ile bu tabloya yanıt verir. .
Glukoz 6 -Fosfat Dehidrogenaz • Klinik 4 klinik tip: İlaçlara bağlı akut hemoliz: İntravaskülerdir } Hemoglobinüri Oksidan ilaçlardan örnekler: Malarya ilaçları (klorokin, primakin, pamakin), analjezikler (aspirin, fenasetin), sülfonamidler, sülfonlar, nitrofuran bileşikleri, K vitamini analogları, naftalin, vb Favizm: Akdeniz ve Orta Doğu ırklarında sıktır. Bakla (oksidan olarak beta glikozidaz bulunur) yenmesi ya da polenlerin inhalasyonu ile intravasküler hemoliz görülür. Kronik, non-sferositik HA: Ender Neonatal sarılık: Ender
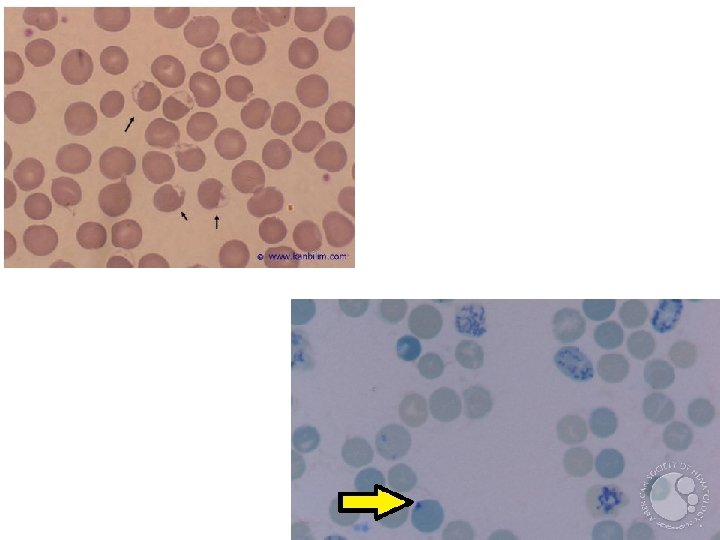
Glukoz 6 -Fosfat Dehidrogenaz • Laboratuvar: Normal koşullarda anemi ve hemoliz bulguları yoktur. Tetikleyen etkenlerle hemoliz gelişirse laboratuvar bulguları oluşur Anemi, retikülositoz, hiperbilirübinemi, LDH artışı, haptoglobin azalması, hemoglobinüri görülmektedir PY’de Hb oksidasyonu sonucu eritrositlerde heinz body görülebilir: Bunlar dalak tarafından defektif eritrosit olarak görülüp dolaşımdan kaldırılmaya çalışılır: Bu süreçte de sanki eritrositlerden bir parça ısırılarak kopartılmış şekli oluşur.
Glukoz 6 -Fosfat Dehidrogenaz • Tanı: Klinik ve laboratuvar bulgular dışında enzimatik aktivite ölçülebilir • Tedavi: Kişinin hastalığının bilinmesi ve korunması ön plandadır. Tetikleyen ilaç kullanımı varsa kesilir Enfeksiyon tablosu düzeltilir Ciddi anemi durumunda tx yapılabilir Yenidoğan sarılığında fototerapi, exchange transfüzyon vb gündeme gelebilir Sıvı-elektrolit dengesizliği, ABY vb tedavi edilir
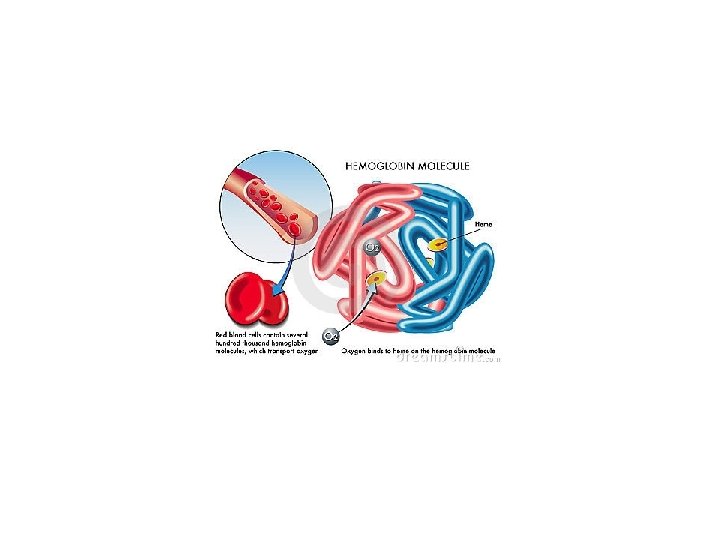
Hemoglobin bozuklukları • Kalitatif hemoglobinopatiler • Kantitatif hemoglobinopatiler • Hb, globin adı verilen bir protein ve 4 adet hem molekülünden oluşmaktadır. Globin kısmında da 4 adet (2 çift halinde) polipeptid zincir vardır: Her bir polipeptid zincire bir hem tutunur
Hemoglobin bozuklukları • Kalitatif hemoglobinopatiler • Kantitatif hemoglobinopatiler • Erişkinde başlıca 3 tip Hb vardır: Hb. A (erişkin tip): 2 alfa ve 2 beta zinciri vardır, erişkindeki Hb’nin %9698’idir. Hb. F (fetal tip): 2 alfa ve 2 gamma zinciri vardır. Fetusun başlıca Hb yapısını oluşturur. Doğumda %70 -90 Hb. F ve %10 -30 Hb. A vardır. 6. aydan sonra hızla kaybolur. Erişkin çağda totalin %1’ini geçmez. Hb. A 2: 2 alfa ve 2 delta zinciri vardır. Normal erişkinde %3 oranını geçmez. Mutlaka alfa zinciri var, diğer zincir duruma göre değişmekte…
Hemoglobin bozuklukları • Kalitatif hemoglobinopatiler Polipeptid zincir sentezinde miktar bakımından bir eksiklik yoktur. Ancak zincirin yapısında bozukluk vardır. Zincirdeki aminoasid diziliminde normalde bulunması gereken bir aminoasidin yerini başka bir aminoasid almıştır. Örnek: Hb. A’nın beta zincirinde glutamik asid yerine valin geçtiğinde Hb. S, lizin geçtiğinde ise Hb. C oluşur. Anormal hemoglobinler (Hb. S, Hb. C, Hb. D ve Hb. E gibi. . ) kalitatif hemoglobinopati grubuna dahildirler. Klinik yönden önem taşıyan kalitatif hemoglobinopatiler şunlardır: 1) Orak hücre sendromları: Orak hücreli anemi (SS), orak hücre taşıyıcıları (AS), çift heterozigot durumlar (orak hücre-B talasemi ya da orak hücre. Hb. C) 2) Unstable (durağan olmayan) Hbler: Konjenital heinz cisimcikli hemolitik anemiler 3) Yüksek oksijen affiniteli hemoglobinler: Eritrositoz ile seyreder
Orak Hücreli anemi • Hb. A’nın beta zincirinde glutamik asid yerine valin geçtiğinde Hb S oluşur. • Düşük oksijen düzeylerinde ve özellikle asidik ortamda Hb S çabucak uzun çubukçuklar oluşturarak kristalleşir. Bu kristaller de eritrositin orak biçimini almasına yol açar. Sonuçta kan viskozitesi artar, küçük damarlarda kan akımı yavaşlar ve tıkanabilir. Orak hücrelerin mekanik kırılganlıkları da artmıştır. Kolaylıkla hemolize uğrarlar. • Oraklaşma iki kötü sonuca gider: Tromboz ve hemoliz
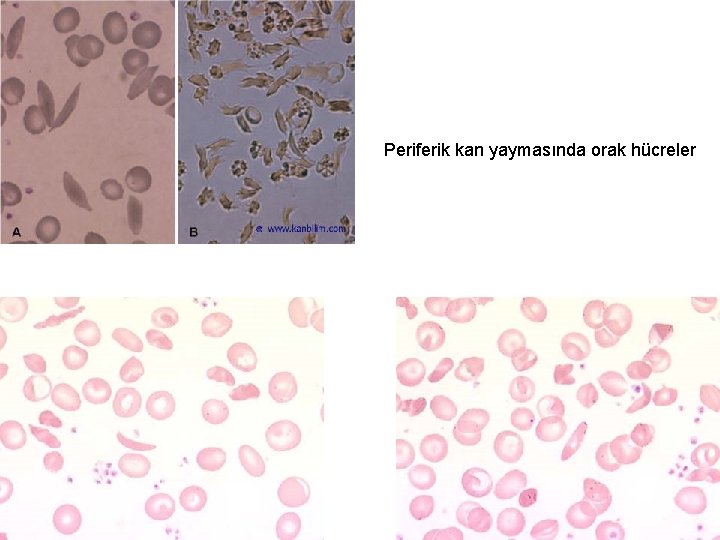
Periferik kan yaymasında orak hücreler
Orak Hücreli anemi • Orak hücreli anemi hastalığında Hb S geninin homozigot durumu söz konusudur. Heterozigotlarda genellikle klinik belirti pek olmaz. • Klinik: Çeşitli krizlerle ağırlaşabilen genellikle ciddi hemolitik anemi tablosunun ön planda olduğu bir hastalıktır. Hemolitik krizler Aplastik krizler Ağrılı vazooklüziv krizler Visceral krizler
Orak Hücreli anemi • Ağrılı vazooklüziv krizler Enfeksiyon, asidoz, dehidratasyon, deoksijenizasyon (doğum, operasyon, soğuk ve strese maruz kalma) durumlarında ortaya çıkabilir. Çeşitli organlarda infarktlara yol açabilir: Kemik, akciğer, dalak ve beyin, spinal kord. Bu tabloyu yaratan etkenlerden korunma yolu önerilir. Çocukluk çağında rutin, düzenli kan tx ile önlenebilir.
Orak Hücreli anemi • Visceral sekestrasyon krizleri Organ içindeki havuzlanmış kan dolaşımında oraklaşma meydana gelmesiyle olur. Örneğin akut göğüs sendromu bu tip bir komplikasyon olup puberte sonrası exitusların en önde gelen nedenidir: Dispne, arteriyel oksijen basıncında düşme, pulmoner infiltratlar ve şiddetli göğüs ağrısı olur. Tedavide analjezikler, oksijen, exchange tx, mekanik solunum desteği uygundur. Ayrıca hepatik ve dalak sekestrasyon krizleri de olabilir.
Orak Hücreli anemi • Aplastik krizler Genellikle parvovirus B 19 ve folik asit eksikliği gibi ikincil bir nedenin tetiklemesiyle olan ve Hb’deki ani düşme ile seyreden bir tablodur. Mutlaka transfüzyon gerekir. Aplastiktir: Retikulositoz görülmez. • Hemolitik krizler Çeşitli etkenlerin tetiklemesiyle bu sefer hemolizin ön planda olduğu ve retikülositozun da eşlik ettiği bir anemi tablosu vardır.
Orak Hücreli anemi • Laboratuvar Boyanmış periferik kan yaymasında hedef hücreler, bazen orak hücreler, Howell-Jolly cisimcikleri görülür. İn vitro oraklaşma testleri, Hb elektroforezinde Hb S’in varlığı ile tanı konulur. Çocuklarda dalak büyüklüğü görülebilirken, yıllar süren tıkayıcı ataklar sonunda erişkin çağda dalak iskemisi nedeniyle küçülmüştür: otosplenektomi
Orak Hücreli anemi • Tedavi Tetikleyen etkenlerden korunmak Genel hijyen ve beslenme Folik asid Pnömokok, hemofilus ve meningokok aşılamaları Krizler sırasında yoğun bakım desteği, Aferez, analjezik, kan tx, hidroksiüre (Hb. F düzeyini artırmak amaçlı), kök hücre nakli
Kantitatif hemoglobinopatiler • Talasemiler • Düzeltilmiş retikülosit düzeyi yüksek değildir • Kİ’de ineffektif eritropoezis vardır
Eritrositlere ait olup edinsel olan neden: PNH
İmmün olmayan hemolitik anemiler AYNI YAKLAŞIM Eritrositlere özgü nedenler Membran bozuklukları Enzim bozuklukları Hemoglobin bozuklukları Eritrosit dışı nedenler
İmmün olmayan hemolitik anemiler/Eritrosit Dışı Nedenler Mekanik HA Mikroanjiyopatik HA • Trombotik trombositopenik purpura (TTP) • Hemolitik-üremik sendrom (HUS) • Pre-eklampsi/eklampsi (HELLP sendrom) • Sitotoksik ilaçlar • Maligniteler • Organ transplantasyonu • Vaskulitler: Wegener granulomatozisi, skleroderma, sistemik lupus eritomatozus • Malign hipertansiyon • Dissemine intravasküler kuagulasyon (DIC) • Marş ve spor hemoglobinürisi • Hemanjiomalar Kardiyak ve büyük damar anomalilerine bağlı HA • Protez kalp kapakları, intrakardiyak yamalar, kalsifik aort stenozu, hemodializ, kardiyo-pulmoner By-pass
İmmün olmayan hemolitik anemiler/Eritrosit Dışı Nedenler Mekanik HA Enfeksiyonlar İlaç ve kimyasallar Yanıklar Ozmotik ataklar Radyasyon Oksijen Böcek ve yılan ısırmaları Diğerleri: interferon-α ve intravenöz Ig. G (IVIg)
İmmün olmayan hemolitik anemiler/Eritrosit Dışı Nedenler Mekanik HA • Eritrositler aşırı fizik travmaya maruz kaldıklarında kardiyovasküler sistem içinde parçalanırlar. İntravasküler bu hemoliz hemoglobinemi, hemoglobinüri ve hemosiderinüriye yol açar. Bu tip hemolizin en tipik ve özgün bulgusu periferik kanda parçalanmış eritrositler yani şistositlerin varlığıdır ve bu morfolojik özellikler mekanik hemolizleri diğer edinsel hemoliz şekillerinden hemen ayırır. • Mekanik hemolitik anemiler; küçük damar anomalileri (mikroanjiopatik hemolitik anemiler) ve kardiyak ve büyük damar anomalileri sonucu gelişebilirler.
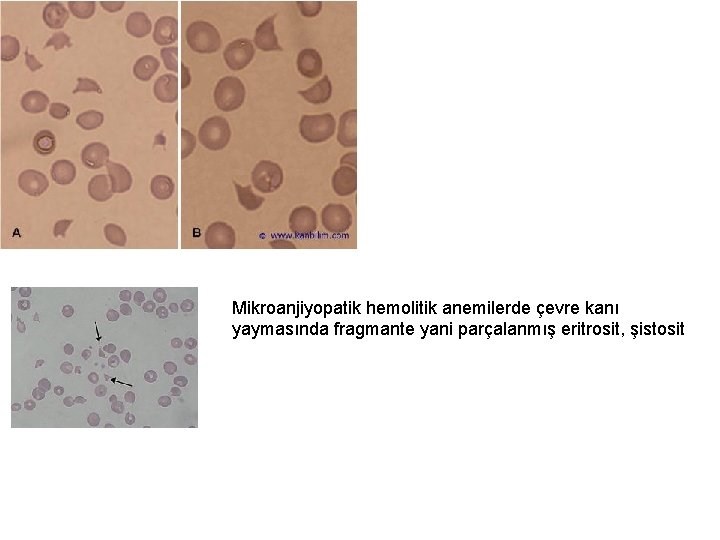
Mikroanjiyopatik hemolitik anemilerde çevre kanı yaymasında fragmante yani parçalanmış eritrosit, şistosit
Mikroanjiyopatik HA • Küçük damar anomalileri sonucu, intravasküler hemoliz ile karakterize mikroanjiyopatik HA (MAHA) terimi ilk kez 1952 yılında Symmers tarafından kullanılmış. Günümüzde eritrosit parçalanmasına ek olarak tromboz oluşumu ve trombositopeni ile seyreden tablolar bu başlık altında toplanmakta.
TMA TMA: vucüttaki küçük kan damarlarının, azalmış trombosit sayısı / trombositopeni ve hemoliz ile karakterize tromboz, enflamasyon ve oklüzyonudur. § HÜS (tipik & atipik) § Skleroderma § TTP § Kobalamin C Hastalığı § Malign hipertansiyon § Pre-eklampsi § Sistemik Lupus Eritematozus § HIV § Antifosfolipid antikor sendromu § İlaca bağlı
TMA’nın Klinik Ölçümleri Azalmış Trombosit Sayısı • • Trombüs oluşumu trombositleri tüketir. Hastalarda trombositopeni görülebilir. – Trombosit sayısı normal değerin altına iner <150, 000 /mm 3 • • Hastalarda gittikçe azalan trombosit sayısı bu hücrelerin tüketiminin devam ettiğini akla getirir. Periferik yaymada dev trombositler görülebilir. Mikroanjiyopatik Hemoliz § Pek çok vaka mikroanjiyopatik hemoliz ile kendini gösterir (daha önceden MAHA denirdi). § Coombs testi negatiftir § Hemoglobin miktarında azalma § LDH fazladır. § Düşük / tespit edilemeyen haptoglobin konsantrasyonu § Şistositler
Tipik & Atipik HÜS • HÜS aşağıdakilerle karakterize sistemik bir TMA’dır: – Mikroanjiyopatik hemolitik anemi – Trombositopeni – Renal yetmezlik • Tipik HÜS, Shiga toksin üreten Escherichia coli ya da streptokok enfeksiyonuna bağlı olarak ortaya çıkar. • a. HÜS, kontrolsüz ve aşırı kompleman aktivasyonuna öncülük eden genetik defekt sonucu gelişen, yaşam boyu devam eden kronik bir hastalıktır.
STEC-HÜS Hastalarının Klinik Tablosu a. HÜS Hastalarınınkine Benzerdir • Komplemanı aktive eden bir enfeksiyon sonucunda ortaya çıkar. • STEC-HÜS’ün nedeni Escherichia coli tarafından üretilen Shiga toksindir. • Shiga toksin hem komplemanı direkt olarak aktive eder hem de komplemanın normal regülasyonu ile etkileşime girer. • Shiga toksin endotel hücrelerine zarar vererek trombositlerin aktivasyonuna neden olur. • Trombosit aktivasyonu ve endotel hasarı, küçük damarlarda çok sayıda trombüs oluşumuna, enflamasyon ve oklüzyonla karakterize sistemik TMA’ya neden olur.
Kompleman Sistemi • Doğal immün sistemimizin hayati komponentlerinden biridir. • Ani ve hızlı bir immün yanıt oluşturmak için her zaman tetikte bekler. • Hızlı uyarımı sonucunda güçlü ve yıkıcı immün reaksiyonlara neden olur. • Doğal kompleman inhibitörleri uyarımı denetleyerek, kontrolsüz kompleman aktivasyonunu engeller • İnhibitörlerin yokluğunda, kompleman sistemi sürekli (kronik) olarak aktive kalır
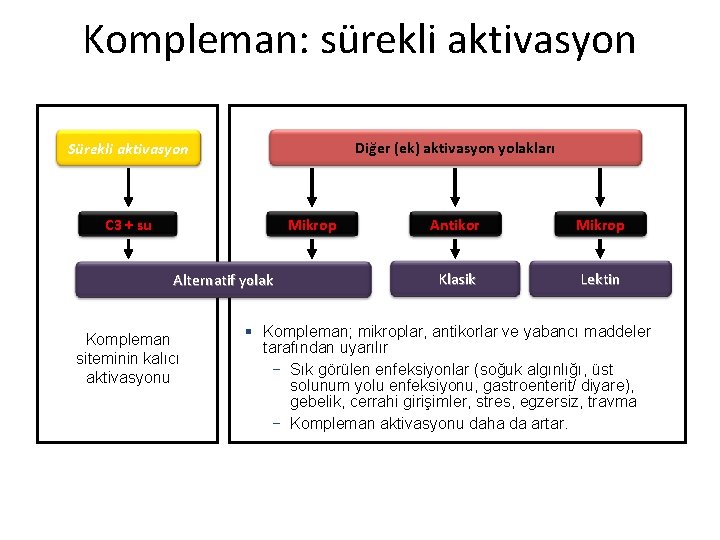
Kompleman: sürekli aktivasyon Diğer (ek) aktivasyon yolakları Sürekli aktivasyon C 3 + su Mikrop Alternatif yolak Kompleman siteminin kalıcı aktivasyonu Antikor Mikrop Klasik Lektin § Kompleman; mikroplar, antikorlar ve yabancı maddeler tarafından uyarılır − Sık görülen enfeksiyonlar (soğuk algınlığı, üst solunum yolu enfeksiyonu, gastroenterit/ diyare), gebelik, cerrahi girişimler, stres, egzersiz, travma − Kompleman aktivasyonu daha da artar.
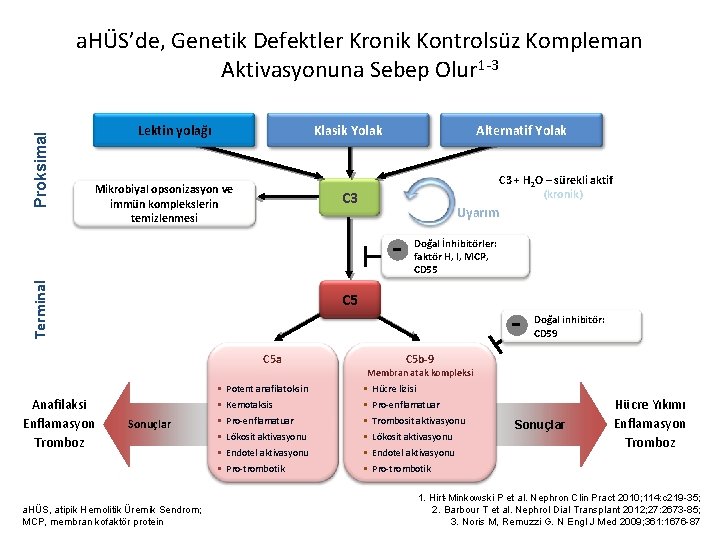
Proksimal a. HÜS’de, Genetik Defektler Kronik Kontrolsüz Kompleman Aktivasyonuna Sebep Olur 1 -3 Lektin yolağı Klasik Yolak Mikrobiyal opsonizasyon ve immün komplekslerin temizlenmesi Alternatif Yolak C 3 + H 2 O – sürekli aktif (kronik) C 3 Uyarım Terminal Doğal İnhibitörler: faktör H, I, MCP, CD 55 C 5 Doğal inhibitör: CD 59 C 5 a C 5 b-9 Membran atak kompleksi Anafilaksi Enflamasyon Tromboz Sonuçlar a. HÜS, atipik Hemolitik Üremik Sendrom; MCP, membran kofaktör protein § Potent anafilatoksin § Hücre lizisi § Kemotaksis § Pro-enflamatuar § Trombosit aktivasyonu § Lökosit aktivasyonu § Endotel aktivasyonu § Pro-trombotik Sonuçlar Hücre Yıkımı Enflamasyon Tromboz 1. Hirt-Minkowski P et al. Nephron Clin Pract 2010; 114: c 219 -35; 2. Barbour T et al. Nephrol Dial Transplant 2012; 27: 2673 -85; 3. Noris M, Remuzzi G. N Engl J Med 2009; 361: 1676 -87
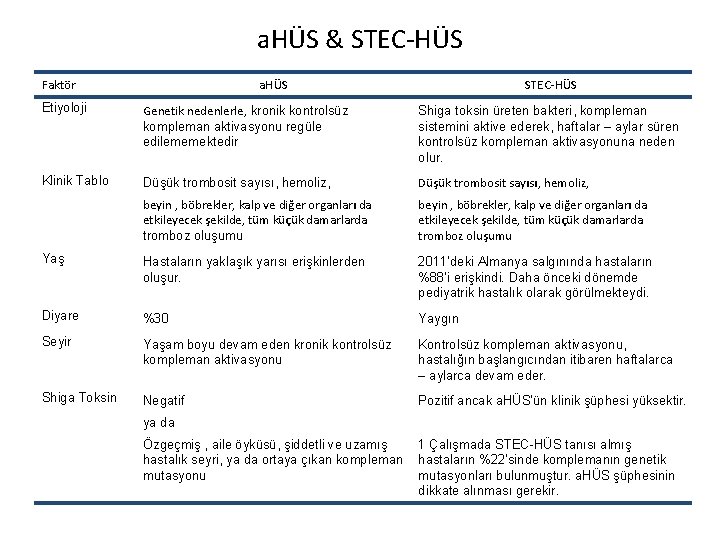
a. HÜS & STEC-HÜS Faktör a. HÜS STEC-HÜS Etiyoloji Genetik nedenlerle, kronik kontrolsüz kompleman aktivasyonu regüle edilememektedir Shiga toksin üreten bakteri, kompleman sistemini aktive ederek, haftalar – aylar süren kontrolsüz kompleman aktivasyonuna neden olur. Klinik Tablo Düşük trombosit sayısı, hemoliz, beyin , böbrekler, kalp ve diğer organları da etkileyecek şekilde, tüm küçük damarlarda tromboz oluşumu Yaş Hastaların yaklaşık yarısı erişkinlerden oluşur. 2011’deki Almanya salgınında hastaların %88’i erişkindi. Daha önceki dönemde pediyatrik hastalık olarak görülmekteydi. Diyare %30 Yaygın Seyir Yaşam boyu devam eden kronik kontrolsüz kompleman aktivasyonu Kontrolsüz kompleman aktivasyonu, hastalığın başlangıcından itibaren haftalarca – aylarca devam eder. Shiga Toksin Negatif Pozitif ancak a. HÜS’ün klinik şüphesi yüksektir. ya da Özgeçmiş , aile öyküsü, şiddetli ve uzamış hastalık seyri, ya da ortaya çıkan kompleman mutasyonu 1 Çalışmada STEC-HÜS tanısı almış hastaların %22’sinde komplemanın genetik mutasyonları bulunmuştur. a. HÜS şüphesinin dikkate alınması gerekir.

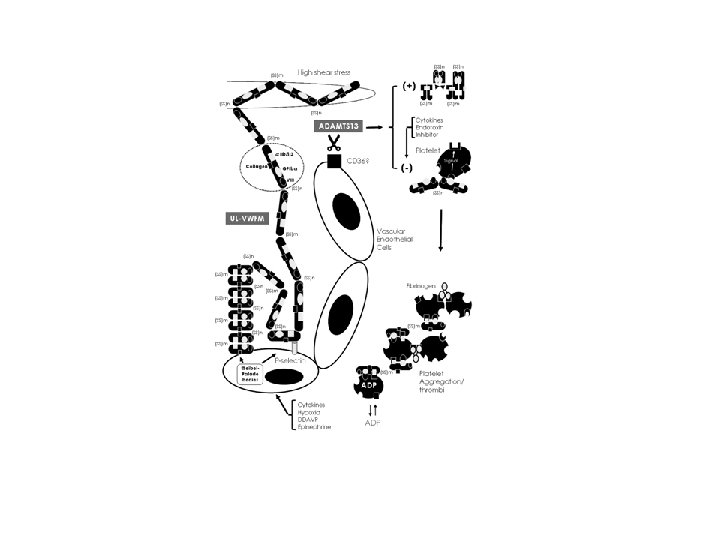
TTP’nin Klinik Tablosu a. HÜS’a Benzerdir • TTP, pıhtılaşma sisteminin bir hastalığıdır ve sistemik TMA ile sonuçlanır. • TTP, ADAMTS 13 enzimi aktivitesinde şiddetli bir defekt sonucu ortaya çıkar. • ADAMTS 13 v. WF’ye bağlanır. • Sağlıklı erişkinlerde ADAMTS 13, v. WF’ün endotel hücresi ile temas etmesini ve trombositler için bağlanma bölgeleri oluşturmasını engelleyerek pıhtı oluşumunu engeller. • Vasküler hasar/yaralanma durumunda, depolanan v. WF salınarak bir kısmı endotel yüzeyinde birikir. TTP; azalmış trombosit sayısı, hemoliz, beyin – böbrek – kalp ve diğer organ hasarı gibi TMA semptomları gösterir.
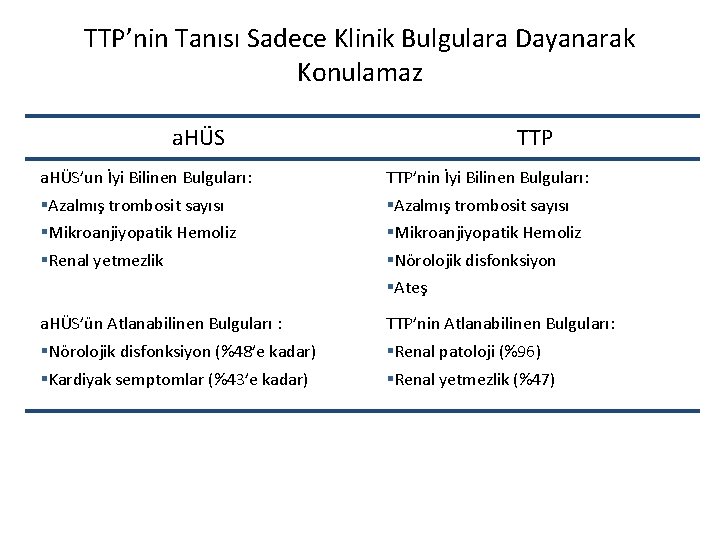
TTP’nin Tanısı Sadece Klinik Bulgulara Dayanarak Konulamaz a. HÜS TTP a. HÜS’un İyi Bilinen Bulguları: TTP’nin İyi Bilinen Bulguları: §Azalmış trombosit sayısı §Mikroanjiyopatik Hemoliz §Renal yetmezlik §Azalmış trombosit sayısı §Mikroanjiyopatik Hemoliz §Nörolojik disfonksiyon §Ateş a. HÜS’ün Atlanabilinen Bulguları : TTP’nin Atlanabilinen Bulguları: §Nörolojik disfonksiyon (%48’e kadar) §Kardiyak semptomlar (%43’e kadar) §Renal patoloji (%96) §Renal yetmezlik (%47)

a. HÜS & TTP Faktör Etiyoloji Klinik Tablo Nörolojik tutulum a. HÜS TTP Komplemanın kronik kontrolsüz aktivasyonunu regüle etme yeteneği genetik nedenlerle ortadan kalkmıştır. Şiddetli ADAMTS 13 defekti (≤%5 normal aktivite) Azalmış trombosit sayısı, hemoliz, beyin – böbrekler, gastrointestinal sistem, akciğerler ve tüm küçük damarlarda tromboz Azalmış trombosit sayısı, hemoliz, beyin – böbrekler , gastrointestinal sistem akciğerler ve tüm küçük damarlarda tromboz Yaklaşık yarısı Çoğunlukla Yaş Erişkin ve çocuklarda görülür. Seyir Yaşam boyu süren, kronik bir hastalıktır. Tanıdan itibaren 7. 5 yıl içerisinde relaps riski %41’dir. >%5 normal aktivite ≤%5 normal aktivite ADAMTS 13

a. HÜS – TTP Ayırımı Klinik benzerliklerine karşın; TTP’nin nedeni (şiddetli ADAMTS 13 defekti) a. HÜS’ten (komplemanın genetik defekti) farklıdır. • ADAMTS 13 aktivitesinin ışığında TTP kararı verilebilir. • TTP tanısı için, ADAMTS 13 aktivitesinde şiddetli bir defektin aktivite) saptanması gerekir. (≤%5
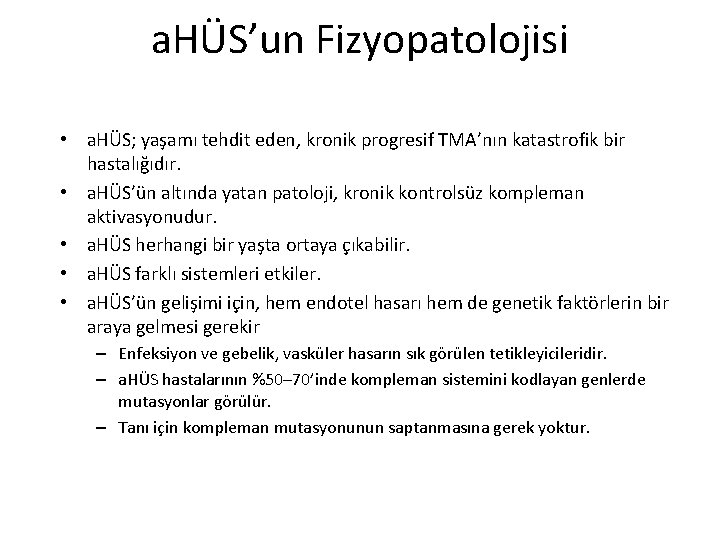
a. HÜS’un Fizyopatolojisi • a. HÜS; yaşamı tehdit eden, kronik progresif TMA’nın katastrofik bir hastalığıdır. • a. HÜS’ün altında yatan patoloji, kronik kontrolsüz kompleman aktivasyonudur. • a. HÜS herhangi bir yaşta ortaya çıkabilir. • a. HÜS farklı sistemleri etkiler. • a. HÜS’ün gelişimi için, hem endotel hasarı hem de genetik faktörlerin bir araya gelmesi gerekir – Enfeksiyon ve gebelik, vasküler hasarın sık görülen tetikleyicileridir. – a. HÜS hastalarının %50– 70’inde kompleman sistemini kodlayan genlerde mutasyonlar görülür. – Tanı için kompleman mutasyonunun saptanmasına gerek yoktur.
TTP’de • • • MAHA Trombositopeni Nörolojik semptomlar Böbrek yetmezliği Ateş En sık görülenler: Ateş, trombositopeni, nörolojik semptomlar
TTP’de • Laboratuvar: Ağır anemi Lökositoz Trombositopeni Retikülositoz PY’de şistositler, çekirdekli eritrositler, mikrosferositler, polikromazi Hemoglobinemi, LDH ve i bilirübin artışı Haptoglobin azalması Methemalbumin Böbrek yetmezliği alakalı idrar bozuklukları Kİ’de eritroid seride artış belirgin
TTP’de • Tedavi: Plazmaferez Kortikosteroid Antitrombosit ajanlar (? ) Vinkristin İVIg Siklofosfamid Trombosit tx kontrendikedir
HELLP • Preeklampsi/eklampsi seyrinde MAHA, kc enzimlerinde artma, trombositopeni. • Tedavide C/S ile doğum, gebelik sonlandırılması • Plazmaferez • Kortikosteroid
Malign HT • Arteriyollerde oluşan fibrinoid nekrozun hemolize neden olduğu düşünülmektedir. • Trombositopeni eşlik edebilir • Kan basıncı regülasyonu tedavide ilk sırada gelir
Diğerleri • DIC: Altta yatan pek çok hastalık yol açar. Mikrovasküler alanda fibrin depolanmasının hemolizi tetiklediği düşünülmektedir. • Marş ve spor hemoglobinürisi: Aşırı spor yapanlarda geçici hemoglobinüri ile seyreder. İntravasküler hemoliz vardır. Ağır anemi yoktur. Retikülositoz eşlik edebilir.
Kardiyak ve Büyük Damar Anomaliler • • • Kapak protezi Kompanze hemoliz vardır İntravaskülerdir Demir eksikliğine kadar giden olgular sıktır Anemi derinleşirse kapak değiştirilmesi gerekebilir
- Slides: 140