
CNSYET FARKLANMASI ve CNSYET KROMOZOMLARINA BALI OLARAK GELEN
CİNSİYET FARKLANMASI ve CİNSİYET KROMOZOMLARINA BAĞLI OLARAK GELİŞEN GENETİK HASTALIKLAR Doç. Dr. Zerrin Yılmaz Çelik
Cinsiyet gelişimini belirleyen faktörler; 1. Kromozomal durum (46, XX veya 46, XY) 2. Gonadal gelişim (over veya testis varlığı) 3. Fenotipik görünüm (dişi-erkek, internal ve eksternal genitalya) 4. Hormonal düzey (östrojen-testesteron) 5. Psikolojik durum Cinsiyetin erkek ve kadın olarak saptanabilmesi, bu etmenlerin hepsinin aynı yönde gelişmesi ile mümkündür.
Üreme (reprodüktif) Sisteminin Embriyolojisi Erken embriyonik dönemde gonadlar 6. haftaya kadar cinsiyet ayrımı göstermezler ve germ hücresi ihtiva etmezler. Gonadal gelişim ya testis ya da over yönünde olur. Bu gelişimin tipi Y kromozomunun varlığına bağlıdır. Eğer bir Y kromozomu varsa erkek gonadı gelişir, X kromozom sayısı burada önemli değildir.
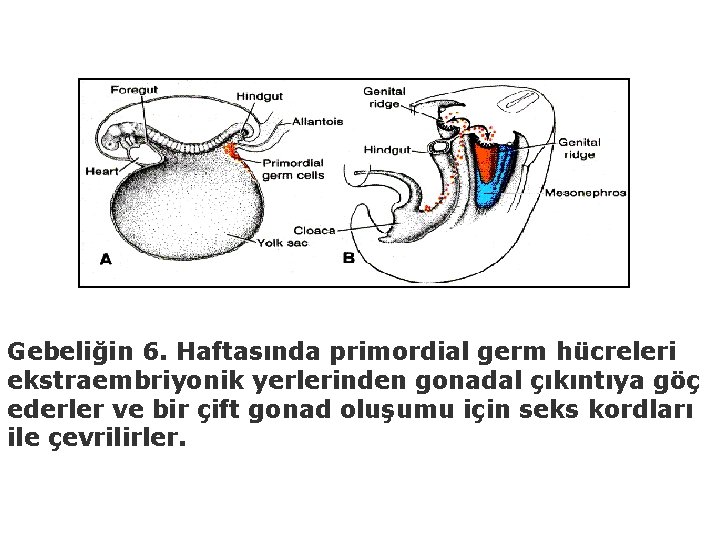
Gebeliğin 6. Haftasında primordial germ hücreleri ekstraembriyonik yerlerinden gonadal çıkıntıya göç ederler ve bir çift gonad oluşumu için seks kordları ile çevrilirler.
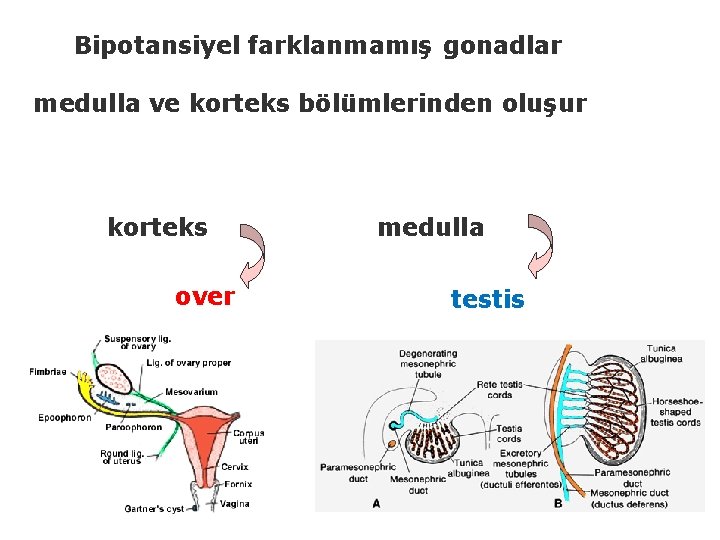
Bipotansiyel farklanmamış gonadlar medulla ve korteks bölümlerinden oluşur korteks over medulla testis
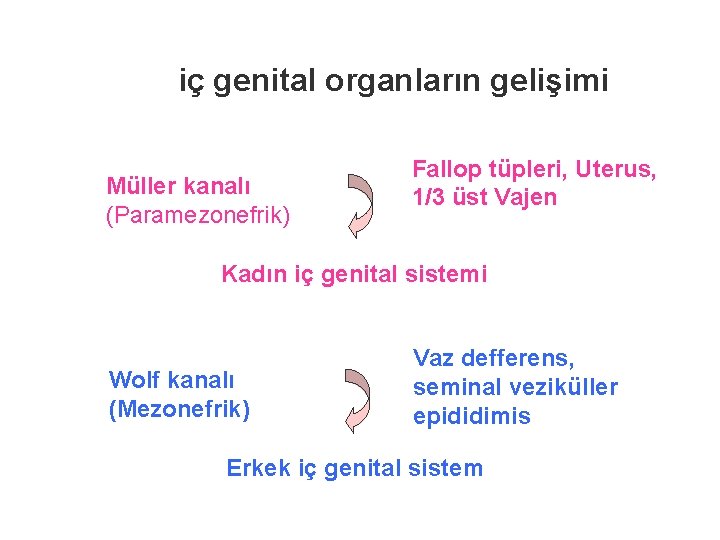
iç genital organların gelişimi Müller kanalı (Paramezonefrik) Fallop tüpleri, Uterus, 1/3 üst Vajen Kadın iç genital sistemi Wolf kanalı (Mezonefrik) Vaz defferens, seminal veziküller epididimis Erkek iç genital sistem
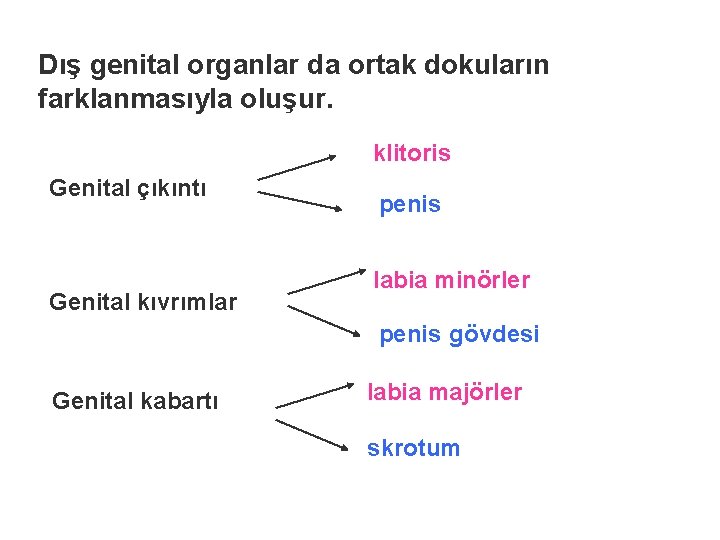
Dış genital organlar da ortak dokuların farklanmasıyla oluşur. klitoris Genital çıkıntı Genital kıvrımlar penis labia minörler penis gövdesi Genital kabartı labia majörler skrotum
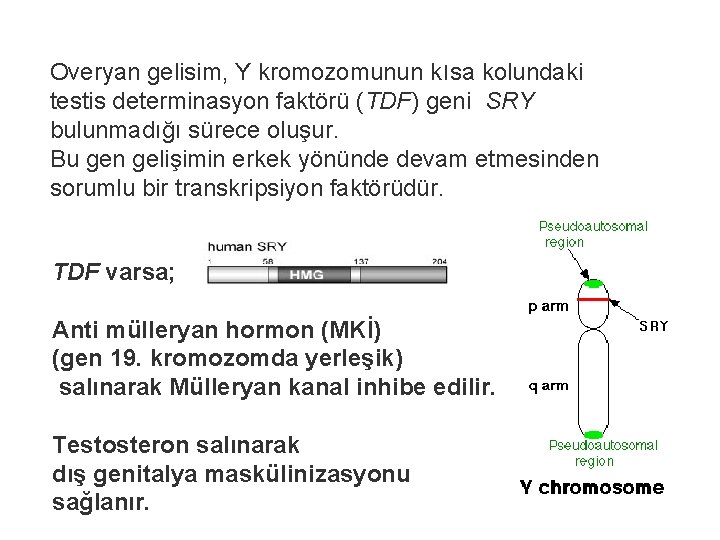
Overyan gelisim, Y kromozomunun kısa kolundaki testis determinasyon faktörü (TDF) geni SRY bulunmadığı sürece oluşur. Bu gen gelişimin erkek yönünde devam etmesinden sorumlu bir transkripsiyon faktörüdür. TDF varsa; Anti mülleryan hormon (MKİ) (gen 19. kromozomda yerleşik) salınarak Mülleryan kanal inhibe edilir. Testosteron salınarak dış genitalya maskülinizasyonu sağlanır.
Testosteron: Fetal testisin intertisiyel Leydig hücrelerinden salgılanır. Maskülinizan etkiyi 5 redüktaz enzimi ile dihidrotestesteron’ a çevrilirse gösterir. İkisi birlikte androjen reseptörlerini etkileyerek; Dış genitalyanın genital çıkıntıdan penis ve testis yönünde değişimi, iç genitalyada ise urogenital kanalların vas deferens yönünde değişimini sağlar.
Erkek yönünde genital gelişim için olması gerekenler: § SRY taşıyan normal bir Y kromozomu § Testesteron sentezi § 5 redüktaz enzimi ile dihidrotestesteron sentezi § Androjen reseptörlerinin varlığı ve fonksiyonel olması
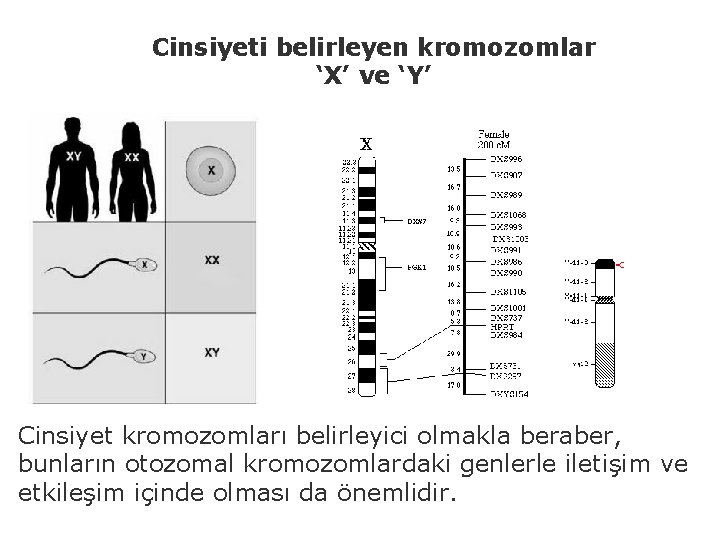
Cinsiyeti belirleyen kromozomlar ‘X’ ve ‘Y’ Cinsiyet kromozomları belirleyici olmakla beraber, bunların otozomal kromozomlardaki genlerle iletişim ve etkileşim içinde olması da önemlidir.
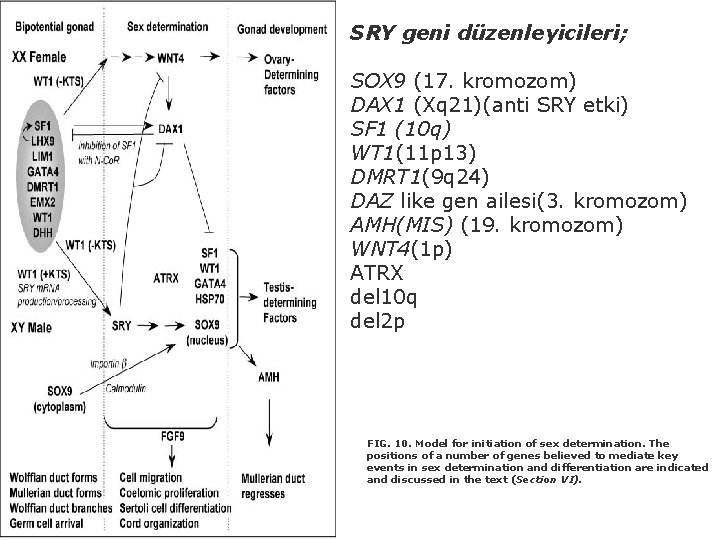
SRY geni düzenleyicileri; SOX 9 (17. kromozom) DAX 1 (Xq 21)(anti SRY etki) SF 1 (10 q) WT 1(11 p 13) DMRT 1(9 q 24) DAZ like gen ailesi(3. kromozom) AMH(MIS) (19. kromozom) WNT 4(1 p) ATRX del 10 q del 2 p FIG. 10. Model for initiation of sex determination. The positions of a number of genes believed to mediate key events in sex determination and differentiation are indicated and discussed in the text (Section VI).
WT 1 geninin farklı mutasyonları cinsiyet farklanma bozukluğu ile birlikte giden üç tip sendroma yol açar Fraiser S Denys-Drash S WAGR (Wilms’ tumor, aniridia, genitourinary abnormalities, and mental retardation) Kromozomal olarak erkek, Denys-Drash sendromlu hastalar dişi ya da belirsiz genitalyaya sahip olabilir. WT 1 geni ürünü sertoli ve ledig hücreleri arasındaki ilişkiyi düzenler. 11 p 13 deki WT 1 geninin dominant mutasyonları normal testis gelişimini engeller.
9 p 24 de yerleşik DMRT 1 geninin de gonad gelişimi için önemi vardır. 9 p delesyonu olan 46, XY bireylerde dişi fenotip veya belirsiz dış genitalya olabilir. Trizomi 9 p Klinefelter Sendromu benzeri fenotipe yol açabilir.
CİNSİYET KROMOZOM BOZUKLUKLARI VE CİNSİYET FARKLANMASINI BOZAN MEKANİZMALAR
Sayısal (anöploidiler) Yapısal (delesyon, translokasyon, izokromozom) Mozaiklik sık rastlanan bir durumdur. 500 doğumda 1 görülürler. X inaktivasyonu ve Y kromozomunda yaşamsal önemi olmayan genlerin varlığı bu hastalıkların klinik olarak hafif olmasına neden olur Trizomiler canlı doğumda en sık görülen bozukluklardır (XXX, XXY, XYY). Monozomi X en sık spontan abortuslarda bulunur. Cinsiyet farklanma kusurlarının %20 sinden kromozom bozuklukları sorumludur.
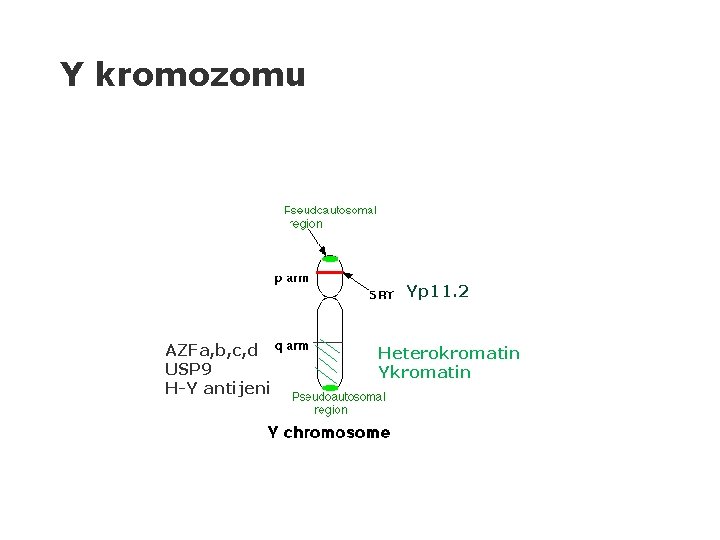
Y kromozomu Yp 11. 2 AZFa, b, c, d USP 9 H-Y antijeni Heterokromatin Ykromatin
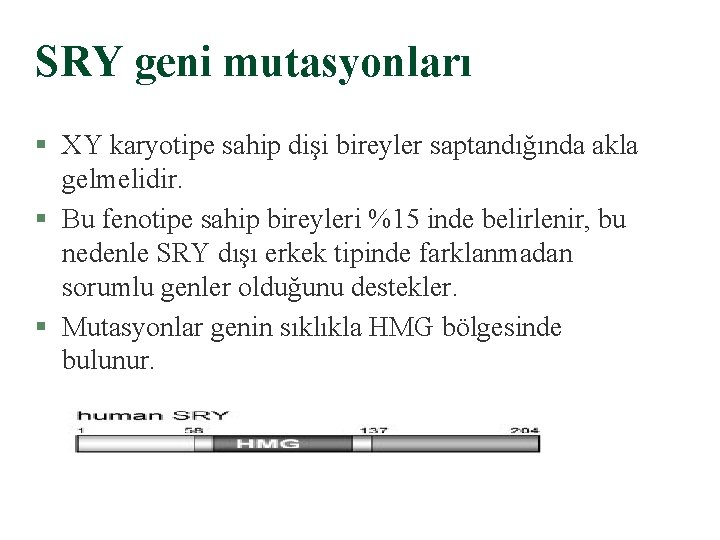
SRY geni mutasyonları § XY karyotipe sahip dişi bireyler saptandığında akla gelmelidir. § Bu fenotipe sahip bireyleri %15 inde belirlenir, bu nedenle SRY dışı erkek tipinde farklanmadan sorumlu genler olduğunu destekler. § Mutasyonlar genin sıklıkla HMG bölgesinde bulunur.
Yq azospermi ve spermatogenez ile ilgili genleri taşımaktadır. Nonobstruktif azospermide %10, oligospermide daha az oranda Yq intertisiyel delesyon saptanmaktadır. Bu delesyonlar de novo dur, kişinin babasında ve kardeşlerinde bulunmaz. AZF delesyonları DNA elde edilerek moleküler olarak saptanabilir. Toplumdaki genel sıklık bilinmemektedir. Sperm üretiminde bozukluk olan infertil kişilerde bulunma riski %2 dir. AZF a, b, c ve d olarak dört ayrı gruba ayrılır. Delesyonlar yama şeklinde bölgelerin bazılarını veya tümünü içerebilir.
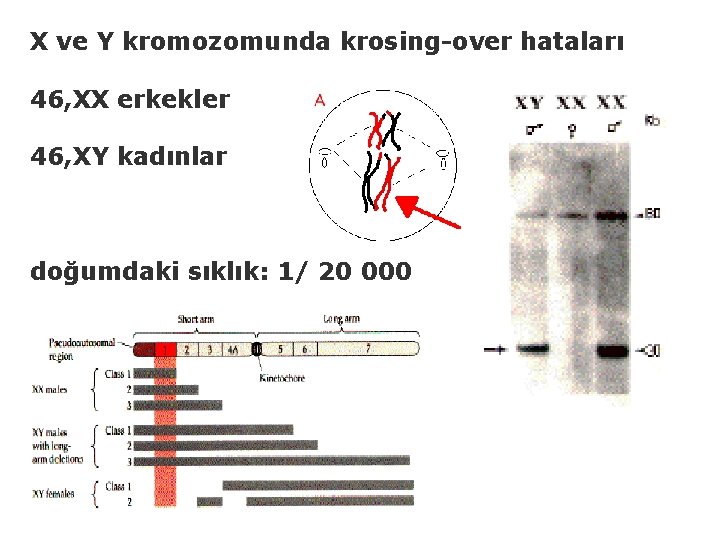
X ve Y kromozomunda krosing-over hataları 46, XX erkekler 46, XY kadınlar doğumdaki sıklık: 1/ 20 000
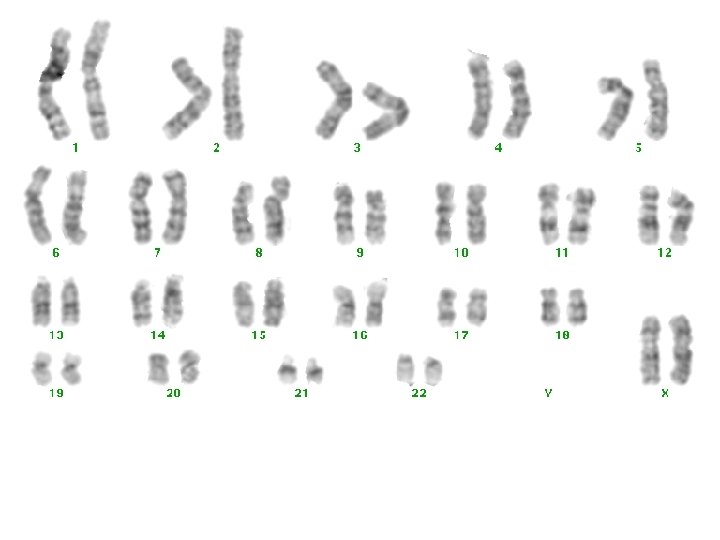
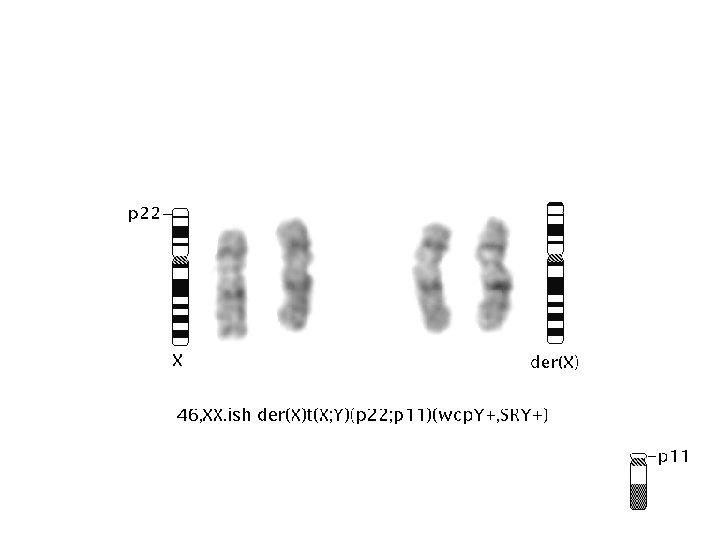
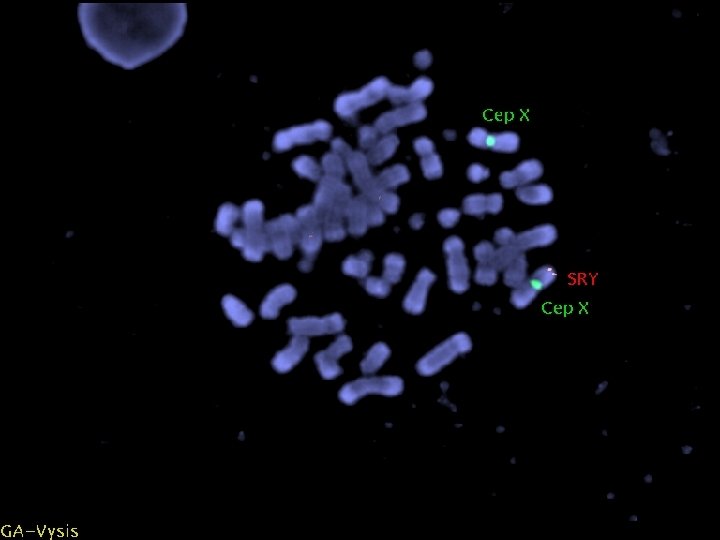
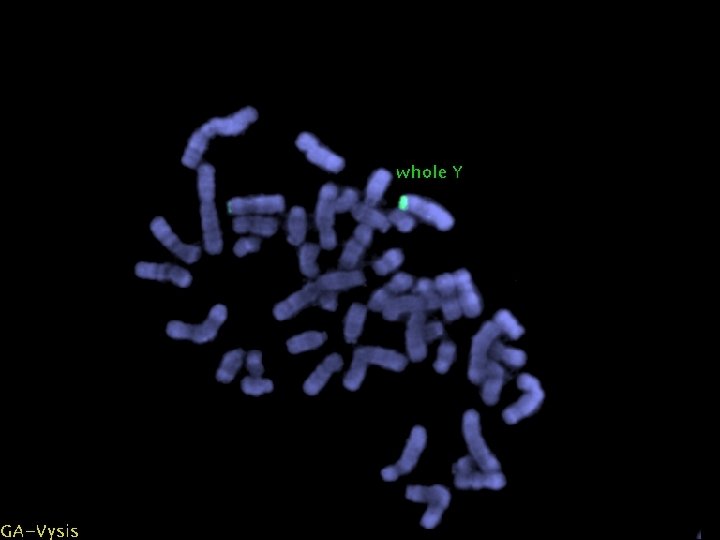
Y kromozom yapısal bozuklukları § Yp delesyonları v SRY geni kaybı ile sonuçlanır. v Klinik boyu kısa olmayan bir Turner sendromu kliniğidir. § v v v Yq delesyonu Erkek fenotip oluşur. Bazı olgularda infertilite ile seyreder. Azospermik erkeklerde %10 -15 oranında bildirilmiştir. § İdic(Yp)/idic(Yq) v Genellikle 45, X bir hücre dizisiyle birlikte mozaik olarak saptanırlar v Sıklıkla Miks gonadal disgeneziye neden olurlar ancak fenotip değişkendir.
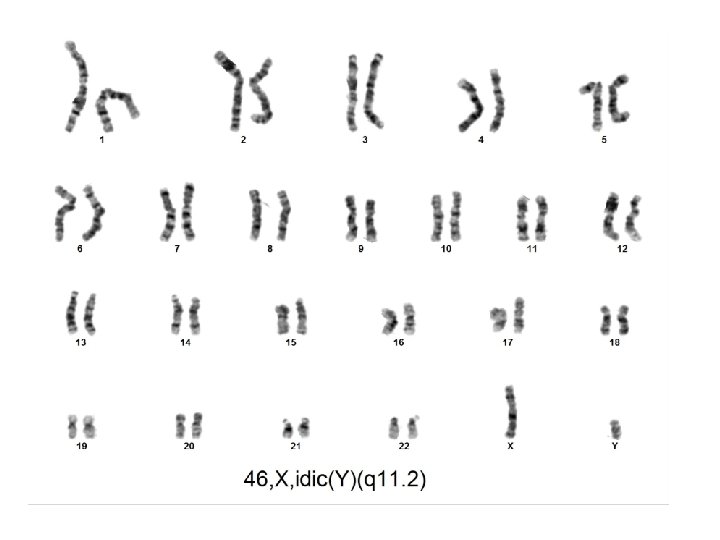
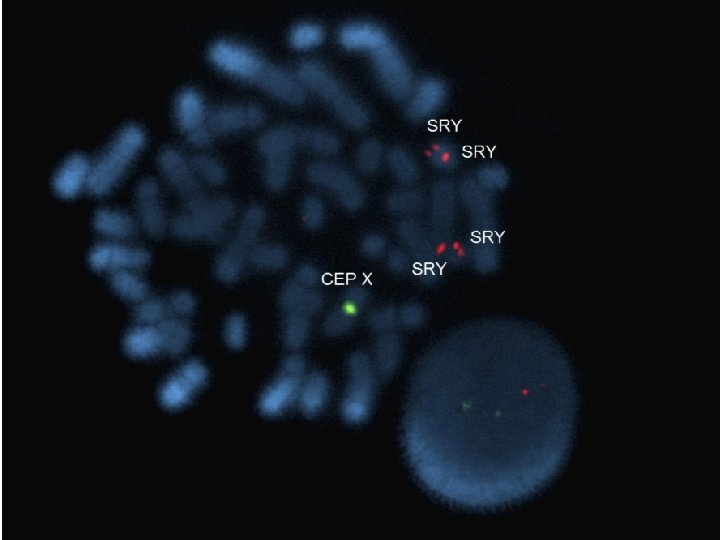
45, XO/46, XY Mosaisizm (Miks gonadal disgenesis) § Bebek doğduğunda dişi, erkek tipinde ya da ambigous (belirsiz) dış genitalyaya sahip olabilir. § Erkek tipinde olanlar normal gelişim sürdürürlerken § Dişi tipindekiler genellikle Turner sendromu fenotipi oluştururlar. § Bunlarda gonadal tümör sıklığında artış olduğundan inmemiş testis kliniği olanlarda gonadektomi önerilir.
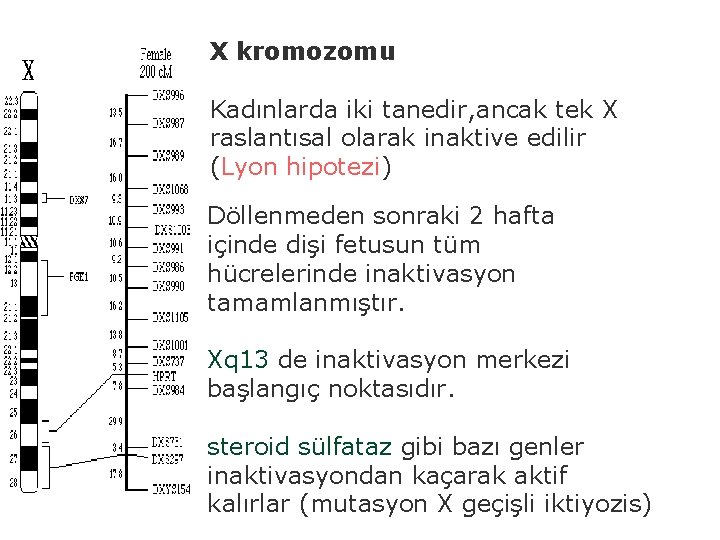
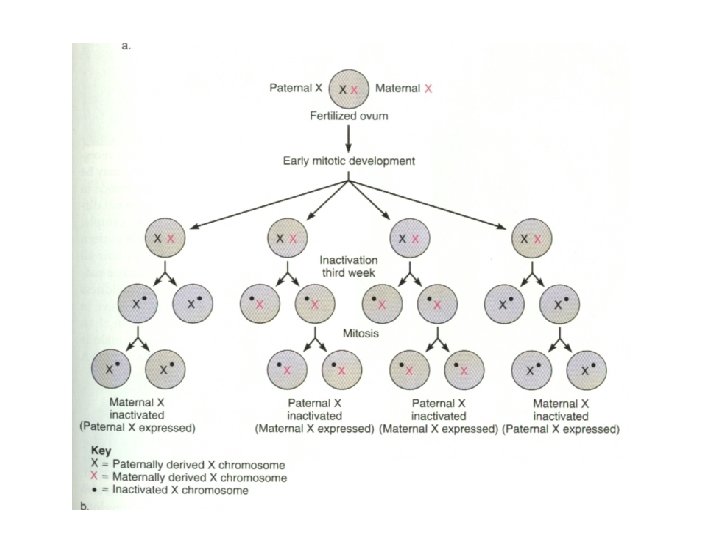
X kromozomu Kadınlarda iki tanedir, ancak tek X raslantısal olarak inaktive edilir (Lyon hipotezi) Döllenmeden sonraki 2 hafta içinde dişi fetusun tüm hücrelerinde inaktivasyon tamamlanmıştır. Xq 13 de inaktivasyon merkezi başlangıç noktasıdır. steroid sülfataz gibi bazı genler inaktivasyondan kaçarak aktif kalırlar (mutasyon X geçişli iktiyozis)
X inaktivasyon merkezi Xq 13 bandında yerleşmiştir. XIST (İnaktif X (Xi)- spesifik transkriptler) adı verilen alışılmadık bir geni içerir. Bu gen X inaktivasyonu için düzenleyici lokus görevi yapar. Sadece inaktif X üzerindeki alelden ifadelenir. Aktif X üzerindeki alel erkek ve dişi hücrelerde sessizdir. Yokluğu durumunda X inaktivasyonu gerçekleşmez. Ürünü Barr cisimciği ile kompleks oluşturan kodlayıcı olmayan RNA’dır.
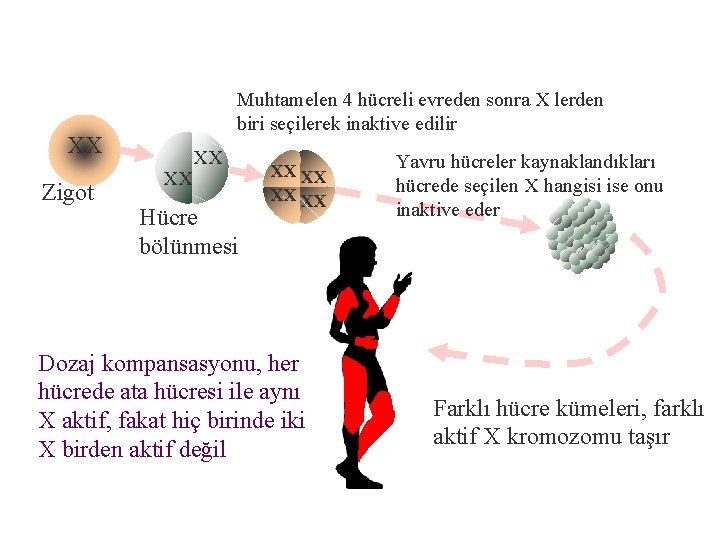
Muhtamelen 4 hücreli evreden sonra X lerden biri seçilerek inaktive edilir XX Zigot XX XX Hücre bölünmesi XX XX Dozaj kompansasyonu, her hücrede ata hücresi ile aynı X aktif, fakat hiç birinde iki X birden aktif değil Yavru hücreler kaynaklandıkları hücrede seçilen X hangisi ise onu inaktive eder Farklı hücre kümeleri, farklı aktif X kromozomu taşır
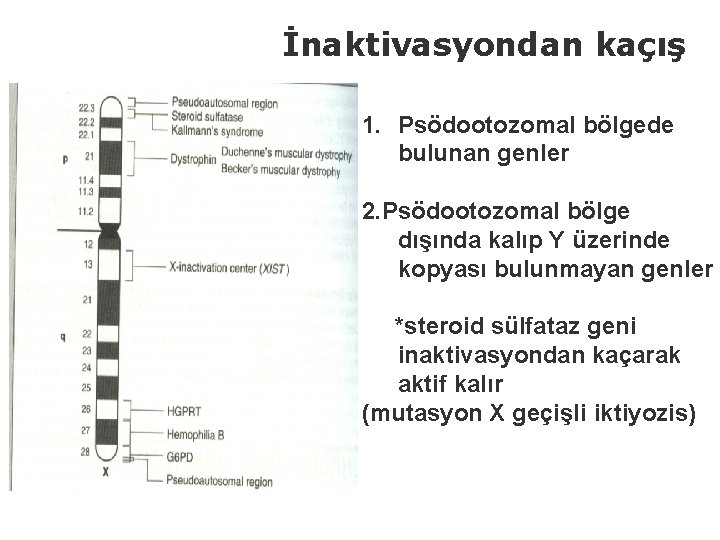
İnaktivasyondan kaçış 1. Psödootozomal bölgede bulunan genler 2. Psödootozomal bölge dışında kalıp Y üzerinde kopyası bulunmayan genler *steroid sülfataz geni inaktivasyondan kaçarak aktif kalır (mutasyon X geçişli iktiyozis)
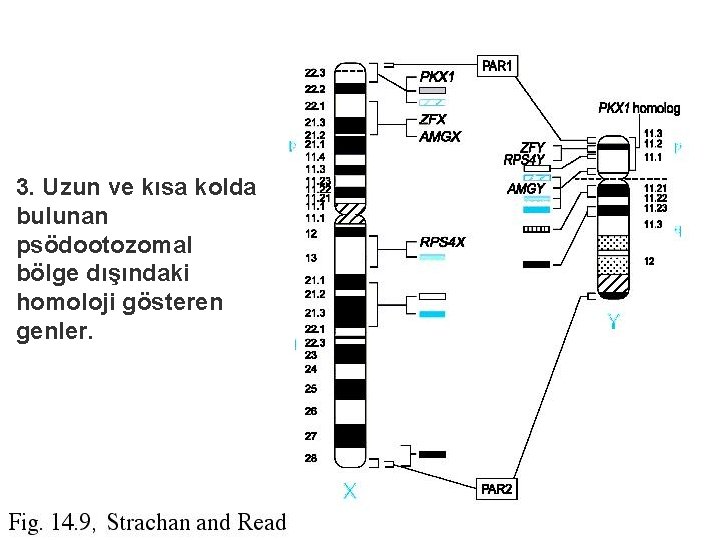
3. Uzun ve kısa kolda bulunan psödootozomal bölge dışındaki homoloji gösteren genler.
Inaktivasyonun rastgele olmadığı durumlar: 1. X otozomal translokasyon varlığında, normal X inaktive olur. 2. Yapısal bozukluk içeren X kromozomu inaktive olur. 3. Ekstraembriyonik dokularda paternal X inaktive olur. geç replike olan inaktif X, Barr cisimciğini oluşturur. Her hücrede sahip olduğu X kromozomundan bir eksik sayıda barr cisimciği bulunur.
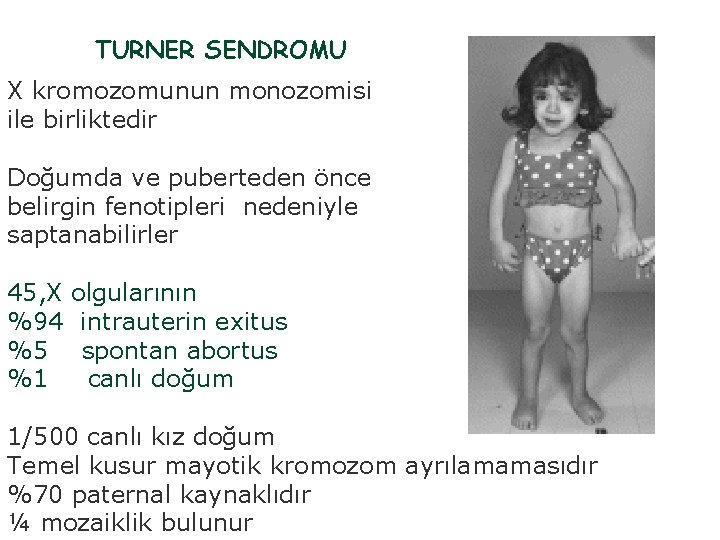
TURNER SENDROMU X kromozomunun monozomisi ile birliktedir Doğumda ve puberteden önce belirgin fenotipleri nedeniyle saptanabilirler 45, X olgularının %94 intrauterin exitus %5 spontan abortus %1 canlı doğum 1/500 canlı kız doğum Temel kusur mayotik kromozom ayrılamamasıdır %70 paternal kaynaklıdır ¼ mozaiklik bulunur
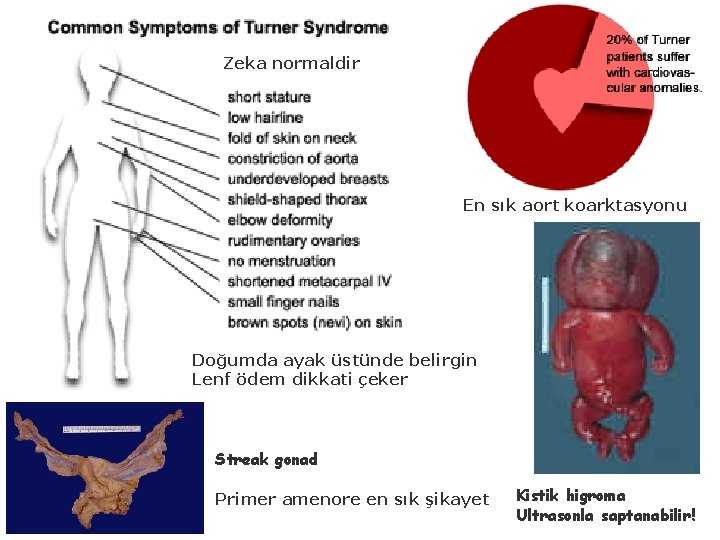
Zeka normaldir En sık aort koarktasyonu Doğumda ayak üstünde belirgin Lenf ödem dikkati çeker Streak gonad Primer amenore en sık şikayet Kistik higroma Ultrasonla saptanabilir!
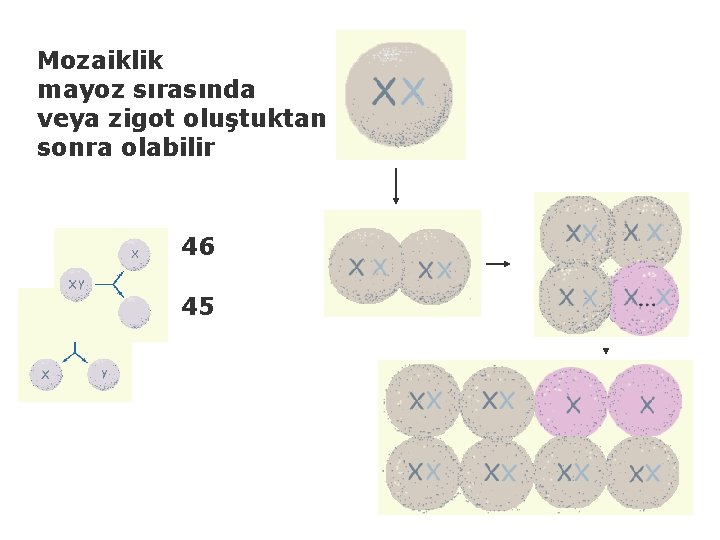
Mozaiklik mayoz sırasında veya zigot oluştuktan sonra olabilir 46 45
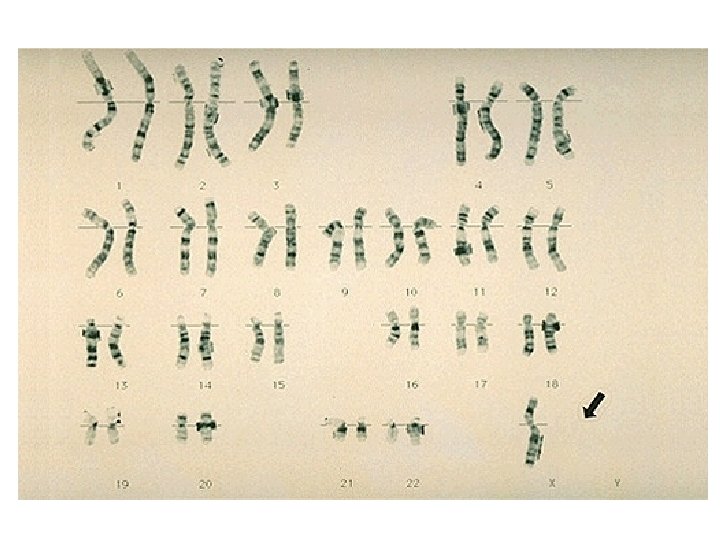
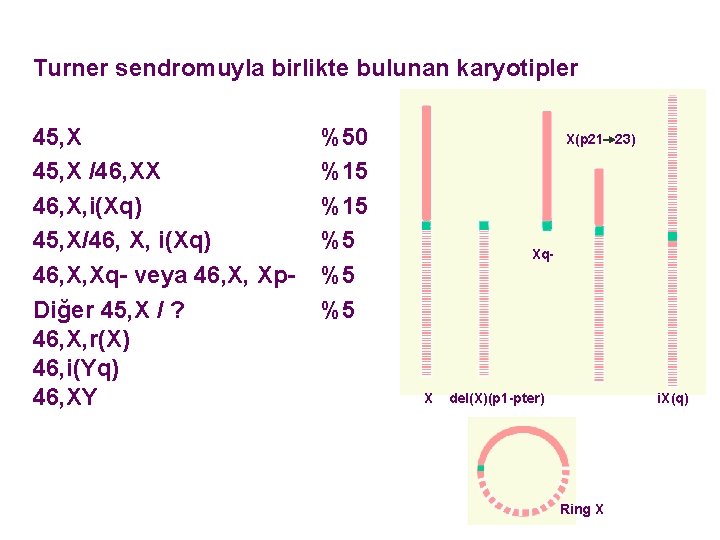
Turner sendromuyla birlikte bulunan karyotipler 45, X /46, XX 46, X, i(Xq) 45, X/46, X, i(Xq) 46, X, Xq- veya 46, X, Xp. Diğer 45, X / ? 46, X, r(X) 46, i(Yq) 46, XY %50 %15 %5 %5 %5 X(p 21 23) Xq- X del(X)(p 1 -pter) i. X(q) Ring X
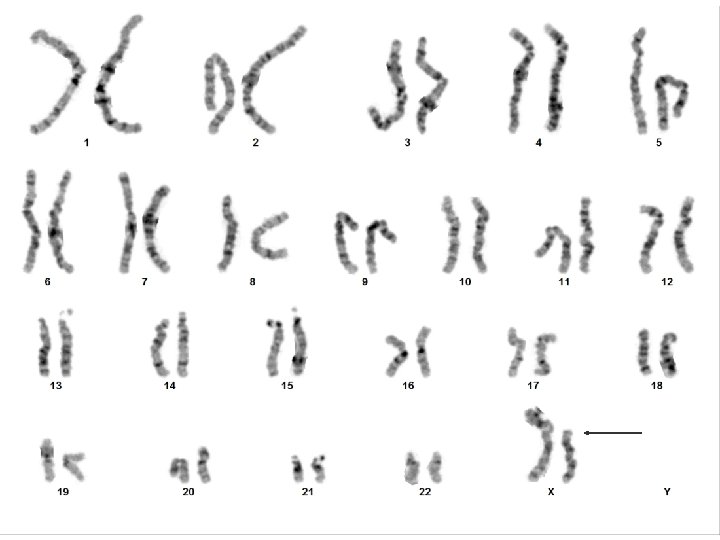
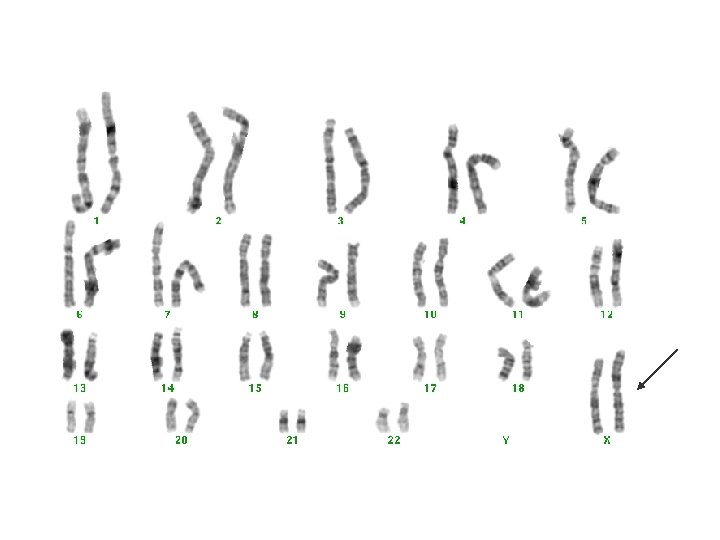
Klinik farklıklıklar kromozom kusuruna bağlıdır 46, X, del(Xp 11): spontan mensturasyon(+) somatik bulgular hafiftir. 46, X, del(Xq): primer amenore, meme gelişimi geri over yetmezliği ile gider. 46, i(Xq): mozaik durumda saptanır Xp del gibidir. 46, X, i(Xp): 45, X bulgularıyla benzerlik gösterir 46, X, r(X): spontan abortuslarda sık rastlanır, genellikle mozaiktir. 46, i(Yq): SRY geni olmadığı için dişi fenotiptedir.
Seyrek olarak 45, X erkek fenotipinde olabilir. 45, X/ 46, XY SRY lokusunu taşıyan saptanamamış Y; otozom translokasyonları sonucu gelişebilir. Noonan Sendromu: Fenotip erkek , Turner sendromu bulgularına sahip Karyotip 46, XY
47, XXX § 1000 canlı kız doğumda bir görülür. § Çoğunlukla bir bulgu vermez ve bu nedenle tesadüfen teşhis edilir. § % 5 vakada hafif mental retardasyon gözlenir. Bu etkilenim sadece akademik hayatı etkileyecek düzeydedir. Nadiren 45 -70 IQ arasında olgular gözlenir. § 1/3 olguda POF gözlenebilir. § Gebe kaldıklarında %50 vakada yine sayısal seks kromozom düzensizlikleri gözlenebilir. § Depresyon sıklığı artmıştır. § X sayısı arttıkça mental retardasyon ağırlaşır. § XXXXX vakaları fizik muayene ile Down sendromundan ayırmak çok zordur.
FRAJİL X SENDROMU § Xq 27 de yerleşik FMR 1 genindeki CGG tekrar artışına bağlı gelişir (dinamik mutasyon) § Premutasyon (55 -200 CGG) taşıyıcılığı durumunda prematür ovaryen yetmezlik bulunur. § Menapoz vakaların yarısından çoğunda 40 yaş öncesi görülür
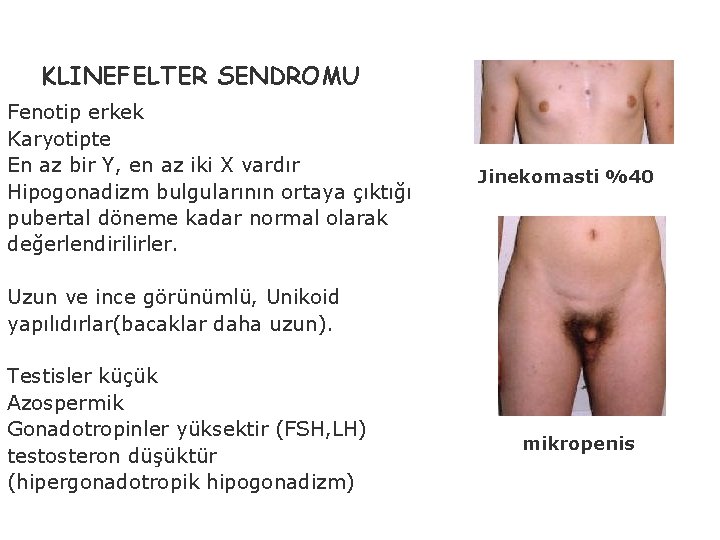
KLINEFELTER SENDROMU Fenotip erkek Karyotipte En az bir Y, en az iki X vardır Hipogonadizm bulgularının ortaya çıktığı pubertal döneme kadar normal olarak değerlendirilirler. Jinekomasti %40 Uzun ve ince görünümlü, Unikoid yapılıdırlar(bacaklar daha uzun). Testisler küçük Azospermik Gonadotropinler yüksektir (FSH, LH) testosteron düşüktür (hipergonadotropik hipogonadizm) mikropenis
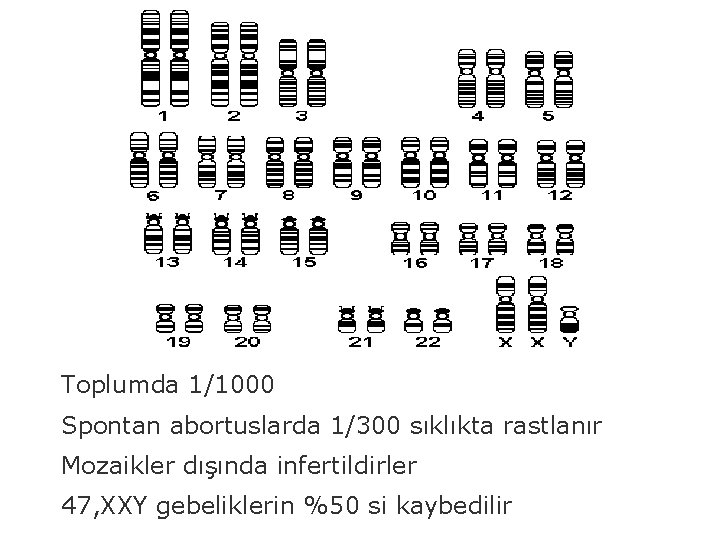
Toplumda 1/1000 Spontan abortuslarda 1/300 sıklıkta rastlanır Mozaikler dışında infertildirler 47, XXY gebeliklerin %50 si kaybedilir
Fazla X kromozomu kaynağı %47 maternal %53 paternal Paternal 1. Mayoz hatası Maternal 1. Mayoz hatası %50 %30 2. Mayoz ve post zigotik ayrılma hatası(Jacops ve ark, 1988) %15 Mozaik yapı saptanır %80 -90 47, XXY karyotipe sahiptirler
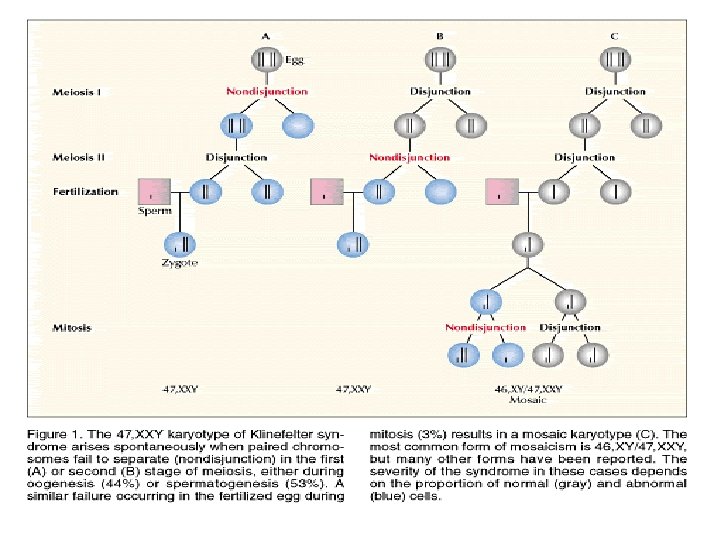
Klinefelter Varyantları 1 48, XXXY: ağır mental retardasyon 49, XXXXY: Fraccaro sendromu fenotip Down S’ na benzer, ağır MR ve hipogonadizm bulunur. 1. ve 2. Mayozda birbirini izleyen ayrılamama sonucu oluşur 48, XXYY: hipogonadizm, ağır MR, agressivite Sıklık 1/25 000 Normal ovum XYY spermle birleşmiştir.
Klinefelter Varyantları 2 46, XX: klinefelter sendromu bulguları boy kısalığı testiküler atrofi infertilite 46, XY(X kromatin negatif Klinefelter S) Del Castillo S. da denir Hipogonadizm Germ hücreleri yoktur
Klinefelter Sendromunda bulunan karyotipler 47, XXY 48, XXXY 49, XXXXY 48, XXYY 46, XX 46, XY 47, XXY/46, XY
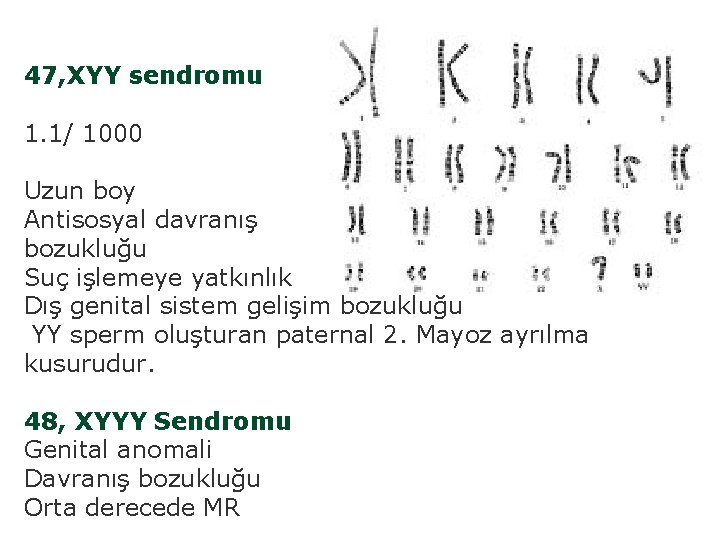
47, XYY sendromu 1. 1/ 1000 Uzun boy Antisosyal davranış bozukluğu Suç işlemeye yatkınlık Dış genital sistem gelişim bozukluğu YY sperm oluşturan paternal 2. Mayoz ayrılma kusurudur. 48, XYYY Sendromu Genital anomali Davranış bozukluğu Orta derecede MR
Gerçek Hermafroditizm Hem testis hem de over bulunur. Genellikle şüpeli dış genital görünüm saptanır. Tipik karyotip 46, XX 46, XY (%10) XX/XY kimerizmi olabilir. Yalancı Hermafroditizm Yalnızca bir cinsiyete ait gonadal gelişim yanında belirsiz veya karşı cinse ait dış genital gelişim vardır.
Erkek Yalancı Hermafroditizm 46, XY karyotipi taşır. • Gonadotropinlere ait anormallikler • Doğuştan testesteron biyosentez bozuklukları (5 reduktaz enzim eksikliği) • Androjene hedef dokuda duyarsızlık Genetik olarak da klinik olarak da heterojendir.
Testiküler Feminizasyon Komplet androjen duyarsızlığı vardır. Androjen reseptör fonksiyonu bozuktur. Bu gen Xq 13 de bulunur. • X’ e bağlı resesif kalıtılır • Sıklık 1/20 000 • Karyotip 46, XY FENOTİP: Normal kadın dış genital gelişimi Kör bir vajina bulunur Uterus ve tubalar bulunmaz Testisler genellikle karın içinde kalır (kriptoorşitizm) veya kasıkta yerleşir. Çocukken geçirilmiş fıtık ameliyatı öyküsü tipiktir.
Kadın Yalancı Hermafroditizm • Kortizol sentezinden sorumlu enzim defektleri Konjenital Adrenal Hiperplazi • 46, XX karyotipi taşır • Otozomal resesif Overyan gelişim normaldir. kız bebeklerin virilizasyonu gözlenir, bazen şüpeli genitalyaya neden olur. En sık 21 OH laz enzim eksikliği bulunur.
21 OH laz enzim eksikliği Sıklık 1/12 500 Androjen sentezinin artışı klitoral büyüme, skrotum benzeri yapı oluşturan labial füzyon ile giden virilizasyona neden olur. Homozigot kız infantlarda şüpeli genitalya (ambigious genitale) bulunur. Erkek infantlarda tanı gecikir. %25 basit virilizan tip %75 tuz kaybettirici tip (tedavi edilmezse ölümcüldür)
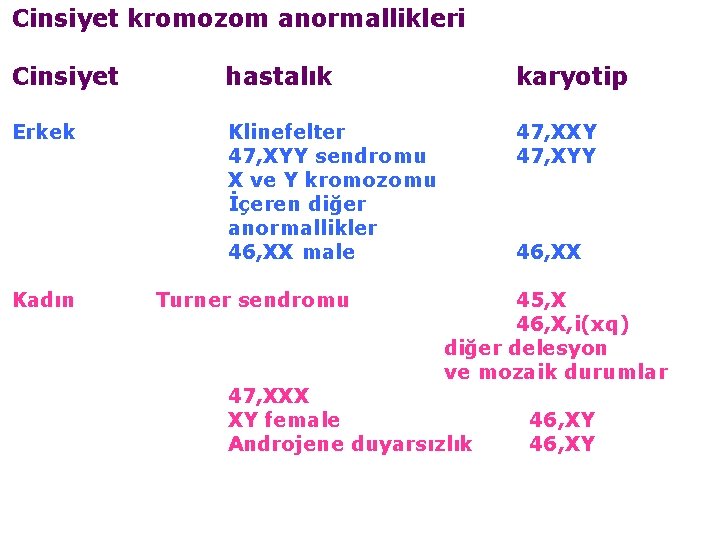
Cinsiyet kromozom anormallikleri Cinsiyet hastalık karyotip Erkek Klinefelter 47, XYY sendromu X ve Y kromozomu İçeren diğer anormallikler 46, XX male 47, XXY 47, XYY Kadın Turner sendromu 46, XX 45, X 46, X, i(xq) diğer delesyon ve mozaik durumlar 47, XXX XY female Androjene duyarsızlık 46, XY
Cinsiyet kr bozukluğunu akla getiren fenotipler § § § § Amenore (primer- sekonder) İnfertilite (Kadın-Erkek) Sekonder sex karakterlerinin gelişmemesi Prematür ovaryen yetmezlik Hipopadias Belirsiz (Ambigous) genitalya Ciddi- Orta mental retardasyon
- Slides: 61