
Clinica e Laboratorio Un percorso comune tra appropriatezza
Clinica e Laboratorio Un percorso comune tra appropriatezza e laboratorio ‘’LE CONNETTIVOPATIE” Dott. ssa Elisabetta Battaglia Resp. U. O. D. Reumatologia A. R. N. A. S. Garibaldi-CT
LE CONNETTIVITI Gruppo di malattie infiammatorie croniche classificate tra le malattie Reumatiche caratterizzate da § distribuzione sistemica § carattere autoimmune § tendenza alla formazione di autoanticorpi
LE CONNETTIVITI Gli aspetti molto simili fra loro suggeriscono una comune origine patogenetica Elevato rapporto femmine/maschi Maggiore prevalenza di malattia in età giovane Presenza di alterazioni immunologiche Associazione con specifici geni coinvolti nella regolazione immunitaria (HLA I-II classe) ”molecola presentante” complessata con peptide antigenico e molecole costimolatorie • Presenza di più patologie in seno ai componenti della stessa famiglia. • •
LE CONNETTIVITI Gli aspetti simili sul piano immunologico e genetico spiegano le loro similitudini sul piano dell’espressione fenotipica Le manifestazioni cliniche più frequenti sono rappresentate da: § § Fenomeno di Raynaud Malessere generale Facile affaticabilità Febbre Perdita di peso Poliartrite spesso migrante Impegno cutaneo (chiazze, papule, porpora, alopecia).
Connettiviti Indifferenziate UCTD (Undifferentiated Connective Tissue Disease) Proprio in virtù della patogenesi poligenica si manifestano forme “INDIFFERENZIATE” definite tali perché non soddisfano i criteri minimi di classificazione di una connettivite specifica Mosca M. et all J. Rheumatol. 2002
Connettiviti Indifferenziate UCTD (Undifferentiated Connective Tissue Disease) Forme tutt’altro che rare (20 -50 %) possono evolvere verso forme definite (Les, Sjogren, ecc) specialmente nei primi anni. In molti casi le manifestazioni cliniche rimangono stabili nel tempo Esiste una buona possibilità, in una piccola parte di pazienti, di ottenere la remissione completa e prolungata. Mosca M. et all J. Rheumatol. 2002

Connettiviti Indifferenziate UCTD (Undifferentiated Connective Tissue Disease) § Esistono solo criteri classificativi e non diagnostici. § Il loro riconoscimento è molto importante perché non esiste una definizione accettata all’unanimità. § La positività degli ANA non è ritenuta da tutti necessaria § Quadri clinici di solito paucisintomatici § Esistono discordanze anche sulla durata dei sintomi (dai 12 ai 24 mesi) § Evoluzione più frequente verso il LES, overlap syndrome, PDM.

OVERLAP SINDROME In molti casi il quadro dei pazienti, presenta anomalie cliniche e laboratoristiche tipiche di connettiviti sistemiche ma con aspetti differenti fra loro, soddisfacendo Criteri classificativi di Inclusione di due o più connettiviti definite In questi casi si definisce “Connettivite da sovrapposizione“ (Overlap syndrome)
LE CONNETTIVITI Le principali sono rappresentate da : • LUPUS ERITEMATOSO SISTEMICO • Sclerosi Sistemica • Polimiosite-Dermatomiosite • Malattia di Sĵogren • Connettivite Mista • Vasculiti
LUPUS ERITEMATOSO SISTEMICO • Malattia infiammatoria cronica “sistemica” • Eziologia multifattoriale: UVA, virus, batteri, fattori ormonali, ecc… • Presenza di Anticorpi Antinucleo (ANA) rivolti verso diverse specificità antigeniche ad alto titolo. • Coinvolgimento sistemico e multiorgano che determina quadri clinici diversi per sintomatologia, gravità e prognosi • Prognosi varia da una patologia cronica con decorso lento e complicanze contenute a condizioni cliniche rapidamente evolutive fino alla mortalità precoce.
EPIDEMIOLOGIA • Età di insorgenza: esordio solitamente tra II e IV decennio di vita, qualsiasi fascia di età, picco massimo in età fertile. • Rapporto M/F: 1/10 • Razza: tutti i gruppi etnici e razziali, è più presente nelle popolazioni Afro Caraibiche e la sua incidenza e gravità sono maggiori neri ed ispanici (207/100. 000 abitanti) • Incidenza: 1, 8 -7. 6/100. 000 Anno.
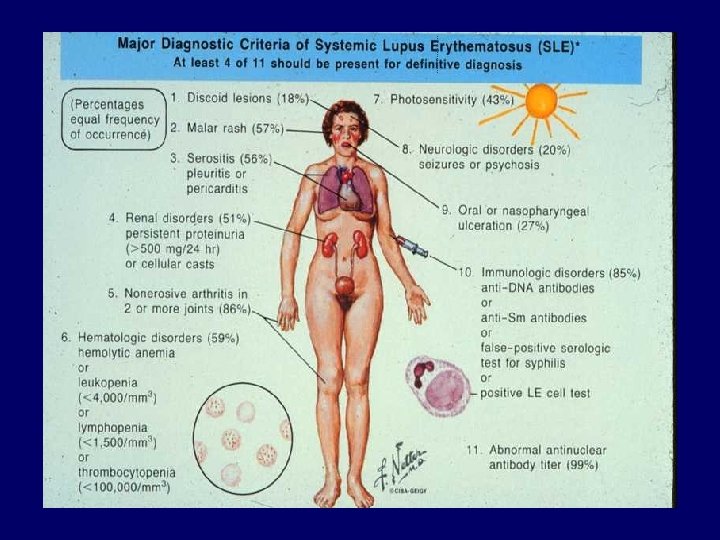
QUADRO CLINICO Estremamente polimorfo all’esordio Manifestazioni generali Astenia (>80%) Febbre Manifestazioni frequenti: • Artralgie • Rash malare • Sierositi (pleuriti e pericarditi) • Perdita di peso • Eritema vasculitico della cute all’esposizione solare • F. Di Raynaud Alterazioni ematologiche: leucopenia, anemia, piastrinopenia
MANIFESTAZIONI CUTANEE LE cutaneo cronico (LED) Lesioni papulose evolventi in cicatrici. Nel 10% evolve in LES LE: lesioni edematose superficiali Non evolventi in cicatrici. LE acuto-classico: eritema a farfalla 40%-eritema fisso
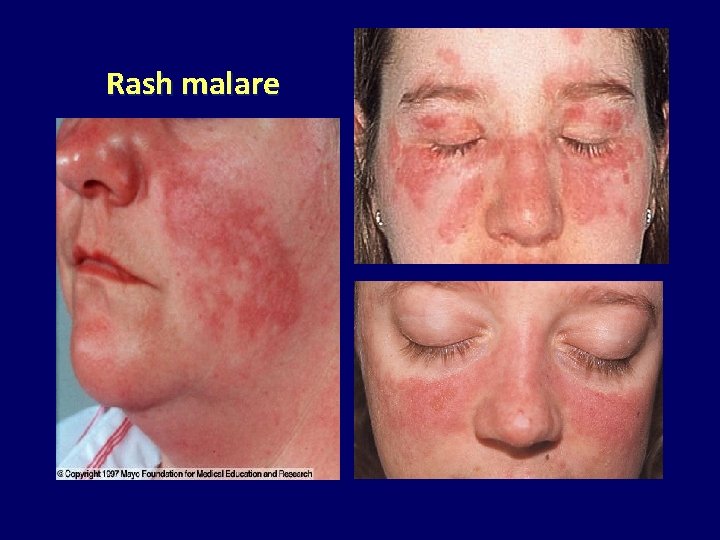
Rash malare
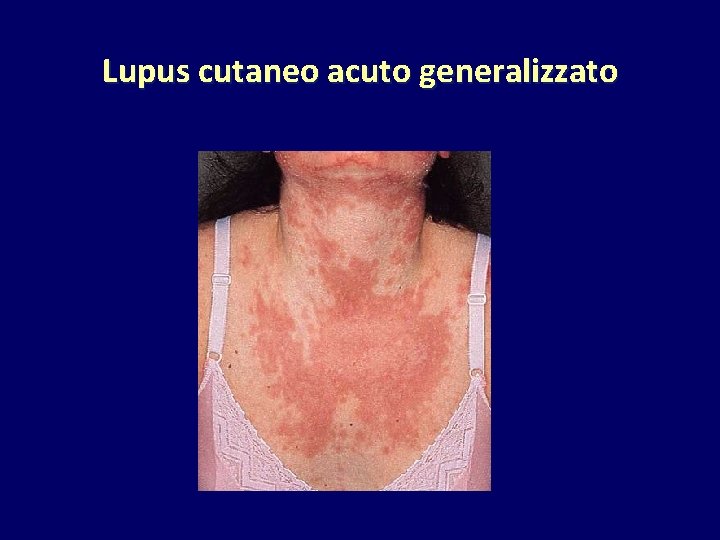
Lupus cutaneo acuto generalizzato

Lupus subacuto variante anulare
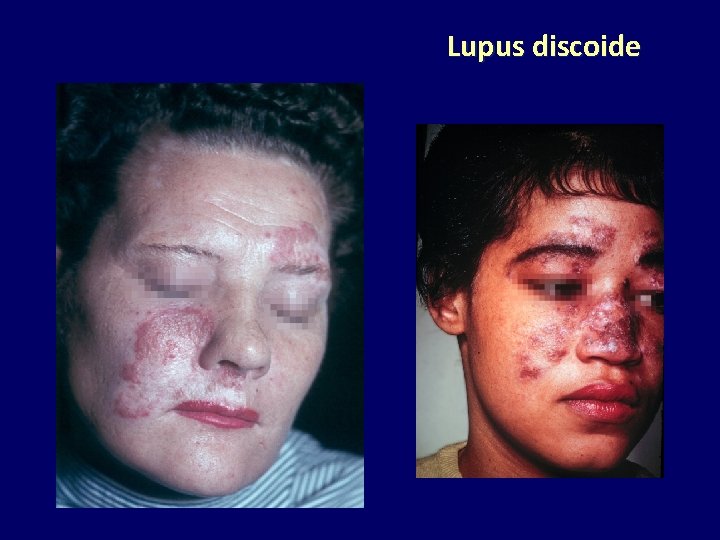
Lupus discoide
SIEROSITI • Versamenti generalmente modesti. • Possono presentarsi: pleuriti, pericardite e ascite • Pleurite bilaterale ( 50% dei casi) • Ascite+ peritonite (11% dei casi); • Talvolta può divenire cronica • Pericardite: manifestazione cardiaca più frequente nel LES (48%) • Può precedere i segni clinici del LES • Frequentemente asintomatica e decorso benigno. • La complicanza più grave è una pericardite purulenta (paziente immunosoppresso) • Versamenti cospicui con tamponamento cardiaco e pericardite restrittiva sono rari • Frequente il dolore toracico
MIOCARDITE rara, spesso asintomatica secondaria a vasculite dei piccoli rami coronarici, si associa nel 25% a pericardite non batterica, raramente produce alterazioni emodinamicamente significative ENDOCARDITE VERRUCOSA ATIPICA (Libman Sacks) aterosclerosi accelerata CORONAROPATIE in parte correlabile alla terapia farmacologica e in parte alla stessa patologia (Ab anti-fosfolipidi e anti-endotelio)
MANIFESTAZIONI POLMONARI • • • Dolore toracico pleuritico anche in assenza di pleurite Polmonite acuta batterica, virale Polmonite interstiziale Polmonite lupica acuta Polmonite cronica: 9% dei pazienti, tosse, frequente la presenza di anticorpi anti RO • Sindrome “Shrinking Lung” • Ipertensione polmonare • Emorragia polmonare
POLMONITE LUPICA ACUTA Non è possibile isolare dei patogeni Terapia corticosteroidea ad alto dosaggio e antibiotica in base agli esami colturali Rara incidenza 1 -12% • Tosse • Emottisi • Dispnea • Febbre • Pleurite • 50% versamento pleurico Prognosi generalmente scadente: nel post-partum mortalità a breve termine del 50%
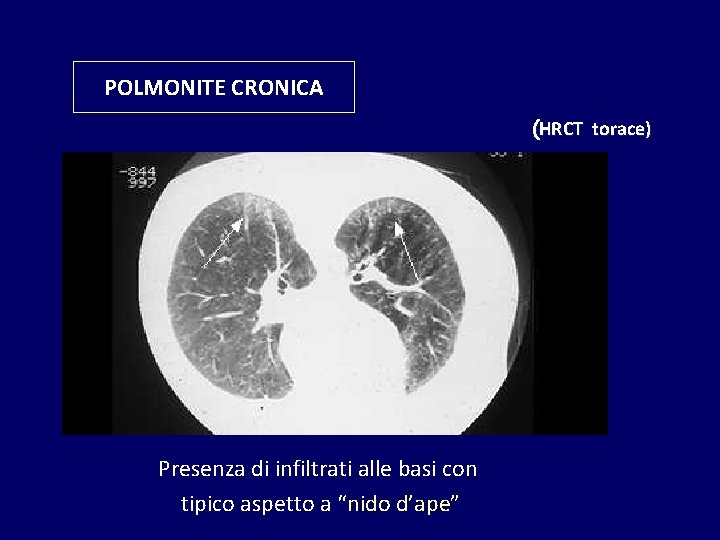
POLMONITE CRONICA (HRCT torace) Presenza di infiltrati alle basi con tipico aspetto a “nido d’ape”
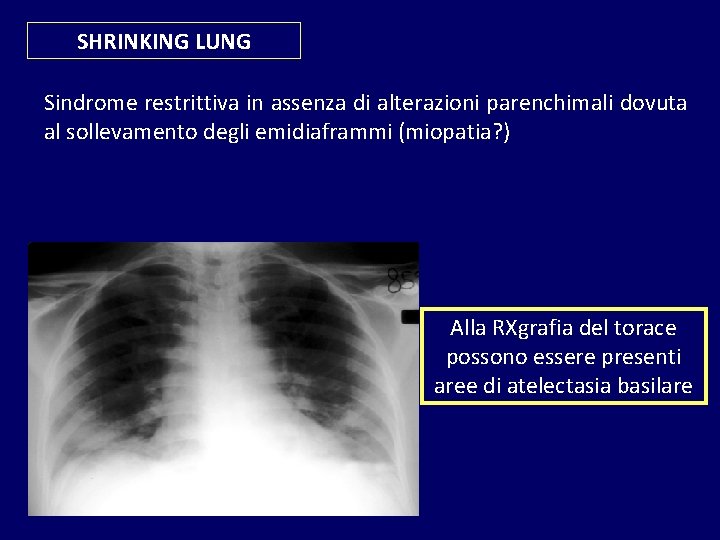
SHRINKING LUNG Sindrome restrittiva in assenza di alterazioni parenchimali dovuta al sollevamento degli emidiaframmi (miopatia? ) Alla RXgrafia del torace possono essere presenti aree di atelectasia basilare
MANIFESTAZIONI GASTROINTESTINALI • • Dolore addominale da Vasculite mesenterica Sierosite e Pancretite Epatomegalia (30%) Epatite Lupica con ipertransaminasemia Epatite da farmaci Malattie infiammatorie dell’intestino Morbo celiaco.
Manifestazioni Neurologiche • Lesioni frequenti e molteplici • 50% con prognosi sfavorevole ad eziopatogenesi vasculitica o immunologica • • • Anticorpi anti Proteina P-Ribosomiale e anti Membrana cellule nervose presenti nel liquor Cefalea non trattabile, responsiva agli steroidi Convulsioni, accessi epilettici Accidenti cerebrovascolari, ictus Mielite trasversa Multinevriti Psicosi Meningite da Fans Organic brain syndrome: sindrome caratterizzata da delirio, instabilità emotiva, riduzione della memoria • Disturbi neurocognitivi
IMPEGNO RENALE • Incidenza: 30 -80% (nelle diverse casistiche) • Glomerulonefrite • 25% dei pazienti con impegno renale sviluppa Insufficienza Renale Cronica Importante fattore prognostico negativo in termini di morbilità e qualità di vita
MANIFESTAZIONI MUSCOLOSCHELETRICHE i ARTRITE MIOSITE simmetrica, non erosiva (mani, polsi e piedi) tumefazione modesta a carico dei tessuti molli. Nel 10% possono svilupparsi deformità (A. Jaccoud) Miopatia secondaria flogosi articolare, alla terapia steroidea o dovuta ad una infiammazione delle fibre muscolari FIBROMIALGIA Sindrome dolorosa da stress secondaria a molte malattie reumatiche.

MANIFESTAZIONI EMATOLOGICHE • Anemia: normocitica e normocromica secondaria a malattia cronica, emolitica a patogenesi autoimmune • Leucopenia: da Ab anti-leucociti • Linfopenia: da Ab linfocitotossici • Piastrinopenia: da Ab anti-piastrine
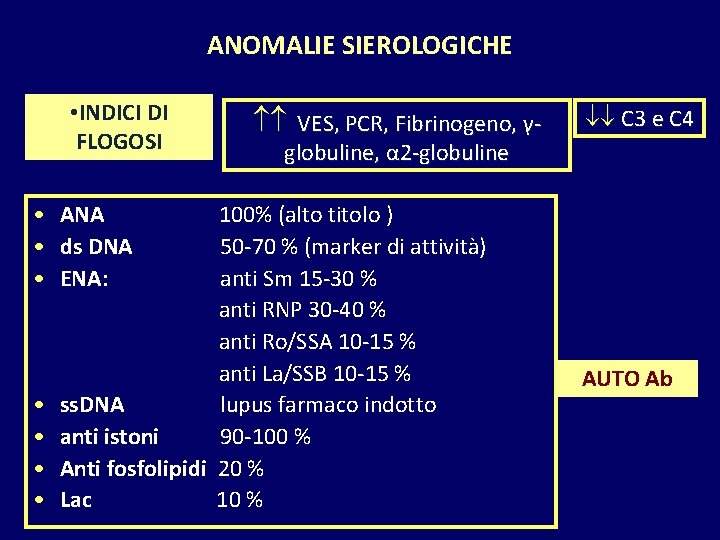
ANOMALIE SIEROLOGICHE • INDICI DI FLOGOSI VES, PCR, Fibrinogeno, γ- C 3 e C 4 globuline, α 2 -globuline • ANA • ds DNA • ENA: • • 100% (alto titolo ) 50 -70 % (marker di attività) anti Sm 15 -30 % anti RNP 30 -40 % anti Ro/SSA 10 -15 % anti La/SSB 10 -15 % ss. DNA lupus farmaco indotto anti istoni 90 -100 % Anti fosfolipidi 20 % Lac 10 % AUTO Ab
SINDROME DA ANTICORPI ANTI-FOSFOLIPIDI § § Trombosi vascolari arteriose e/o venose ricorrenti Aborti ripetuti Trombocitopenia Anticorpi anti-fosfolipidi a titoli medio-alti
Sintomi Criterio 1. Trombosi vascolari : uno o più episodi di trombosi arteriose, venose o dei piccoli vasi, in qualsiasi organo o tessuto, confermate da tecniche di imaging, doppler o dall’istopatologia 2. Patologia ostetrica: • Una o più morti fetali oltre la 10^ settimana; • Uno o più parti prima della 34^ settimana, accompagnati da preeclampsia o severa insufficienza placentare; • Tre o più aborti prima della 10^ settimana.
Sintomi non criterio MANIFESTAZIONI NEUROLOGICHE Legate essenzialmente all’ ostruzione di arteriole cerebrali Corea Epilessia TIA/ ictus Emicrania/cefalea intrattabile Mielite trasversa (rari casi) MANIFESTAZIONI CUTANEE Livaedo reticularis: caratteristica della malattia Ulcere cutanee secondarie a ischemia/tromboflebiti/occlusione arteriole cutanee q MALATTIA VALVOLARE CARDIACA q NEFROPATIA MICROANGIOPATICA O ISCHEMICA q • • • q • •
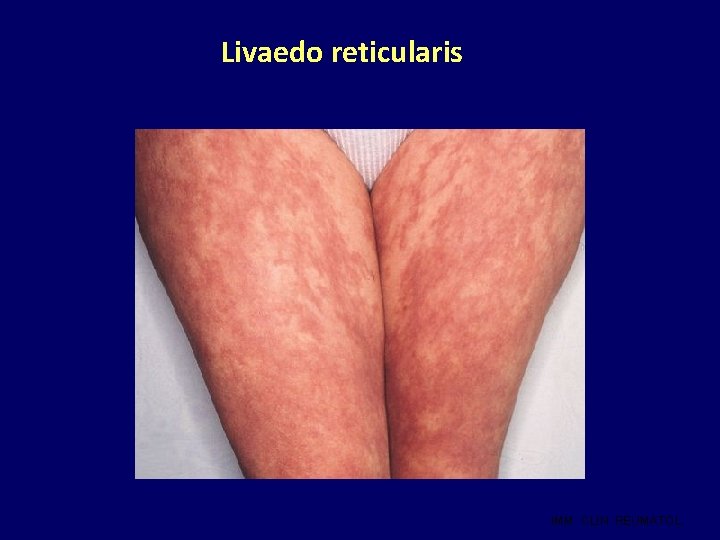
Livaedo reticularis IMM. CLIN. REUMATOL.
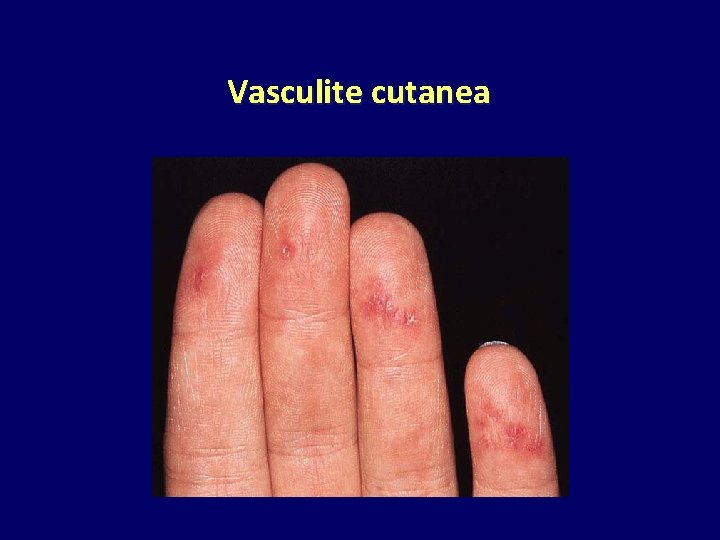
Vasculite cutanea
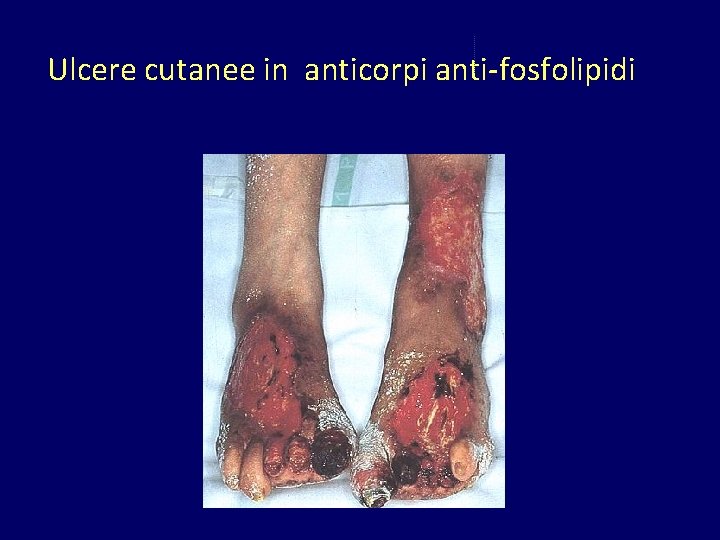
Ulcere cutanee in anticorpi anti-fosfolipidi
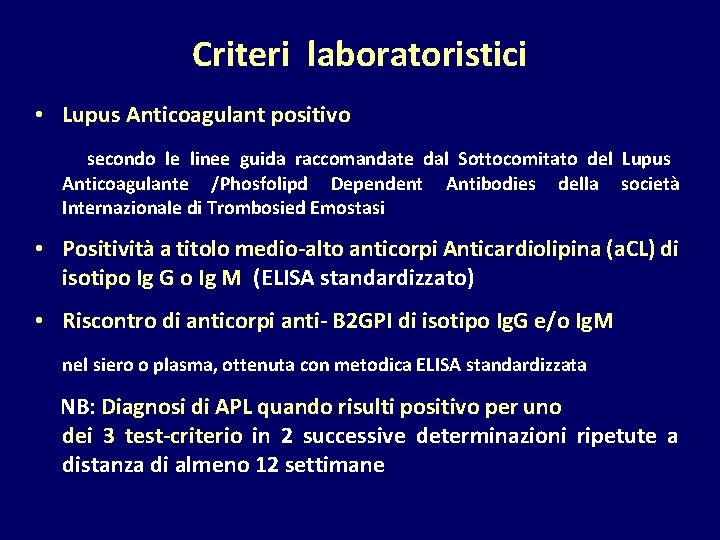
Criteri laboratoristici • Lupus Anticoagulant positivo secondo le linee guida raccomandate dal Sottocomitato del Lupus Anticoagulante /Phosfolipd Dependent Antibodies della società Internazionale di Trombosied Emostasi • Positività a titolo medio-alto anticorpi Anticardiolipina (a. CL) di isotipo Ig G o Ig M (ELISA standardizzato) • Riscontro di anticorpi anti- B 2 GPI di isotipo Ig. G e/o Ig. M nel siero o plasma, ottenuta con metodica ELISA standardizzata NB: Diagnosi di APL quando risulti positivo per uno dei 3 test-criterio in 2 successive determinazioni ripetute a distanza di almeno 12 settimane
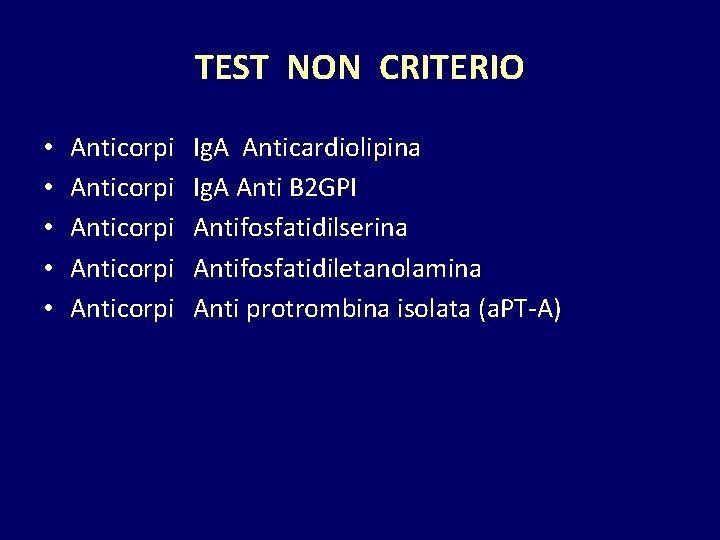
TEST NON CRITERIO • • • Anticorpi Anticorpi Ig. A Anticardiolipina Ig. A Anti B 2 GPI Antifosfatidilserina Antifosfatidiletanolamina Anti protrombina isolata (a. PT-A)
Sclerodermia Identifica alcune forme morbose caratterizzate da: • Fibrosi progressiva del connettivo della cute, di organi o di interi apparati • Lesioni caratteristiche a carico del microcircolo (vasculite) • Anomalie della funzione immunitaria
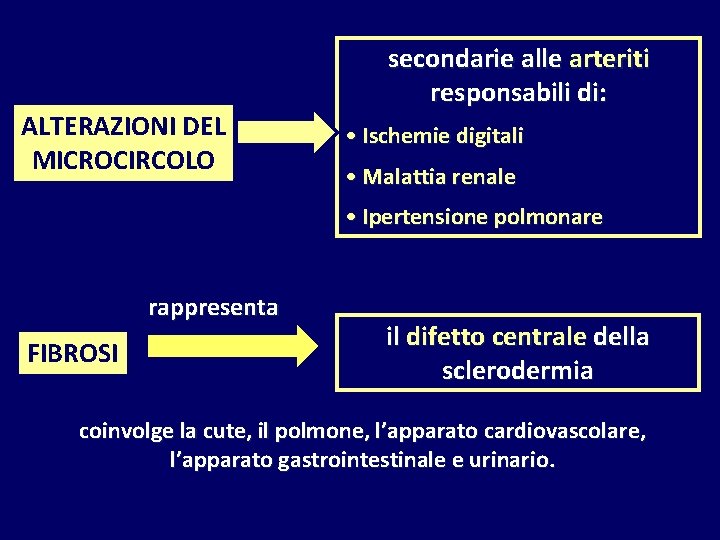
ALTERAZIONI DEL MICROCIRCOLO secondarie alle arteriti responsabili di: • Ischemie digitali • Malattia renale • Ipertensione polmonare rappresenta FIBROSI il difetto centrale della sclerodermia coinvolge la cute, il polmone, l’apparato cardiovascolare, l’apparato gastrointestinale e urinario.

Classificazione § Sclerosi sistemica Cutanea diffusa Cutanea limitata (CREST) § Scl circoscritta Lineare Morfea § Sclerosi sistemica sine scleroderma § Scl associata ad altre connettiviti (overlap syndromes) § Scl indotta da agenti ambientali e chimici Cloruro di vinile Solventi organici (benzene toluene) Sindrome da olio tossico Farmaci (bleomicina, pentazocina)
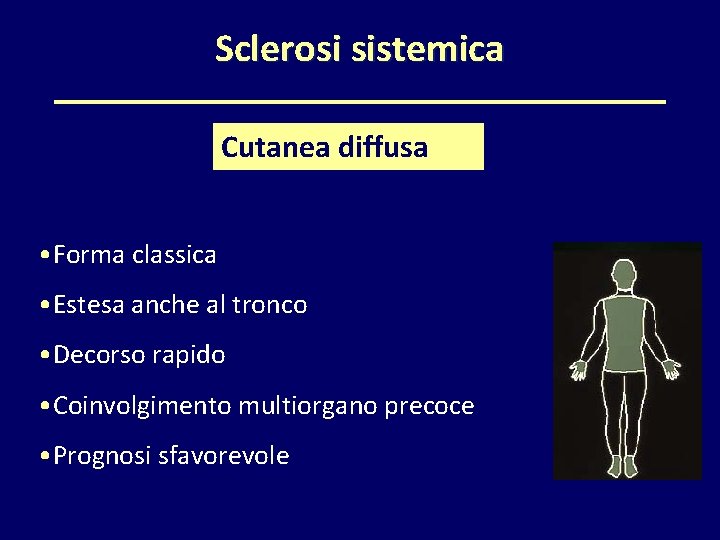
Sclerosi sistemica Cutanea diffusa • Forma classica • Estesa anche al tronco • Decorso rapido • Coinvolgimento multiorgano precoce • Prognosi sfavorevole
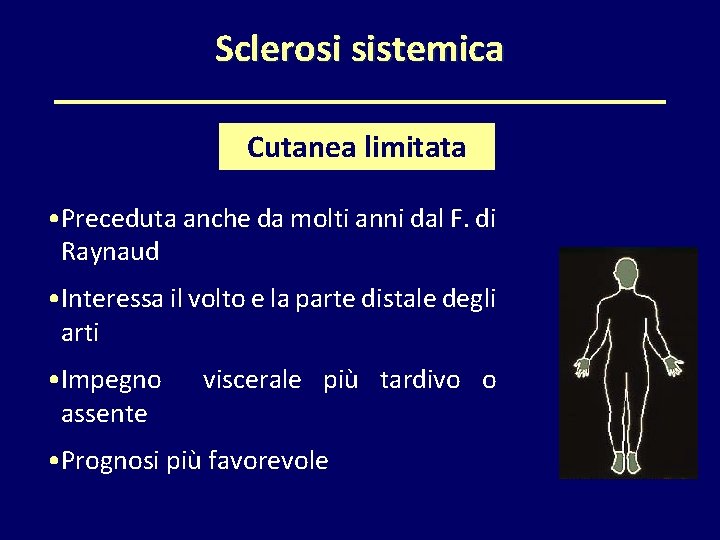
Sclerosi sistemica Cutanea limitata • Preceduta anche da molti anni dal F. di Raynaud • Interessa il volto e la parte distale degli arti • Impegno assente viscerale più tardivo o • Prognosi più favorevole
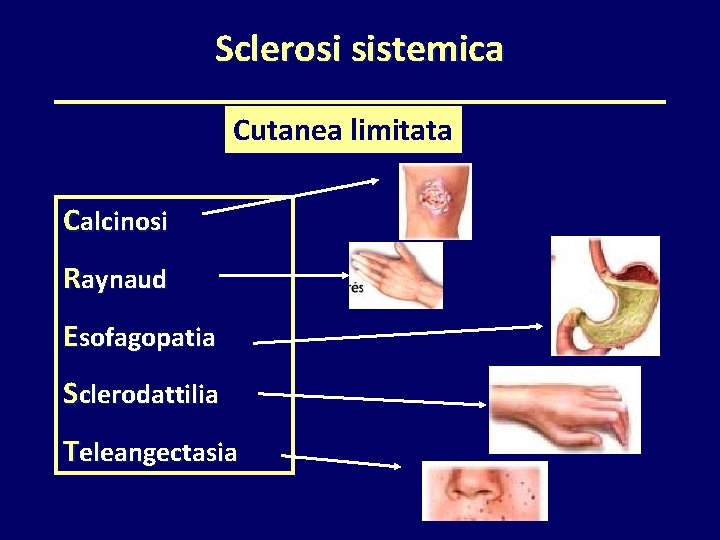
Sclerosi sistemica Cutanea limitata Calcinosi Raynaud Esofagopatia Sclerodattilia Teleangectasia
Sclerosi sistemica SS sine scleroderma non c’è evidenza di sclerosi cutanea ma è presente coinvolgimento sistemico.
Sclerodermia circoscritta Soggetti giovani Lineare bande sclerotiche a carico della fronte (deformità facciale), del tronco e delle estremità. Bambini e giovani Morfea placche sclerotiche singole o confluenti (morfea generalizzata), colorito cereo avorio. Prognosi buona. Impegno viscerale assente. Possibilità di ANA positivi.
Epidemiologia • Età di insorgenza : 30 e 50 anni ( qualsiasi età della vita) Rapporto femmine/maschi variabile da 3: 1 a 7: 1 a seconda dell’età • Incidenza media tra i 10 e 20 nuovi casi all’anno per milione di abitanti • Differenze della prevalenza in seno alle diverse razze • Associazione con antigeni di istocompatibilità HLA A 1, B 8, DR 1, DR 3, DR 5
Etiopatogenesi Il Sistema Immunitario gioca un ruolo essenziale nella patogenesi della malattia e nella sua progressione ANOMALIE IMMUNOLOGICHE • • • Attivazione dei linfociti B Autoanticorpi circolanti Prevalenza di risposta di tipo Th 2
Quadro clinico ESORDIO Fenomeno di Raynaud In molti casi rappresenta il primo segno della malattia Può precedere di mesi la comparsa della sclerosi cutanea.
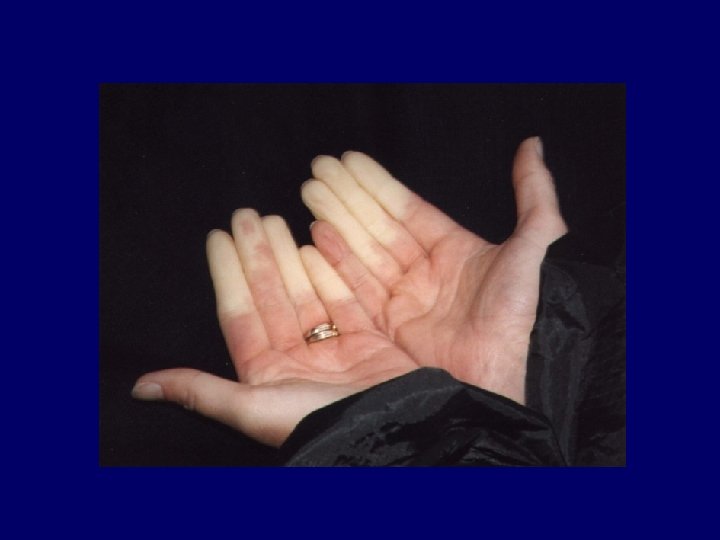
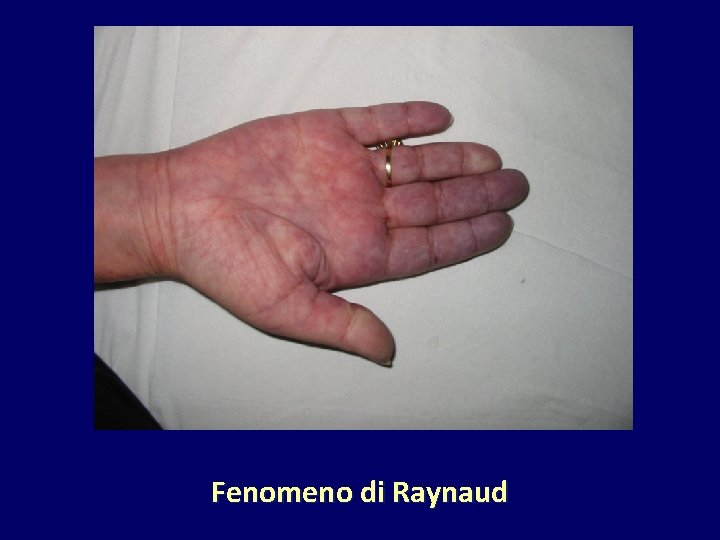
Fenomeno di Raynaud
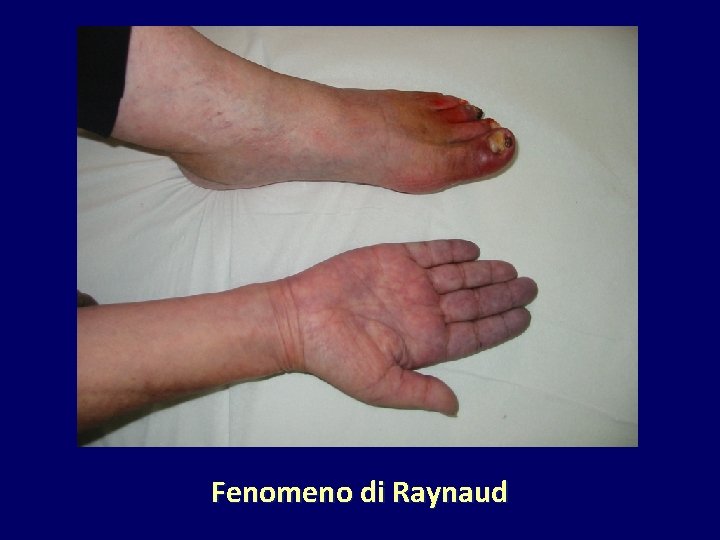
Fenomeno di Raynaud
Quadro clinico §Astenia (80% dei pazienti) §Facile affaticabilità §Crampi muscolari §Artralgie INIZIALE SPICCATO EDEMA DELLA CUTE • Non improntabile • Localizzato prevalentemente alle dita e al dorso delle mani talvolta agli avambracci • Intensamente pruriginoso • Determinante l’incapacità alla flessione delle dita.
Lesioni Cutanee pelle dei polpastrelli secca e fissurata Perdita degli annessi Frequente la comparsa infezioni periungueali di Paronichia Questo determina nelle fasi avanzate della malattia § comparsa di “mani ad artiglio” § tipica facies sclerodermica.
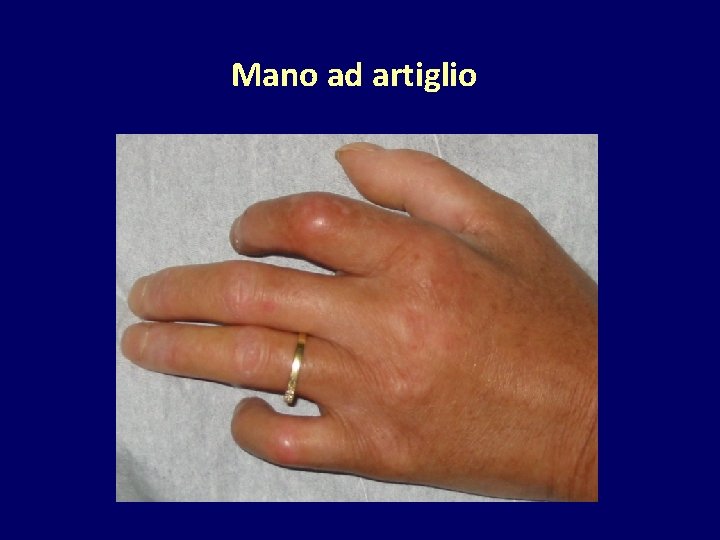
Mano ad artiglio

Microcheilia e microstomia

Facies sclerodermica
Lesioni Cutanee • Discromie melanodermia falsa vitiligo • Calcinosi (depositi di fosfato e carbonato di calcio che spesso affiorano alla cute)

Calcinosi
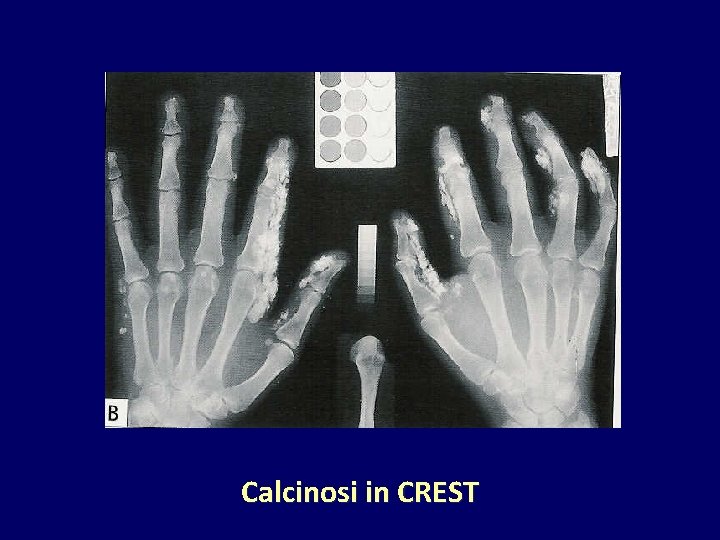
Calcinosi in CREST
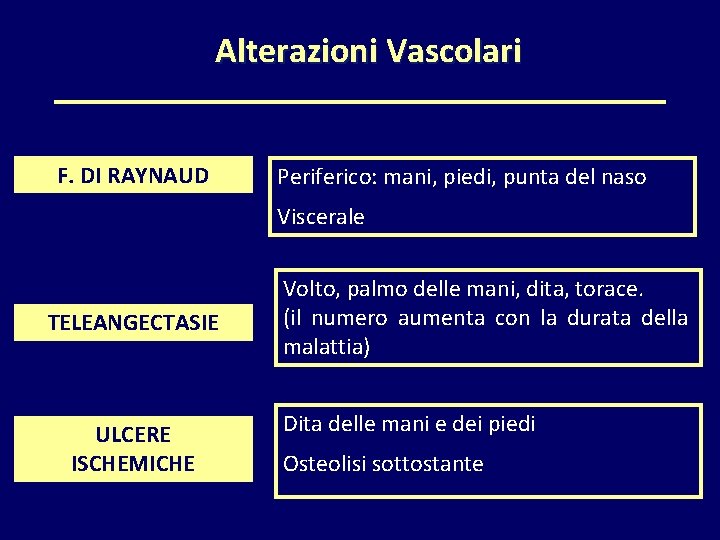
Alterazioni Vascolari F. DI RAYNAUD Periferico: mani, piedi, punta del naso Viscerale TELEANGECTASIE ULCERE ISCHEMICHE Volto, palmo delle mani, dita, torace. (il numero aumenta con la durata della malattia) Dita delle mani e dei piedi Osteolisi sottostante
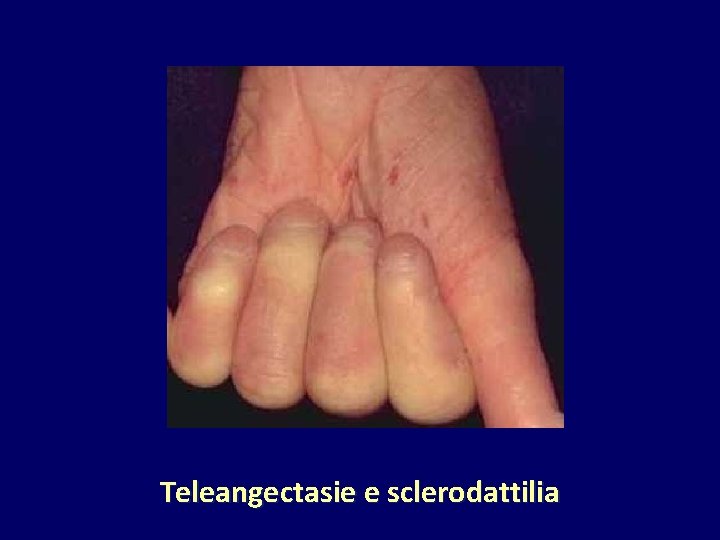
Teleangectasie e sclerodattilia
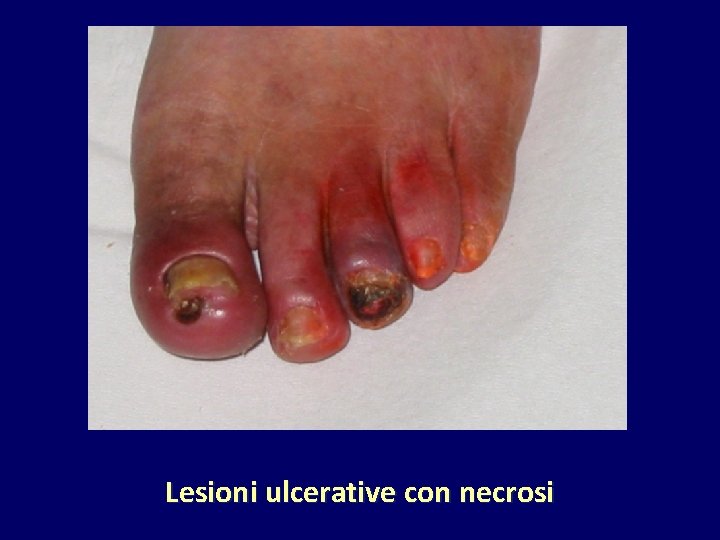
Lesioni ulcerative con necrosi
Impegno osteo-articolare • Molto simile a quello che si osserva nell’ A. Reumatoide • Nelle fasi iniziali può manifestarsi poliartrite simmetrica • Artralgie: frequenti nella Scl diffusa • Artrite: 20 -30%: mani e polsi • Lesioni ossee: osteolisi da ischemia e da continua trazione tendinea sull’osso sottostante con riassorbimento delle falangi distali (autoamputazione). • Artropatia sclerodermica • Osteoporosi.
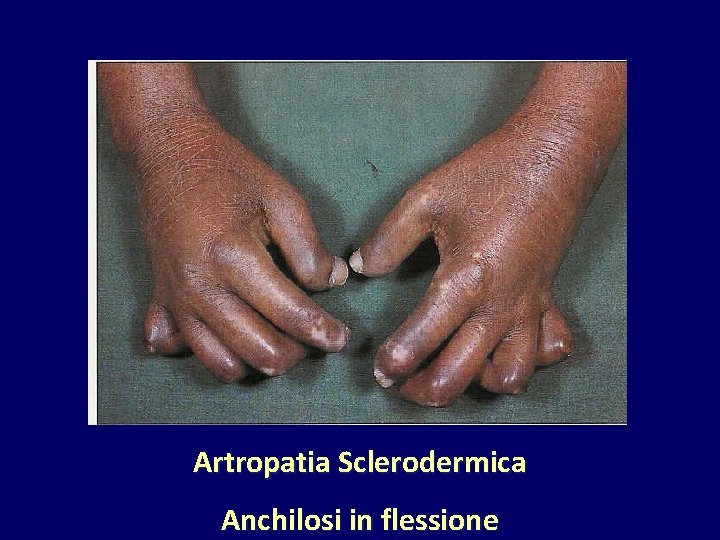
Artropatia Sclerodermica Anchilosi in flessione
Alterazioni Viscerali • Apparato respiratorio • Apparato cardiovascolare • Apparato nefrovascolare • Apparato gastrointestinale • Sistema nervoso centrale e periferico • Apparato visivo
Apparato Respiratorio (70 -80%) Sintomo iniziale più frequente anche in assenza di tosse e dolore toracico Dispnea da sforzo
• Fibrosi polmonare interstiziale: preceduta da alveolite basale. Progressiva compromissione della funzionalità respiratoria • Ipertensione polmonare: cuore Scompenso cardiaco congestizio polmonare • Pleuropatie: raro il versamento • Polmoniti ab ingestis: da esofagopatia • Associazione con silicosi (Sindr. di Erasmus) • Associazione con K polmonare a cellule alveolari cronico
Interstiziopatia Polmonare • Quadro caratteristico • Rappresenta uno dei criteri diagnostici • Esordio precoce • Più severa nella forme di SSC diffusa Nonostante i recenti progressi terapeutici l’insufficienza respiratoria rappresenta una delle principali cause di morte nei pazienti con SSC

Coinvolgimento cardiaco elevato 80% • Danno microcircolatorio (arterite) • Ipertensione polmonare (cuore polmonare) • Fibrosi interstiziale parcellare Esiste una notevole discrepanza tra quadro clinico e danno anatomopatologico (anomalie riscontrabili nell’ 80%); La sintomatologia è espressione di danno strutturale quantitativamente significativo rappresentando un fattore prognostico negativo
Apparato Cardiovascolare • Arterite: angor-infarto • Fibrosi muscolare parcellare: miocardiopatia restrittiva evoluzione verso la • Fibrosi del tessuto di conduzione: tachicardia, aritmie ipercinetiche ventricolari-principale causa di morte) • Ipertensione polmonare (cuore polmonare) • Ipertensione arteriosa (nefrovascolare)
Apparato Nefrovascolare Nefropatia sclerodermica microematuria e proteinuria nel 50% dei pazienti. Lenta evoluzione verso l’insufficienza renale lieve-moderata insuff. renale rapidamente progressiva Crisi renale (5 -10%) ipertensione arteriosa ”maligna” anemia emolitica e piastrinopenia
Apparato Gastroenterico • Esofagopatia: 60 -70% (ipotonia-reflusso G. E- esofagite megaesofago) • ileopatia • colonpatia ipotonica
Esofagopatia Ileocolopatia • Disfagia più spiccata per i solidi • Distensione addominale • Pirosi retrosternale • Senso di postprandiale • Nausea e vomito peso • Dolore crampiforme • Stipsi • Malnutrizione/ malassorbimento
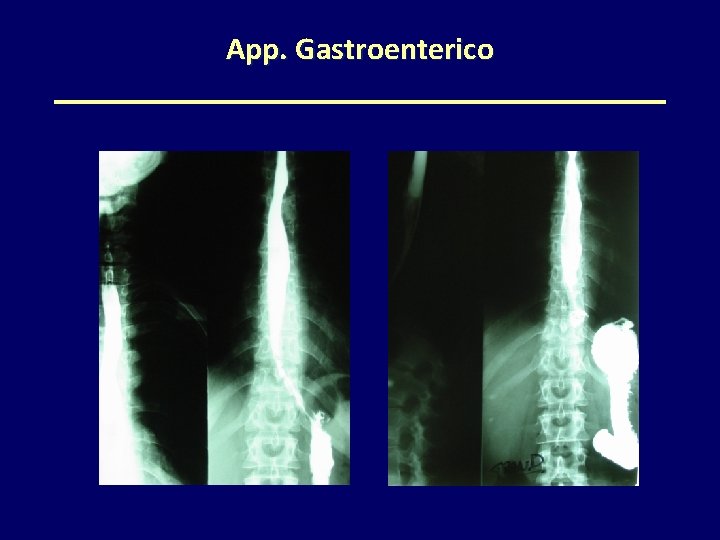
App. Gastroenterico

Sistema Nervoso • Scarsamente suscettibile di lesioni per la minor presenza di tessuto connettivo • Lesioni psico-organiche e ischemiche • Neuropatie sensitive nn. cranici (trigemino, acustico, glossofaringeo) • S. da compressione (es. tunnel carpale)
Esami Bioumorali • Indici di flogosi alterati nella fase edemigena in presenza di necrosi cutanee estese sierositi, miosite, artriti o infezioni • • Anemia micro/macrocitica (per alterato assorbimento intestinale di vit. B 12 e folati) Ipergammaglobulinemia di modesta entità • Fattore reumatoide nel 20 -30% dei casi
Esami Bioumorali • ANA positivi (oltre il 95% dei pazienti solitamente con pattern granulare) • Anti-centromero - ACA nel 70 -90% dei pz con forma CREST • Anti Scl-70 (anti Topoisomerasi-1) dimostrabili nel 30 -35% dei pazienti “ marcatore della forma diffusa”
Esami Strumentali • Radiologia tradizionale: aumento reticolare della trama polmonare (fibrosi) soprattutto alle basi, aumento dell’ombra cardiaca. Microcalcificazioni sottocutanee, osteolisi delle falangi distali da necrosi ischemica. • TC ad alta risoluzione: individuazione di lesioni polmonari precoci quali l’alveolite (aspetto a “vetro smerigliato”) che precede la fibrosi (aspetto a “nido d’ape”) • Spirometria: insufficienza ventilatoria di tipo restrittivo, riduzione DLCO
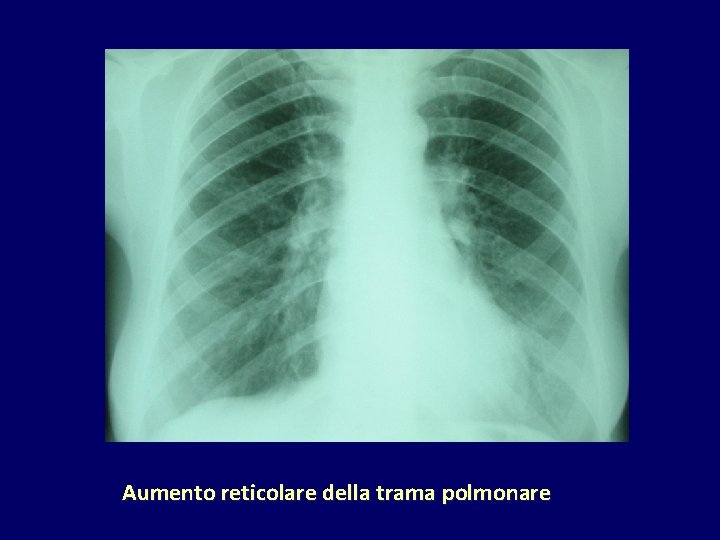
Aumento reticolare della trama polmonare
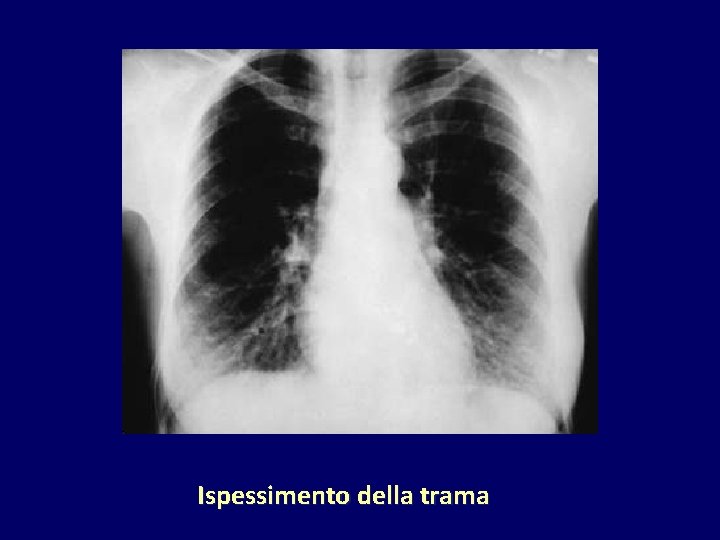
Ispessimento della trama
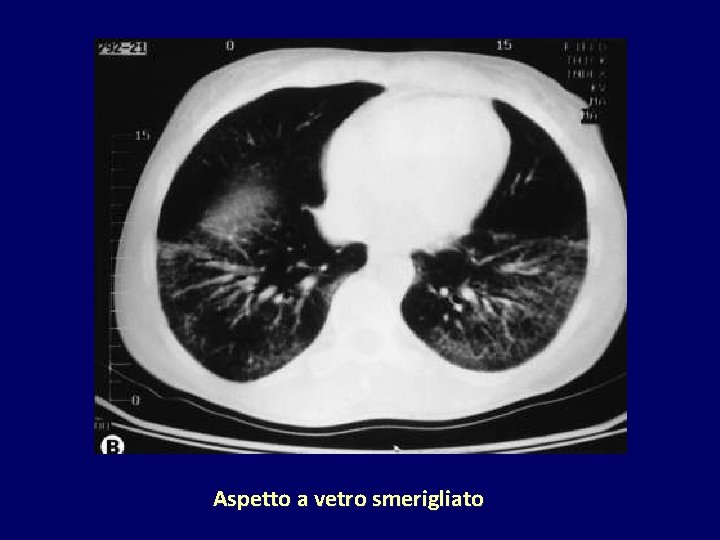
Aspetto a vetro smerigliato
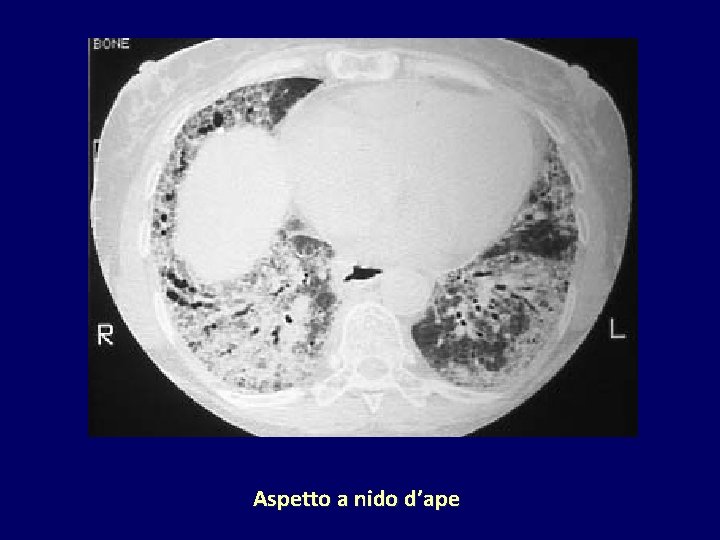
Aspetto a nido d’ape
Esami Strumentali • ECG ed Ecocardio: valutazione di turbe di conduzione e aritmie; morfologia e cinetica cardiaca, pericardio, valvole e valutazione PAP • Manometria e scintigrafia esofagea: studio compromissione della peristalsi a livello esofageo della • Capillaroscopia: dilatazione delle anse con formazione di megacapillari tortuosi, distruzione dei capillari, aree avascolarizzate
Diagnosi differenziale • • • Sindromi similsclerodermiche Scleredema di Buschke Scleromixedema Reazione del trapianto verso l’ospite Amiloidosi Porfiria cutanea tarda Fascite eosinofila (sindr. di Shulman) Sindrome eosinofilia-mialgia Sindrome di Werner Lichen scleroatrofico

Polimiosite /Dermatomiosite Gruppo eterogeneo di malattie muscolari acquisite caratterizzate da un processo infiammatorio a carico della muscolatura scheletrica
Classificazione • • Polimiosite (PM) Dermatomiosite (DM) Dermatomiosite dell’infanzia Miosite nelle neoplasie Miosite associata ad altre connettiviti Miosite da corpi inclusi (MCI) Dermatomiosite amiopatica
ASSOCIAZIONE CON ALTRE MALATTIE 1) Connettiviti (SSc, LES, MCTD, SS, AR) 2) Malattie autoimmuni (m. di Crohn, sarcoidosi, celiachia, miastenia, trombocitopenia autoimmune, Hashimoto etc) 3) Neoplasie: - PM: polmone, mammella, linfoma, prostata - DM: ovaio, stomaco, mammella, La neoplasia può precedere, seguire o essere contemporanea alla miosite L’associazione è marcata soprattutto per la DM Uno screening per neoplasia è fondamentale in tutti i pazienti
Epidemiologia • Malattia ubiquitaria ma più frequente nella razza nera • rapporto F/M variabile • Età: • incidenza: PM >18 aa DM: tutte le età MCI>50 aa 1 -12 casi/anno/milione • prevalenza: 4 casi/100 000
Manifestazioni muscolo-scheletriche • Ipostenia o Astenia muscolare, simmetrica, a carico dei muscoli dei cingoli scapolare e pelvico, tronco e collo (interessamento dei muscoli distali nei casi gravi ) • Deficit muscolare: – – – – – salire le scale alzarsi dalla sedia e dal letto accovacciarsi incrociare le gambe deambulare sollevare il capo dal cuscino deglutire voce nasale (incapacità di sollevare il palato, m. cricofaringeo) disfagia (mm faringe 10 -15% casi) • Dolore spontaneo o provocato a carico delle masse muscolari
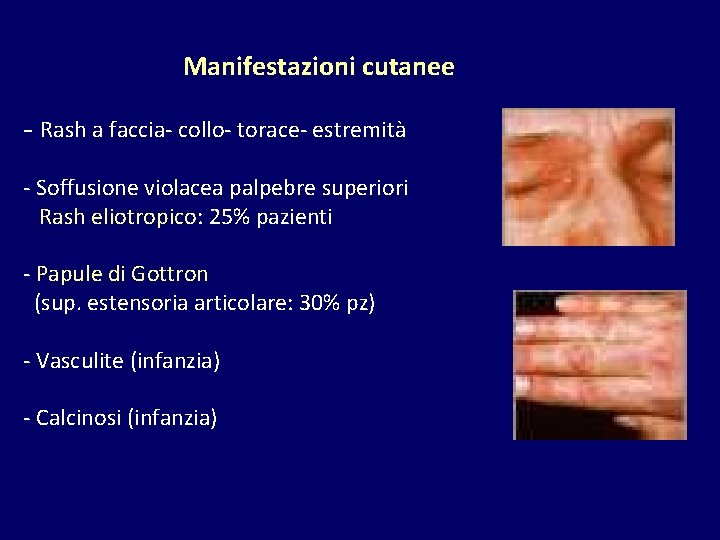
Manifestazioni cutanee - Rash a faccia- collo- torace- estremità - Soffusione violacea palpebre superiori Rash eliotropico: 25% pazienti - Papule di Gottron (sup. estensoria articolare: 30% pz) - Vasculite (infanzia) - Calcinosi (infanzia)
• Manifestazioni polmonari: – – ipoventilazione polmonite ab ingestis (difetti della deglutizione) interstiziopatia polmonare (Jo-1) fibrosi polmonare 5 -10% • Manifestazioni cardiache: – miocardite con insufficienza congestizia – disturbi della conduzione AV – prolasso della mitrale • Manifestazioni renali: – rare (solo da persistente mioglobinuria) • Manifestazioni articolari: – Artralgie (artrite rara)
Laboratorio • Enzimi muscolari aumentati: CPK, LDH, aldolasi, SGOT – Isoenzimi CPK: CPK- MM (muscolo scheletrico) CPK- BB (encefalo e m. liscio) – CPK-MB (miocardio) • Mioglobina – proteina respiratoria della cellula muscolare – aumentata nel 70 -80% delle PM – la mioglobinuria è più rara • VES elevata
SINDROME DA ANTICORPI ANTI-Jo 1 · F>M · Miopatia prossimale · Raynaud: 60% · Vasculite leucocitoclastica · Artrite non erosiva delle mani · Fibrosi interstiziale polmonare · ANA positivo · Positività Anti-Jo-1 (Istidil t-RNA sintetasi)
Indagini diagnostiche ELETTROMIOGRAFIA • Positiva nel 70 -90% dei pz • La contrattura volontaria del muscolo produce: – attività di breve durata – bassa ampiezza dei potenziali – potenziali polifasici • A riposo: – potenziali di fibrillazione BIOPSIA MUSCOLARE • utile come conferma • la sua negatività non esclude la diagnosi

DIAGNOSI DIFFERENZIALE • Distrofie muscolari • Miopatia da danno neurogeno • Miopatia iatrogena (corticosteroidi) • Miopatie endocrine • Polimialgia reumatica • Miosite infettiva

PROGNOSI • Malattia severa • Fatale in una minoranza di casi • Andamento cronico nel 30 -40% dei casi • Possibili recidive • Più benigna mediamente nell’infanzia • Prognosi più grave nell’adulto >60 anni
MALATTIA DI SJOGREN Malattia infiammatoria cronica, sistemica, eziologia multifattoriale patogenesi autoimmune • Forma primitiva e forma secondaria Overlap con altre connettiviti • Interessa prevalentemente le ghiandole esocrine (salivari, lacrimali, vaginali) • Solitamente decorso lento • Rapporto M/F di 1/9 • Insorgenza tra IV–V decade di vita • Prevalenza da 6 a 27 /100. 000 abitanti
Impegno Oculare • Spesso subclinico • Cheratocongiuntivite secca (manifestazione tipica che comporta distruzione dell’epitelio congiuntivale) • Le forme non trattate possono comportare gravi complicanze(congiuntivite secondaria, ulcerazione corneale e perforazione) • La perforazione corneale può causare uveite, cataratta e glaucoma.
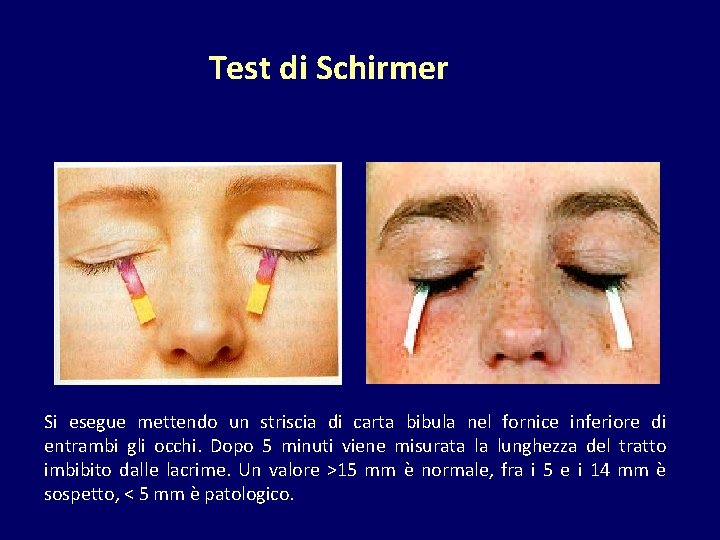
Test di Schirmer Si esegue mettendo un striscia di carta bibula nel fornice inferiore di entrambi gli occhi. Dopo 5 minuti viene misurata la lunghezza del tratto imbibito dalle lacrime. Un valore >15 mm è normale, fra i 5 e i 14 mm è sospetto, < 5 mm è patologico.
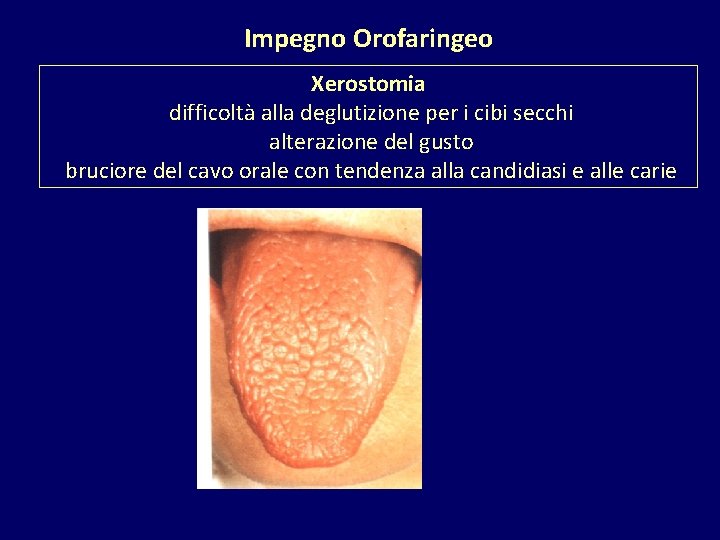
Impegno Orofaringeo Xerostomia difficoltà alla deglutizione per i cibi secchi alterazione del gusto bruciore del cavo orale con tendenza alla candidiasi e alle carie
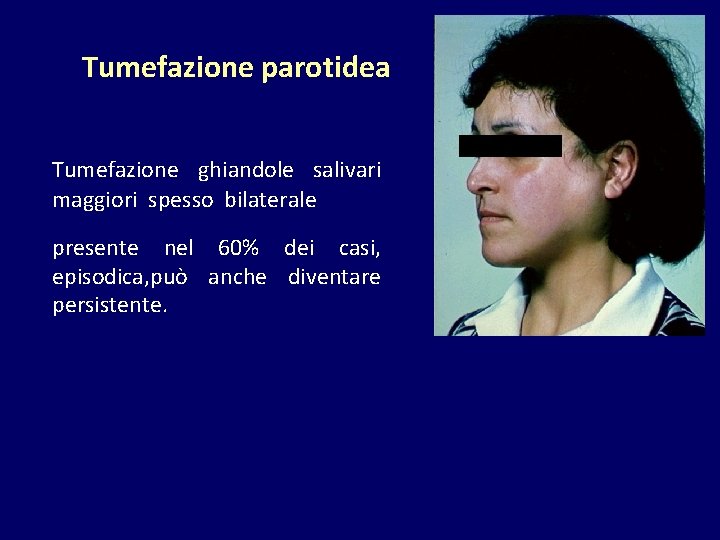
Tumefazione parotidea Tumefazione ghiandole salivari maggiori spesso bilaterale presente nel 60% dei casi, episodica, può anche diventare persistente.

Valutazione dell’impegno orofaringeo • Biopsia delle ghiandole salivari accessorie: valuta la presenza di infiltrato infiammatorio • Scialografia: valuta i cambiamenti dei dotti delle ghiandole salivari. • Scintigrafia parotidea: fornisce una valutazione funzionale delle ghiandole salivari attraverso la valutazione dell’uptake di tecnezio. Nei pazienti con SS tale uptake è ritardato o assente.
Impegno articolare Impegno polmonare Impegno renale Impegno del SNC Impegno gastrointestinale Gastrite atrofica pancreatite sub clinica Cirrosi biliare colangite sclerosante
Malattie Linfoproliferative rischio di sviluppare linfomi risulta essere di 44 volte superiore rispetto alla popolazione generale. La proliferazione dei linfociti B determina spesso gammopatie monoclonali o macroglobulinemia di Waldenstrom
ANOMALIE SIEROLOGICHE • Emocromo: anemia, leucopenia, linfopenia. • Indici di flogosi: Ves, PCR, ipergammaglobulinemia, fibrinogeno • Amilasemia: frequentemente aumentata. • ANA: • Anti RO-SSA: • Anti LA-SSB: • FR: 95 -100% 50 -90% 90%
CONNETTIVITE MISTA (MCTD) • Sindrome overlap che unisce le manifestazioni del LES, sclerodermia, polimiosite ed è caratterizzata dalla presenza di anticorpi anti-U 1 -RNP • Colpisce tipicamente il sesso femminile con un rapporto M: F = 1: 9
CRITERI DIAGNOSTICI 1. 2. Sierologici: positività di anti-RNP ad alto titolo Clinici: • Edema delle mani • Sinovite • Miosite • Fenomeno di Raynaud • Acrosclerosi Diagnosi= criteri sierologici + almeno 3 clinici
VASCULITI Malattie eterogenee, sistemiche caratterizzate da flogosi o necrosi della parete dei vasi sanguigni (capillari, arteriole e venule) La loro espressione clinica è il risultato: ischemia dei tessuti irrorati dai vasi sanguigni infiammati sintomi secondari al processo infiammatorio sistemico presente
PATOGENESI • Vasculiti da immunità cellulo-mediata • Vasculiti da immunocomplessi circolanti (CIC) • Vasculiti ANCA associate Nell’ambito della stessa forma di vasculite possono essere coinvolti meccanismi patogenetici diversi come nella Granulomatosi di Wegener immunità cellulo-mediata (granuloma) + ANCA
Patogenesi • Vasculiti da immunità cellulo mediata: Arterite a cellule giganti, Arterite di Takayasu, Granulomatosi di Wegener • Vasculiti da immunocomplessi: Crioglobulinemia Mista, Panarterite Nodosa, Vasculiti da ipersensibiltà, Overlap con altre connettiviti. • Vasculiti Anca associate: Churg Strauss-G. di Wegener
VASCULITI ANCA ASSOCIATE Vasculiti Sistemiche associate alla presenza in circolo di anticorpi diretti contro antigeni citoplasmatici dei neutrofili (ANCA) • P Anca: Anticorpi anti Mieloperossidasi • C Anca: Anticorpi Antiperossidasi 3 (PR 3 ) Sono un’entità clinico patologica caratterizzata da manifestazioni sistemiche coinvolgono diversi organi e apparati i
GRANULOMATOSI DI WEGENER • • § § § • • • Vasculite necrotizzante Coinvolgimento renale e polmonare C-Anca (PR 3) M>F Granulomatosi allergica Vasculite polmonare e dei piccoli vasi Granulomi eosinofili extravascolari Pazienti affetti da asma e allergia Ipereosinofilia P-Anca anti Mieloperossidasi M>F SINDROME DI CHURG STRAUSS
CONCLUSIONI L’esperienza di questi ultimi anni ha evidenziato che uno degli elementi fondamentali per la sopravvivenza dei pazienti affetti da Connettiviti Sistemiche è rappresentato dalla tempestività diagnostica. E la molteplicità dei fattori eziologici e dei fattori patogenetici rappresenta il presupposto fondamentale che impone una Appropiatezza terapeutica interdisciplinare
- Slides: 115