
Captulo 5 Segunda ley Conceptos Tarea A 5
- Slides: 35
Capítulo 5: Segunda ley - Conceptos Tarea: A. 5. 4, A 5. 6, A 5. 9 Problemas: 5. 6, 5. 8, 5. 9, 5. 10, 5. 11, 5. 14, 5. 23, 5. 29
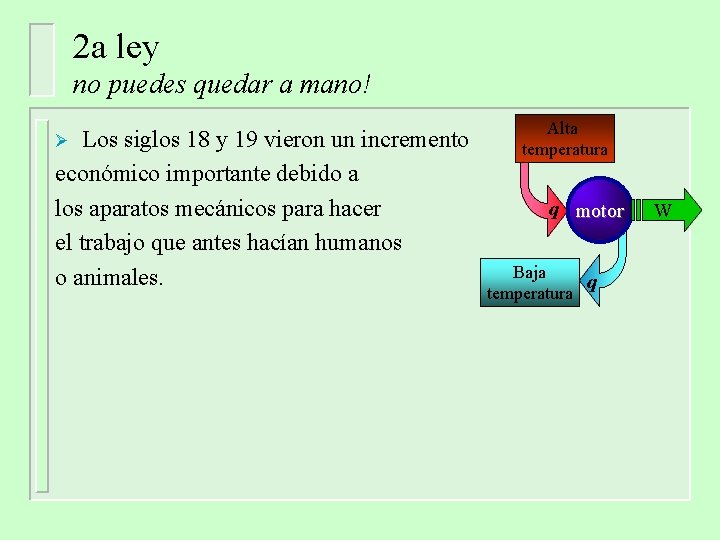
2 a ley no puedes quedar a mano! Los siglos 18 y 19 vieron un incremento económico importante debido a los aparatos mecánicos para hacer el trabajo que antes hacían humanos o animales. Ø Alta temperatura q motor Baja q temperatura W
2ª. ley no puedes quedar a mano! Ø En una máquina térmica, w está relacionado a q » » » Se desea maximizar la conversión de q en w Hay pérdidas por varias razones, por ejemplo, por fricción. Sujeto a mejoras. Definamos e, la eficiencia de una máquina térmica: |w|/qh, donde qh es la temperatura del depósito caliente, la meta era obtener: e=1 à Ø Se mostró que esto no era posible por razones que iban más allá del mero diseño La 2ª. Ley de la termodinámica (Kelvin, s. XIX): no es posible diseñar un proceso cuyo único resultado sea extraer calor de un depósito y convertirlo totalmente en trabajo. It is impossible to devise an engine which, working in a cycle, shall produce no effect other than the extraction of heat from a reservoir and the performance of an equal amount of work “Science owes more to the steam engine, than the steam engine owes to science” - L. J. Henderson
Máquinas térmicas Ø Un gran avance en el entendimiento de las máquinas térmicas fue dado por Sadi Carnot (1824) » » Estaba interesado en la cantidad teórica de trabajo que una máquina podía proveer dada una cantidad de calor disponible. Llegó a la conclusión de que la cantidad de trabajo obtenida era proporcional a la diferencia de temperaturas entre el calentador y el condensador. (no sabía nada de la primera ley)
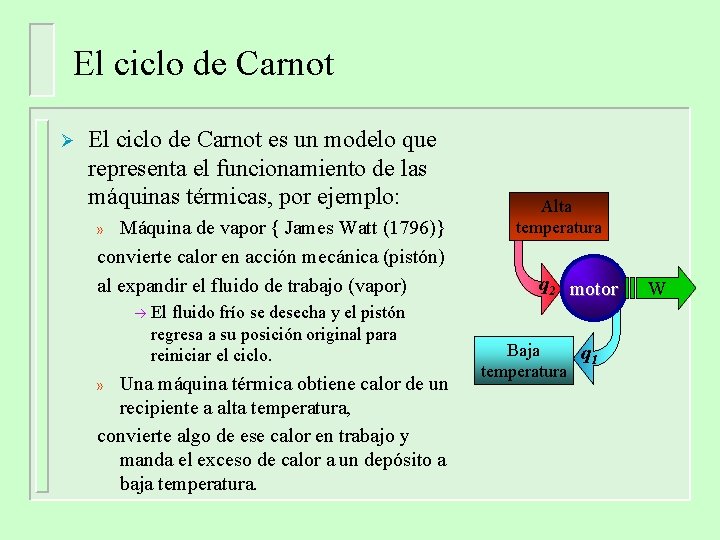
El ciclo de Carnot Ø El ciclo de Carnot es un modelo que representa el funcionamiento de las máquinas térmicas, por ejemplo: Máquina de vapor { James Watt (1796)} convierte calor en acción mecánica (pistón) al expandir el fluido de trabajo (vapor) » à El fluido frío se desecha y el pistón regresa a su posición original para reiniciar el ciclo. Una máquina térmica obtiene calor de un recipiente a alta temperatura, convierte algo de ese calor en trabajo y manda el exceso de calor a un depósito a baja temperatura. » Alta temperatura q 2 motor Baja q 1 temperatura W
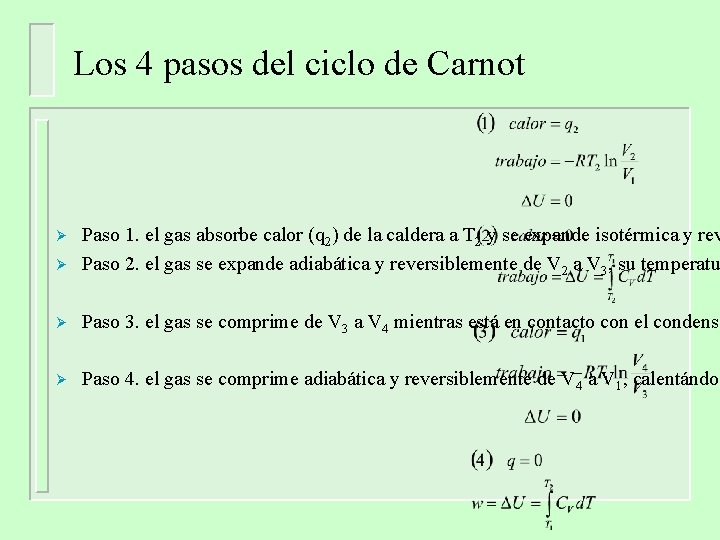
Los 4 pasos del ciclo de Carnot Ø Paso 1. el gas absorbe calor (q 2) de la caldera a T 2 y se expande isotérmica y rev Paso 2. el gas se expande adiabática y reversiblemente de V 2 a V 3, su temperatu Ø Paso 3. el gas se comprime de V 3 a V 4 mientras está en contacto con el condensa Ø Paso 4. el gas se comprime adiabática y reversiblemente de V 4 a V 1, calentándos Ø
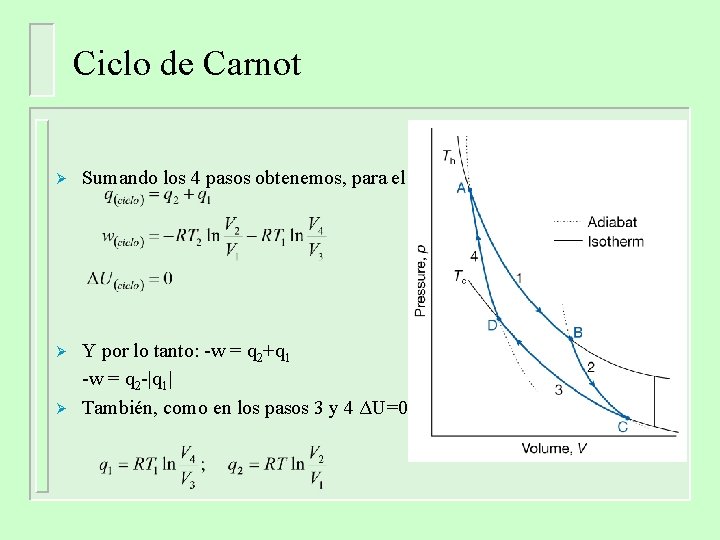
Ciclo de Carnot Ø Sumando los 4 pasos obtenemos, para el ciclo completo: Ø Y por lo tanto: -w = q 2+q 1 -w = q 2 -|q 1| También, como en los pasos 3 y 4 ΔU=0, Ø
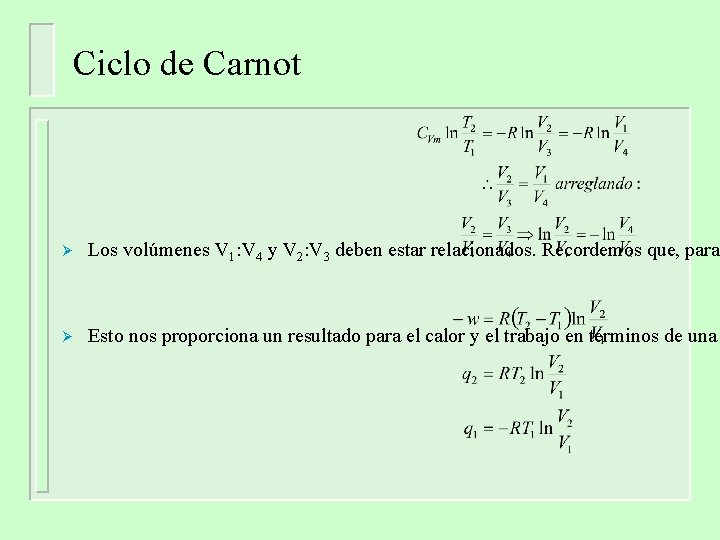
Ciclo de Carnot Ø Los volúmenes V 1: V 4 y V 2: V 3 deben estar relacionados. Recordemos que, para Ø Esto nos proporciona un resultado para el calor y el trabajo en términos de una
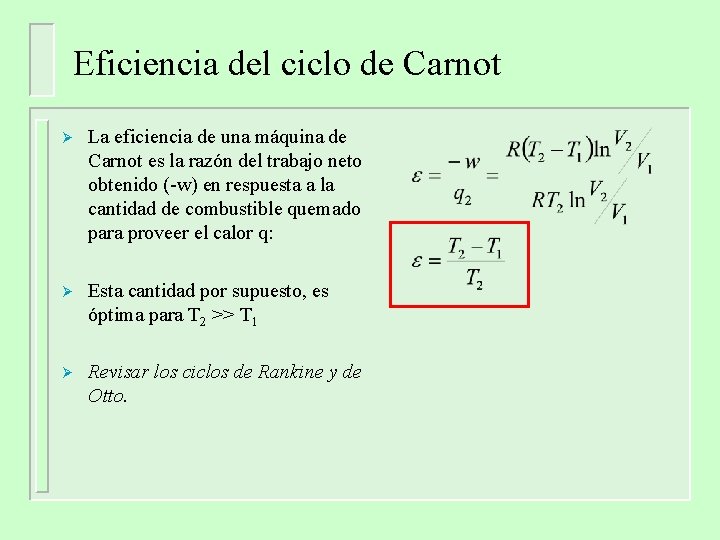
Eficiencia del ciclo de Carnot Ø La eficiencia de una máquina de Carnot es la razón del trabajo neto obtenido (-w) en respuesta a la cantidad de combustible quemado para proveer el calor q: Ø Esta cantidad por supuesto, es óptima para T 2 >> T 1 Ø Revisar los ciclos de Rankine y de Otto.
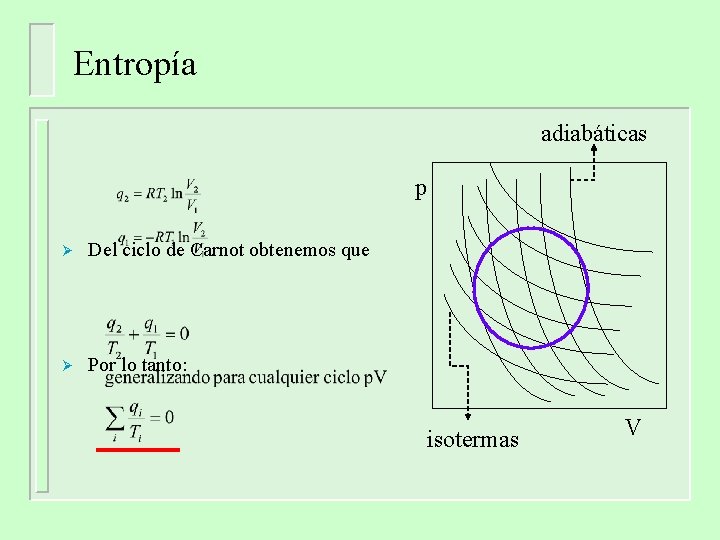
Entropía adiabáticas p Ø Del ciclo de Carnot obtenemos que Ø Por lo tanto: isotermas V
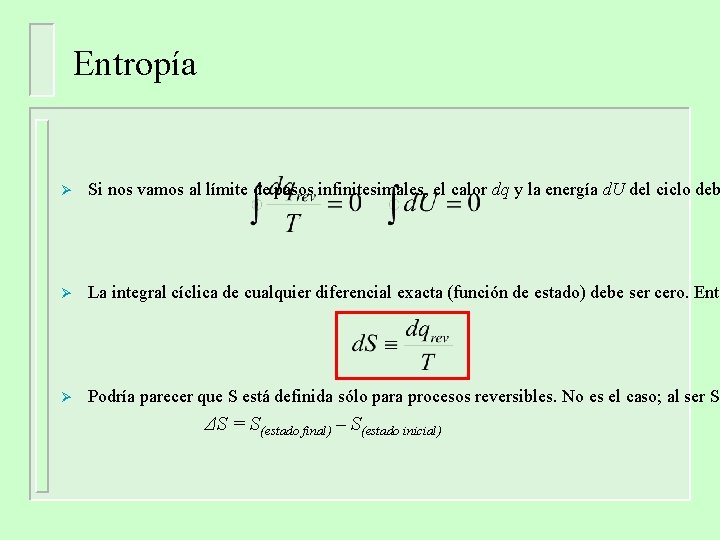
Entropía Ø Si nos vamos al límite de pasos infinitesimales, el calor dq y la energía d. U del ciclo deb Ø La integral cíclica de cualquier diferencial exacta (función de estado) debe ser cero. Ento Ø Podría parecer que S está definida sólo para procesos reversibles. No es el caso; al ser S ΔS = S(estado final) – S(estado inicial)
Principio de Clausius Ø Ø Ø Una forma conveniente de expresar la 2ª. Ley de la termodinámica es el Principio de Clausius: la entropía de un sistema aislado siempre crece en un proceso espontáneo. Clausius lo expresó como: la energía del universo es constante, la entropía del universo siempre crece hacia un máximo. Aplicado a un sistema aislado y cerrado, la afirmación de Clausius es exactamente correcta. (d. S)U, V ≥ 0 Ø La prueba experimental de la 2ª. Ley está en nuestra experiencia diaria de que ciertos procesos van espontánea e irreversiblemente en una dirección; pueden regresarse, pero sólo con la intervención del mundo exterior. » » Un gas se expande en el vacío El calor fluye de un sistema a alta temperatura a otro de menor temperatura
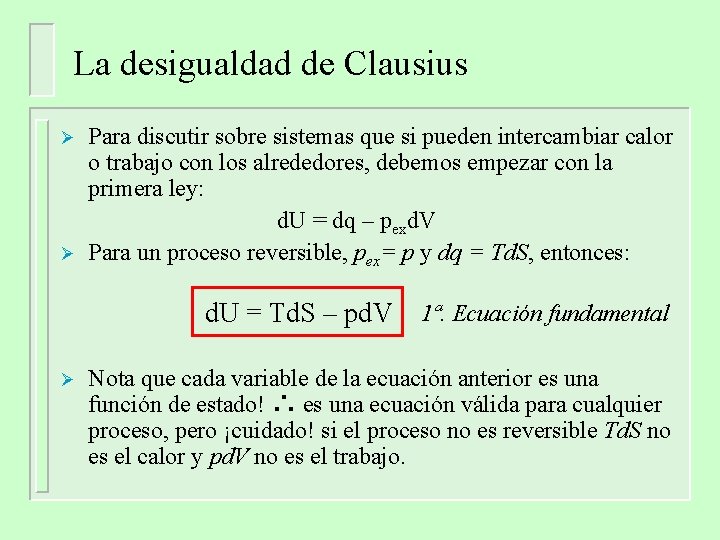
La desigualdad de Clausius Ø Ø Para discutir sobre sistemas que si pueden intercambiar calor o trabajo con los alrededores, debemos empezar con la primera ley: d. U = dq – pexd. V Para un proceso reversible, pex= p y dq = Td. S, entonces: d. U = Td. S – pd. V Ø 1ª. Ecuación fundamental Nota que cada variable de la ecuación anterior es una función de estado! ∴ es una ecuación válida para cualquier proceso, pero ¡cuidado! si el proceso no es reversible Td. S no es el calor y pd. V no es el trabajo.
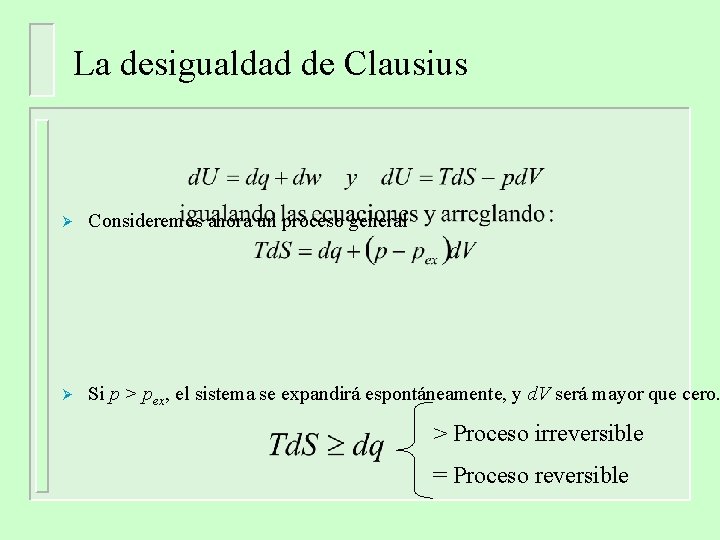
La desigualdad de Clausius Ø Consideremos ahora un proceso general Ø Si p > pex, el sistema se expandirá espontáneamente, y d. V será mayor que cero. > Proceso irreversible = Proceso reversible
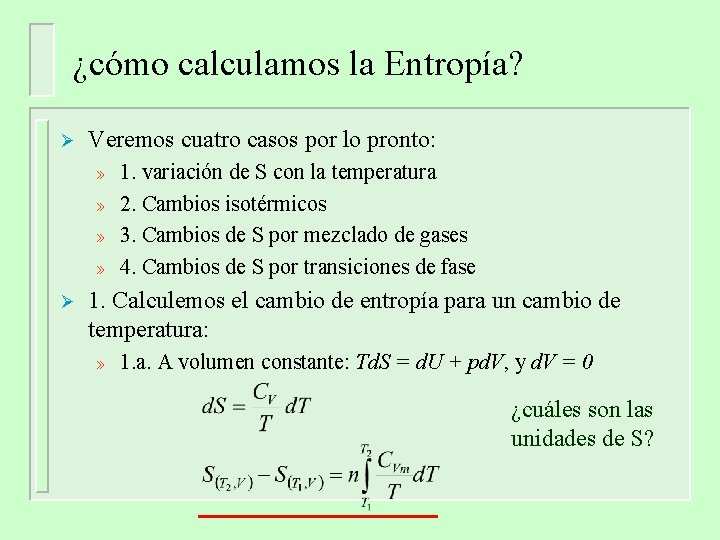
¿cómo calculamos la Entropía? Ø Veremos cuatro casos por lo pronto: » » Ø 1. variación de S con la temperatura 2. Cambios isotérmicos 3. Cambios de S por mezclado de gases 4. Cambios de S por transiciones de fase 1. Calculemos el cambio de entropía para un cambio de temperatura: » 1. a. A volumen constante: Td. S = d. U + pd. V, y d. V = 0 ¿cuáles son las unidades de S?
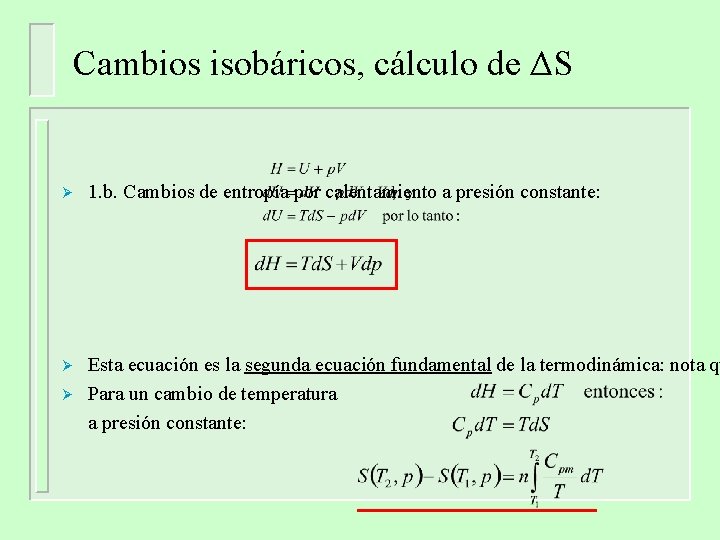
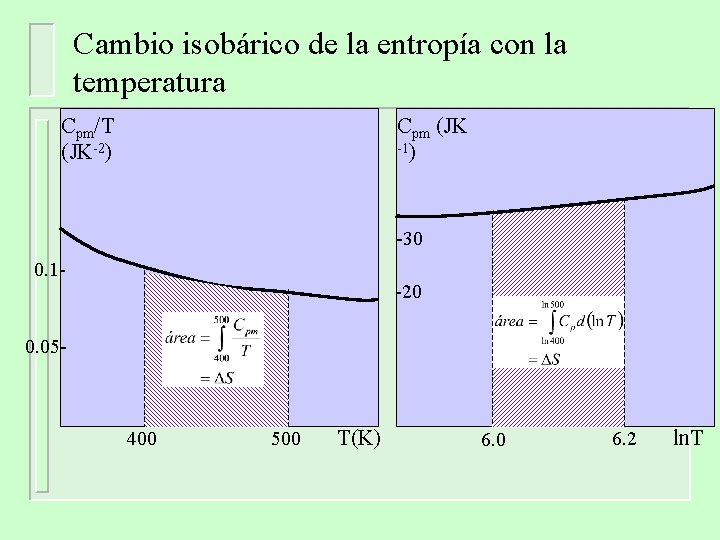
Cambios isobáricos, cálculo de ΔS Ø 1. b. Cambios de entropía por calentamiento a presión constante: Ø Esta ecuación es la segunda ecuación fundamental de la termodinámica: nota qu Para un cambio de temperatura a presión constante: Ø
Cambio isobárico de la entropía con la temperatura Cpm/T (JK-2) Cpm (JK -1) -30 0. 1 - -20 0. 05 - 400 500 T(K) 6. 0 6. 2 ln. T
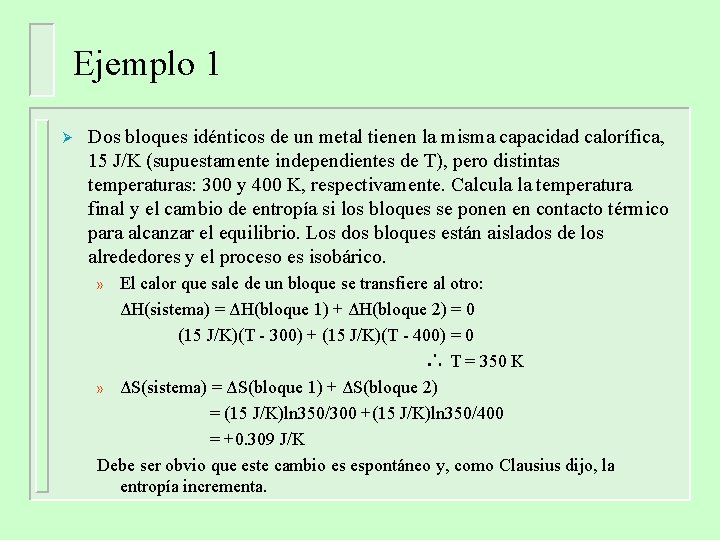
Ejemplo 1 Ø Dos bloques idénticos de un metal tienen la misma capacidad calorífica, 15 J/K (supuestamente independientes de T), pero distintas temperaturas: 300 y 400 K, respectivamente. Calcula la temperatura final y el cambio de entropía si los bloques se ponen en contacto térmico para alcanzar el equilibrio. Los dos bloques están aislados de los alrededores y el proceso es isobárico. El calor que sale de un bloque se transfiere al otro: ΔH(sistema) = ΔH(bloque 1) + ΔH(bloque 2) = 0 (15 J/K)(T - 300) + (15 J/K)(T - 400) = 0 ∴ T = 350 K » ΔS(sistema) = ΔS(bloque 1) + ΔS(bloque 2) = (15 J/K)ln 350/300 +(15 J/K)ln 350/400 = +0. 309 J/K Debe ser obvio que este cambio es espontáneo y, como Clausius dijo, la entropía incrementa. »
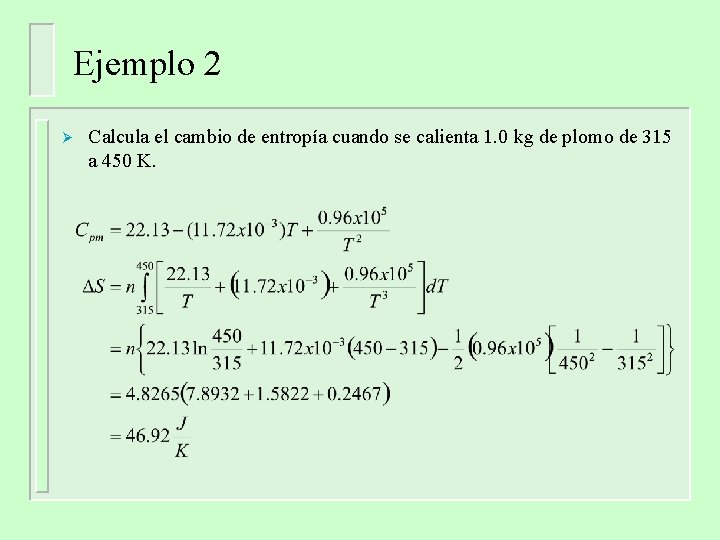
Ejemplo 2 Ø Calcula el cambio de entropía cuando se calienta 1. 0 kg de plomo de 315 a 450 K.
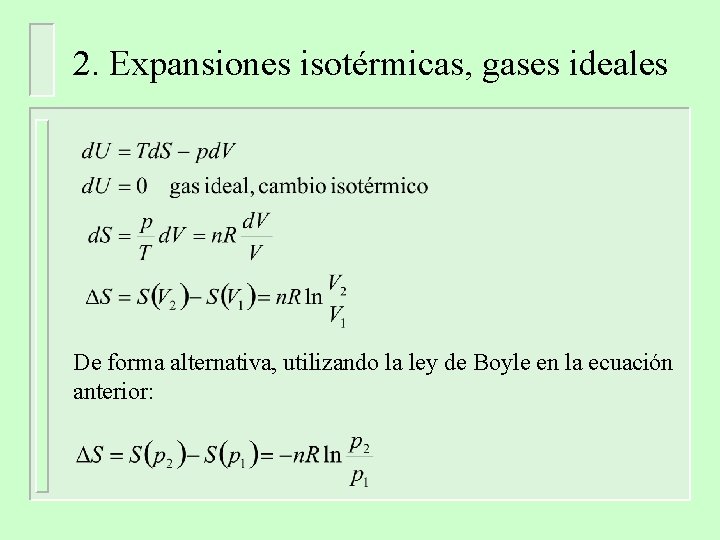
2. Expansiones isotérmicas, gases ideales De forma alternativa, utilizando la ley de Boyle en la ecuación anterior:
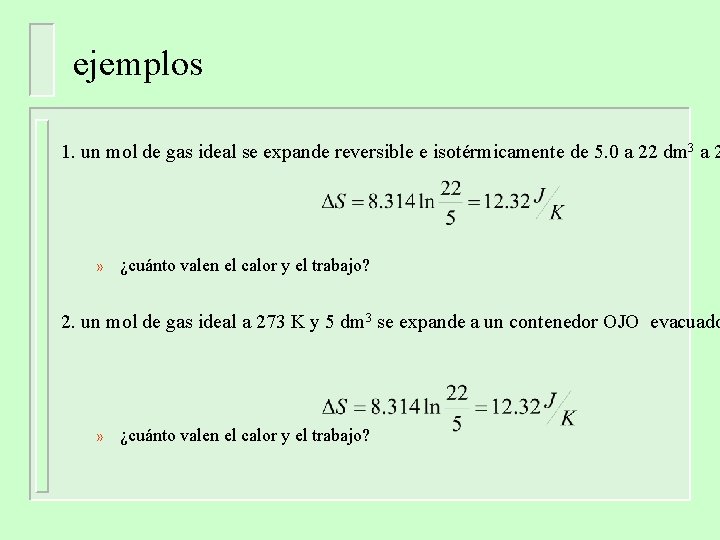
ejemplos 1. un mol de gas ideal se expande reversible e isotérmicamente de 5. 0 a 22 dm 3 a 2 » ¿cuánto valen el calor y el trabajo? 2. un mol de gas ideal a 273 K y 5 dm 3 se expande a un contenedor OJO evacuado » ¿cuánto valen el calor y el trabajo?
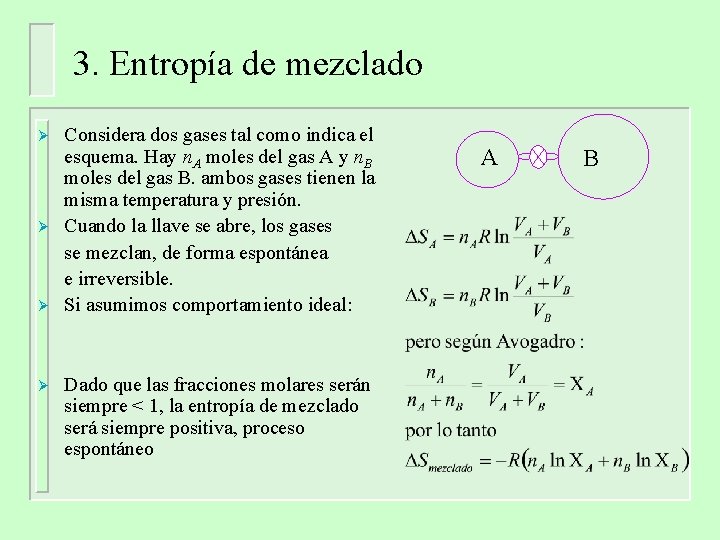
3. Entropía de mezclado Ø Ø Considera dos gases tal como indica el esquema. Hay n. A moles del gas A y n. B moles del gas B. ambos gases tienen la misma temperatura y presión. Cuando la llave se abre, los gases se mezclan, de forma espontánea e irreversible. Si asumimos comportamiento ideal: Dado que las fracciones molares serán siempre < 1, la entropía de mezclado será siempre positiva, proceso espontáneo A B
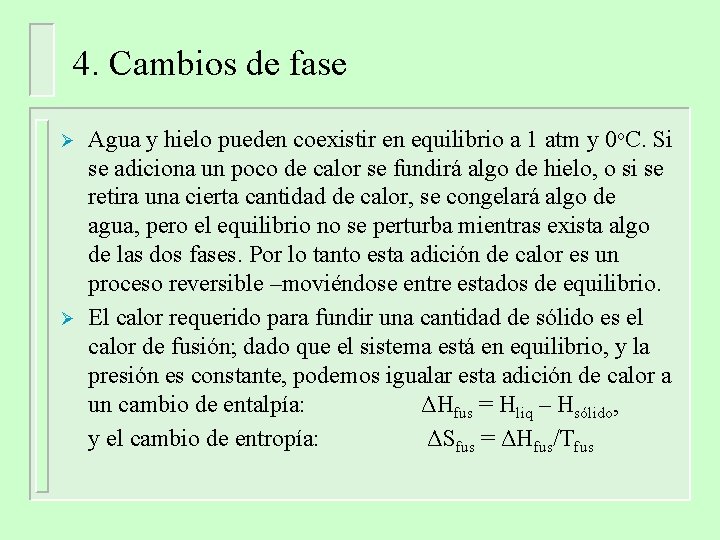
4. Cambios de fase Ø Ø Agua y hielo pueden coexistir en equilibrio a 1 atm y 0 o. C. Si se adiciona un poco de calor se fundirá algo de hielo, o si se retira una cierta cantidad de calor, se congelará algo de agua, pero el equilibrio no se perturba mientras exista algo de las dos fases. Por lo tanto esta adición de calor es un proceso reversible –moviéndose entre estados de equilibrio. El calor requerido para fundir una cantidad de sólido es el calor de fusión; dado que el sistema está en equilibrio, y la presión es constante, podemos igualar esta adición de calor a un cambio de entalpía: ΔHfus = Hliq – Hsólido, y el cambio de entropía: ΔSfus = ΔHfus/Tfus
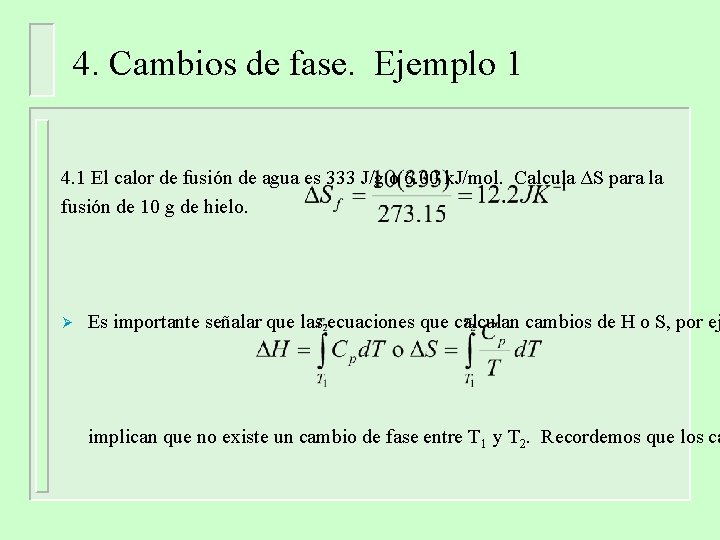
4. Cambios de fase. Ejemplo 1 4. 1 El calor de fusión de agua es 333 J/g o 6. 00 k. J/mol. Calcula ΔS para la fusión de 10 g de hielo. Ø Es importante señalar que las ecuaciones que calculan cambios de H o S, por ej implican que no existe un cambio de fase entre T 1 y T 2. Recordemos que los ca
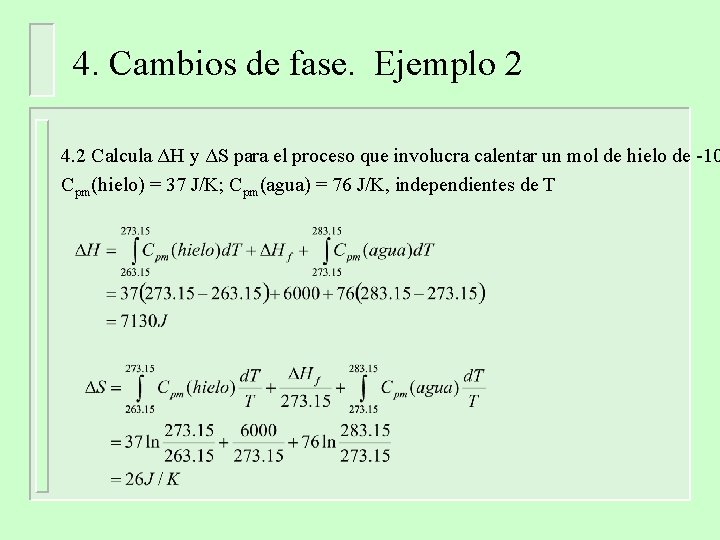
4. Cambios de fase. Ejemplo 2 4. 2 Calcula ΔH y ΔS para el proceso que involucra calentar un mol de hielo de -10 Cpm(hielo) = 37 J/K; Cpm(agua) = 76 J/K, independientes de T
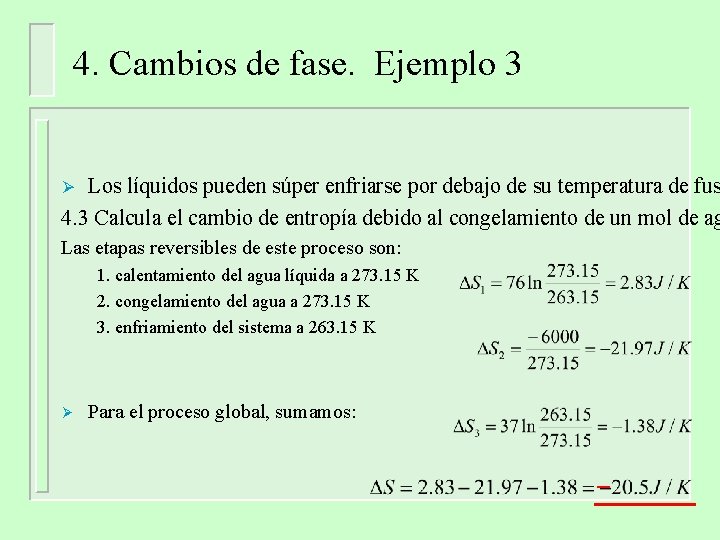
4. Cambios de fase. Ejemplo 3 Los líquidos pueden súper enfriarse por debajo de su temperatura de fus 4. 3 Calcula el cambio de entropía debido al congelamiento de un mol de ag Ø Las etapas reversibles de este proceso son: 1. calentamiento del agua líquida a 273. 15 K 2. congelamiento del agua a 273. 15 K 3. enfriamiento del sistema a 263. 15 K Ø Para el proceso global, sumamos: –
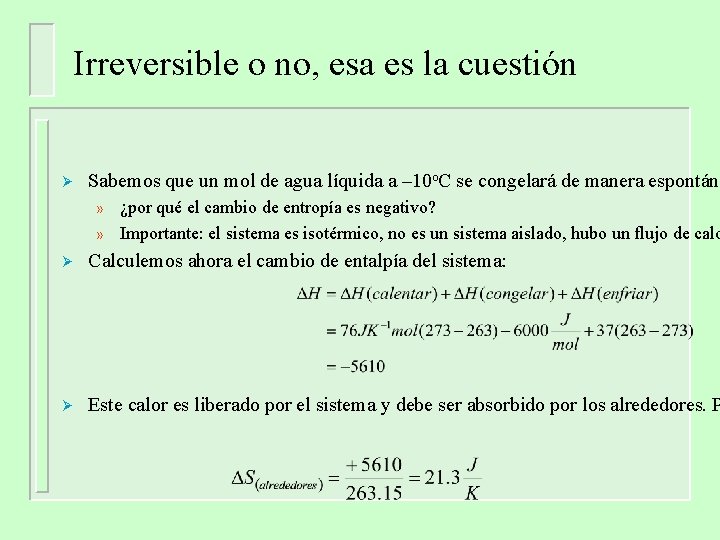
Irreversible o no, esa es la cuestión Ø Sabemos que un mol de agua líquida a – 10 o. C se congelará de manera espontáne » » ¿por qué el cambio de entropía es negativo? Importante: el sistema es isotérmico, no es un sistema aislado, hubo un flujo de calo Ø Calculemos ahora el cambio de entalpía del sistema: Ø Este calor es liberado por el sistema y debe ser absorbido por los alrededores. P
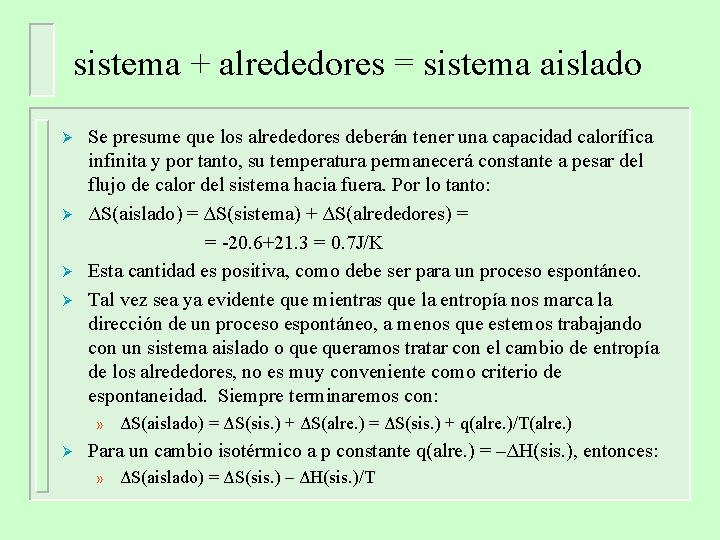
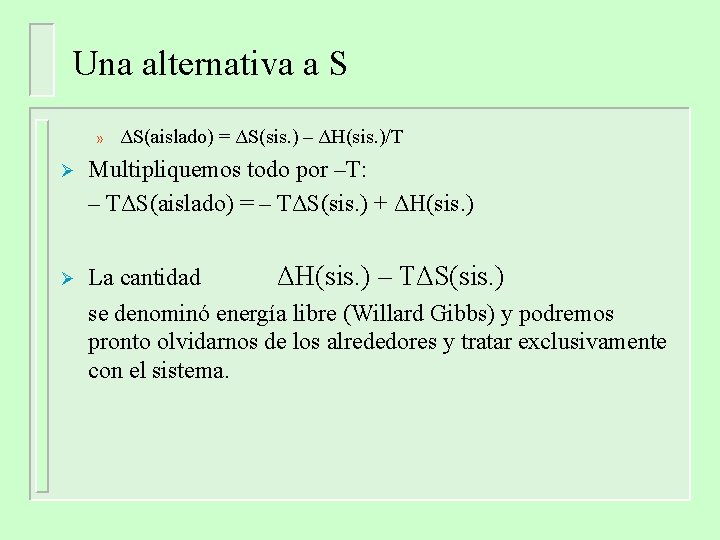
sistema + alrededores = sistema aislado Ø Ø Se presume que los alrededores deberán tener una capacidad calorífica infinita y por tanto, su temperatura permanecerá constante a pesar del flujo de calor del sistema hacia fuera. Por lo tanto: ΔS(aislado) = ΔS(sistema) + ΔS(alrededores) = = -20. 6+21. 3 = 0. 7 J/K Esta cantidad es positiva, como debe ser para un proceso espontáneo. Tal vez sea ya evidente que mientras que la entropía nos marca la dirección de un proceso espontáneo, a menos que estemos trabajando con un sistema aislado o queramos tratar con el cambio de entropía de los alrededores, no es muy conveniente como criterio de espontaneidad. Siempre terminaremos con: » Ø ΔS(aislado) = ΔS(sis. ) + ΔS(alre. ) = ΔS(sis. ) + q(alre. )/T(alre. ) Para un cambio isotérmico a p constante q(alre. ) = –ΔH(sis. ), entonces: » ΔS(aislado) = ΔS(sis. ) – ΔH(sis. )/T
Una alternativa a S » ΔS(aislado) = ΔS(sis. ) – ΔH(sis. )/T Ø Multipliquemos todo por –T: – TΔS(aislado) = – TΔS(sis. ) + ΔH(sis. ) Ø La cantidad ΔH(sis. ) – TΔS(sis. ) se denominó energía libre (Willard Gibbs) y podremos pronto olvidarnos de los alrededores y tratar exclusivamente con el sistema.
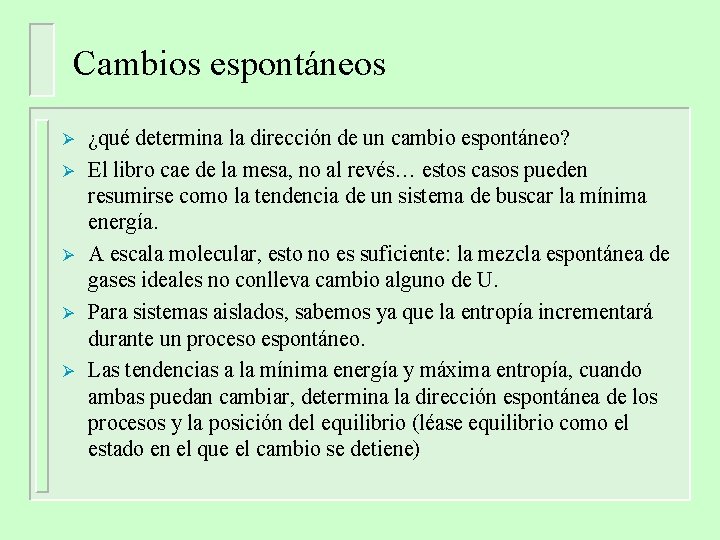
Cambios espontáneos Ø Ø Ø ¿qué determina la dirección de un cambio espontáneo? El libro cae de la mesa, no al revés… estos casos pueden resumirse como la tendencia de un sistema de buscar la mínima energía. A escala molecular, esto no es suficiente: la mezcla espontánea de gases ideales no conlleva cambio alguno de U. Para sistemas aislados, sabemos ya que la entropía incrementará durante un proceso espontáneo. Las tendencias a la mínima energía y máxima entropía, cuando ambas puedan cambiar, determina la dirección espontánea de los procesos y la posición del equilibrio (léase equilibrio como el estado en el que el cambio se detiene)
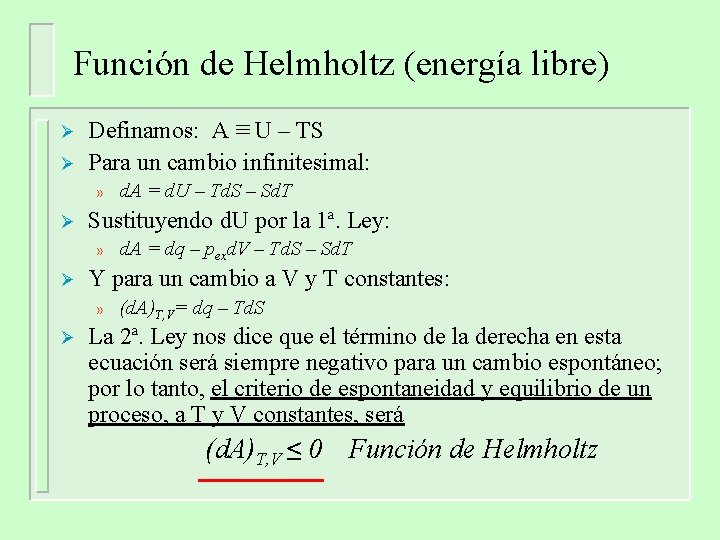
Función de Helmholtz (energía libre) Ø Ø Definamos: A ≡ U – TS Para un cambio infinitesimal: » Ø Sustituyendo d. U por la 1ª. Ley: » Ø d. A = dq – pexd. V – Td. S – Sd. T Y para un cambio a V y T constantes: » Ø d. A = d. U – Td. S – Sd. T (d. A)T, V= dq – Td. S La 2ª. Ley nos dice que el término de la derecha en esta ecuación será siempre negativo para un cambio espontáneo; por lo tanto, el criterio de espontaneidad y equilibrio de un proceso, a T y V constantes, será (d. A)T, V ≤ 0 Función de Helmholtz
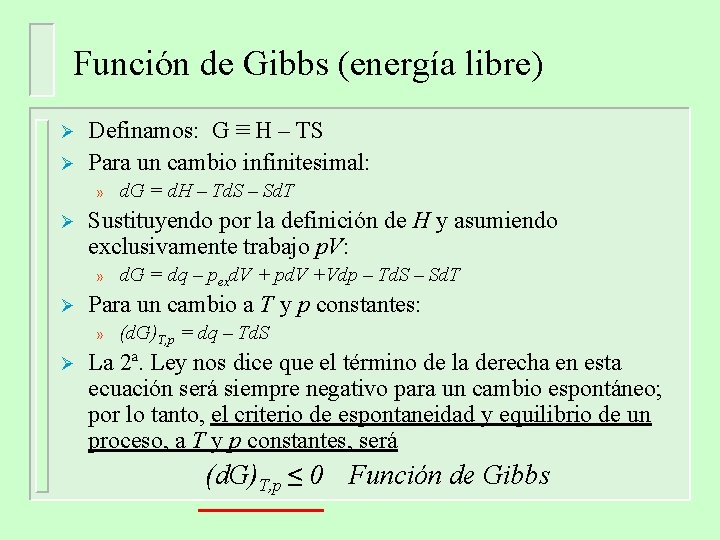
Función de Gibbs (energía libre) Ø Ø Definamos: G ≡ H – TS Para un cambio infinitesimal: » Ø Sustituyendo por la definición de H y asumiendo exclusivamente trabajo p. V: » Ø d. G = dq – pexd. V + pd. V +Vdp – Td. S – Sd. T Para un cambio a T y p constantes: » Ø d. G = d. H – Td. S – Sd. T (d. G)T, p = dq – Td. S La 2ª. Ley nos dice que el término de la derecha en esta ecuación será siempre negativo para un cambio espontáneo; por lo tanto, el criterio de espontaneidad y equilibrio de un proceso, a T y p constantes, será (d. G)T, p ≤ 0 Función de Gibbs
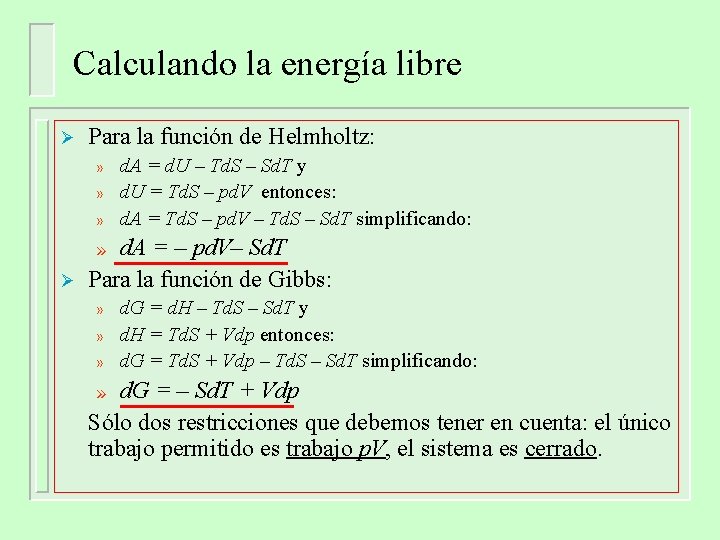
Calculando la energía libre Ø Para la función de Helmholtz: » » » d. A = d. U – Td. S – Sd. T y d. U = Td. S – pd. V entonces: d. A = Td. S – pd. V – Td. S – Sd. T simplificando: d. A = – pd. V– Sd. T Para la función de Gibbs: » Ø » » » d. G = d. H – Td. S – Sd. T y d. H = Td. S + Vdp entonces: d. G = Td. S + Vdp – Td. S – Sd. T simplificando: d. G = – Sd. T + Vdp Sólo dos restricciones que debemos tener en cuenta: el único trabajo permitido es trabajo p. V, el sistema es cerrado. »
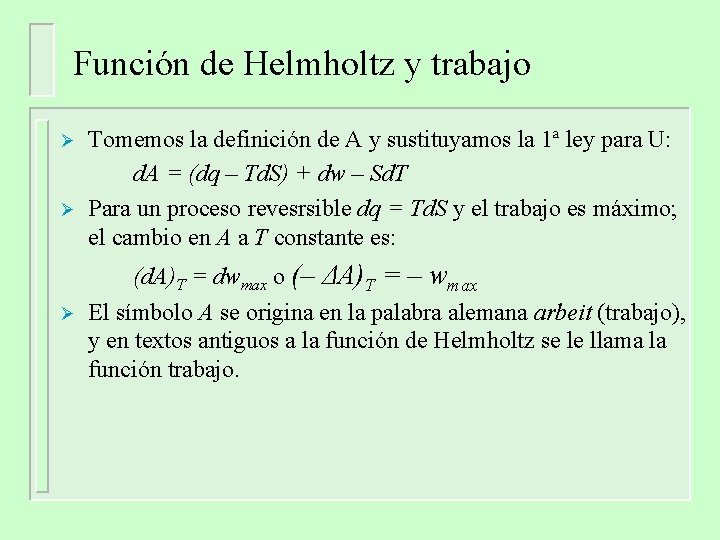
Función de Helmholtz y trabajo Ø Ø Ø Tomemos la definición de A y sustituyamos la 1ª ley para U: d. A = (dq – Td. S) + dw – Sd. T Para un proceso revesrsible dq = Td. S y el trabajo es máximo; el cambio en A a T constante es: (d. A)T = dwmax o (– ΔA)T = – wmax El símbolo A se origina en la palabra alemana arbeit (trabajo), y en textos antiguos a la función de Helmholtz se le llama la función trabajo.
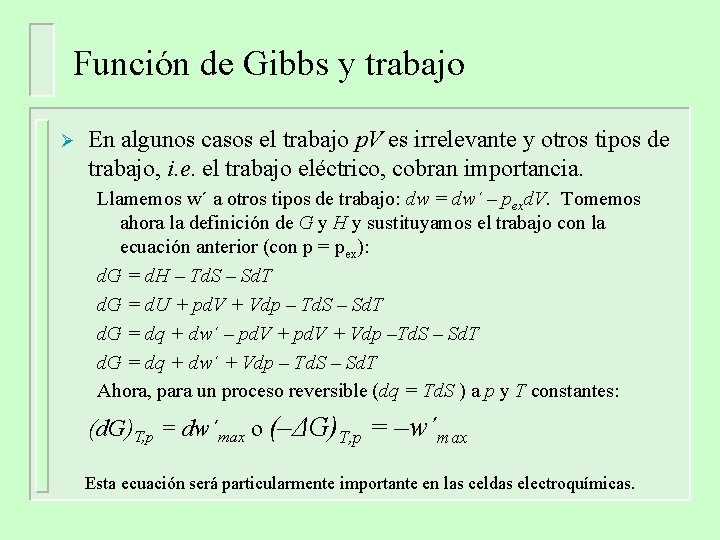
Función de Gibbs y trabajo Ø En algunos casos el trabajo p. V es irrelevante y otros tipos de trabajo, i. e. el trabajo eléctrico, cobran importancia. Llamemos w´ a otros tipos de trabajo: dw = dw´ – pexd. V. Tomemos ahora la definición de G y H y sustituyamos el trabajo con la ecuación anterior (con p = pex): d. G = d. H – Td. S – Sd. T d. G = d. U + pd. V + Vdp – Td. S – Sd. T d. G = dq + dw´ – pd. V + Vdp –Td. S – Sd. T d. G = dq + dw´ + Vdp – Td. S – Sd. T Ahora, para un proceso reversible (dq = Td. S ) a p y T constantes: (d. G)T, p = dw´max o (–ΔG)T, p = –w´max Esta ecuación será particularmente importante en las celdas electroquímicas.