
Arvelig ataksi og spastisk paraparese Forskning p Ullevl
- Slides: 37
Arvelig ataksi og spastisk paraparese Forskning på Ullevål og litt om HSP Siri Lynne Rydning Lege i spesialisering, fordypningsstilling Nevrologisk avdeling Oslo Universitetssykehus HF, Ullevål NASPA årsmøte lørdag 24. 11. 12
Oversikt 1. Hereditær spastisk paraparese 2. Forskning på Ullevål • • • Tall fra databasen Diagnoser Mål
Hereditær spastisk paraparese
HSP • • • Definisjoner Historie Kliniske symptomer/funn Genetikk De vanligste sykdomsformer Behandling
Definisjoner • Arvelige spinocerebellære lidelser – Hereditær spastisk paraparese – Arvelige ataksier • HSP – Hereditær spastisk paraparese – Familiær spastisk paraplegi – Strumpell-Lorrain disease
Historie • 1880 -1990 – Kliniske beskrivelser • Fra 1990 – Genetisk kartlegging
Forekomst • Verden: 2 -12: 100. 000 • Nevrolog/epidemiolog Skre undersøkte forekomst i Norge på 70 -tallet (14: 100. 000) • 7, 4: 100. 000 i Sørøst-Norge – A. K. Erichsen, 2009 – Ca 400 i Norge
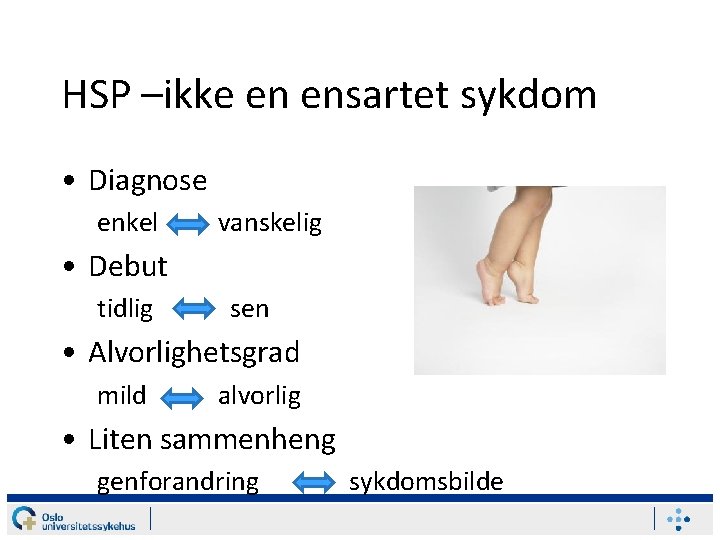
HSP –ikke en ensartet sykdom • Diagnose enkel vanskelig • Debut tidlig sen • Alvorlighetsgrad mild alvorlig • Liten sammenheng genforandring sykdomsbilde
Symptomer/funn • Økende gangvansker i form av spastisitet (stivhet) i bena – Gangvansker, ustøhet, stivhet, dårlig kraft, tågange • Økte reflekser, oppadvendt plantarrefleks • Redusert kraft i bena (paraparese) • Affeksjon av blære-/tarm-/seksualfunksjon • Annet – Depresjon, fatigue (tretthet), nummenhet i føtter/ben, ryggsmerter, hulfot
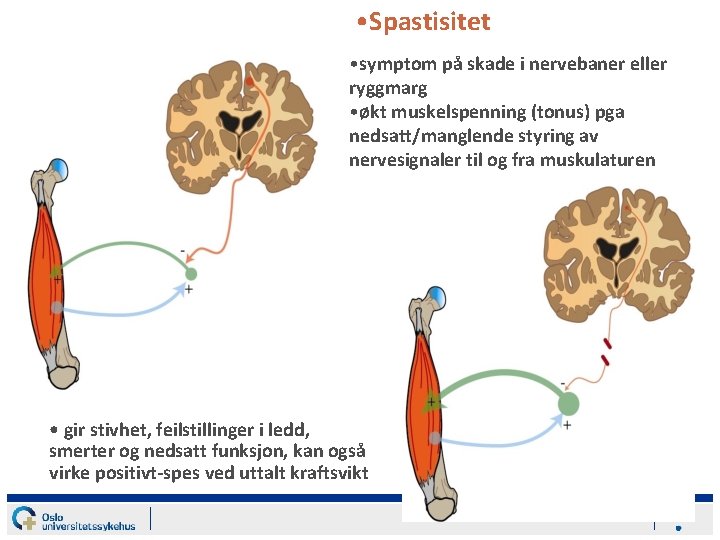
• Spastisitet • symptom på skade i nervebaner eller ryggmarg • økt muskelspenning (tonus) pga nedsatt/manglende styring av nervesignaler til og fra muskulaturen • gir stivhet, feilstillinger i ledd, smerter og nedsatt funksjon, kan også virke positivt-spes ved uttalt kraftsvikt
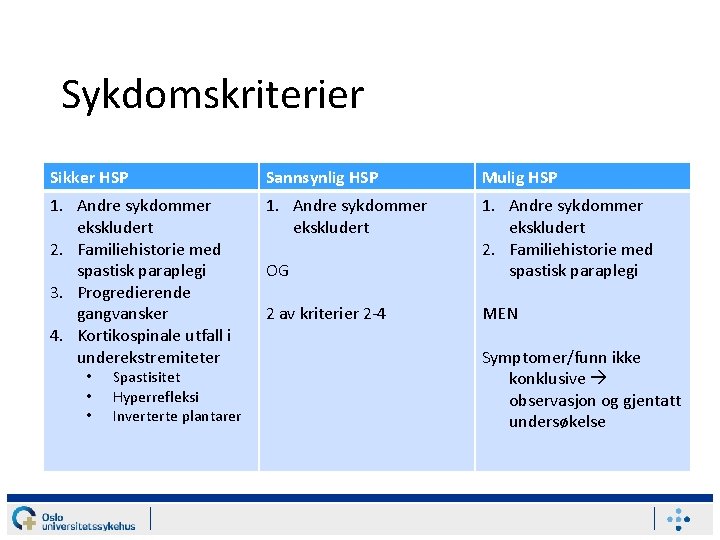
Sykdomskriterier Sikker HSP Sannsynlig HSP Mulig HSP 1. Andre sykdommer ekskludert 2. Familiehistorie med spastisk paraplegi 3. Progredierende gangvansker 4. Kortikospinale utfall i underekstremiteter 1. Andre sykdommer ekskludert OG 1. Andre sykdommer ekskludert 2. Familiehistorie med spastisk paraplegi 2 av kriterier 2 -4 MEN • • • Spastisitet Hyperrefleksi Inverterte plantarer Symptomer/funn ikke konklusive observasjon og gjentatt undersøkelse
Kliniske former for HSP • Kalles ofte ”ren” eller ”komplisert” form • Ren form – Spastisitet hovedsymptom • Kompliserte former har tilleggsymptomer – Ataksi – Nevropati, Ekstrapyramidale symptomer (ufrivillige bevegelser, skjelvinger), Kognitive vansker, Synsforstyrrelser, Epilepsi
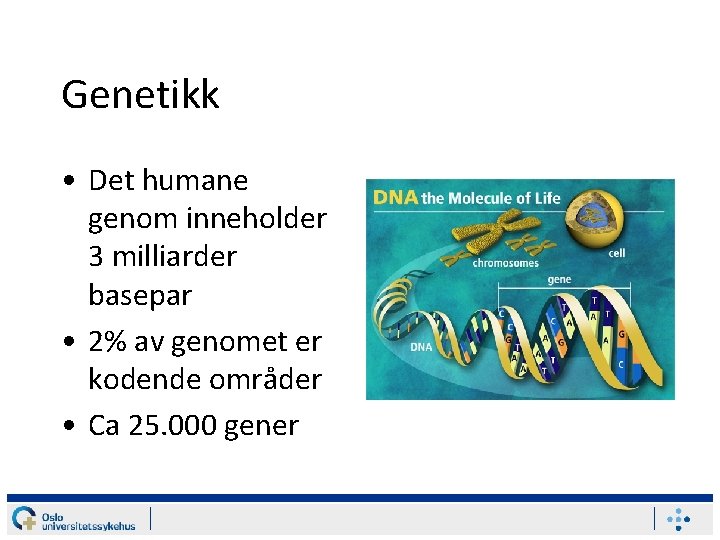
Genetikk • Det humane genom inneholder 3 milliarder basepar • 2% av genomet er kodende områder • Ca 25. 000 gener
Genetikk • 99, 9% er identisk mellom ulike individer 0, 1% skiller < 2 % skiller
Arvegang • HSP er en monogen sykdom • Mutasjon (genforandring) i et gen sykdom Gregor Mendel, 1866 Erteblomst
Arvegang • Man arver to kopier av hvert gen; en fra mor, en fra far • Forskjellig arvegang av sykdomsvarianter – Autosomal dominant – Autosomal recessiv – Kjønnsbundet/X-bundet – Sporadisk
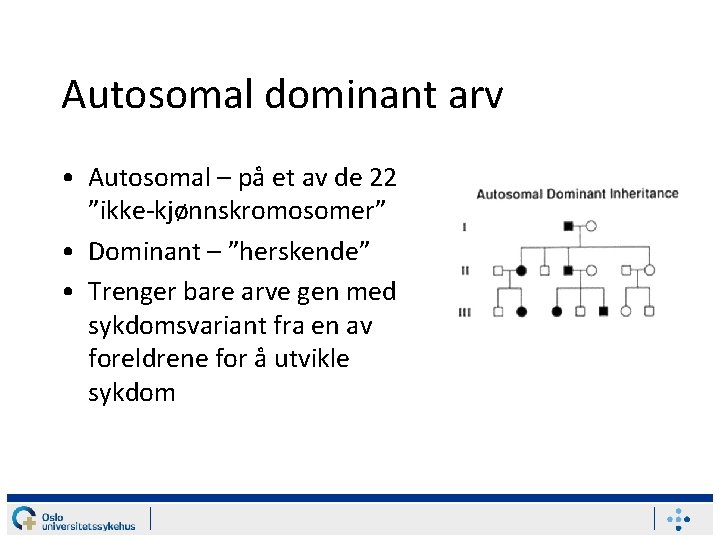
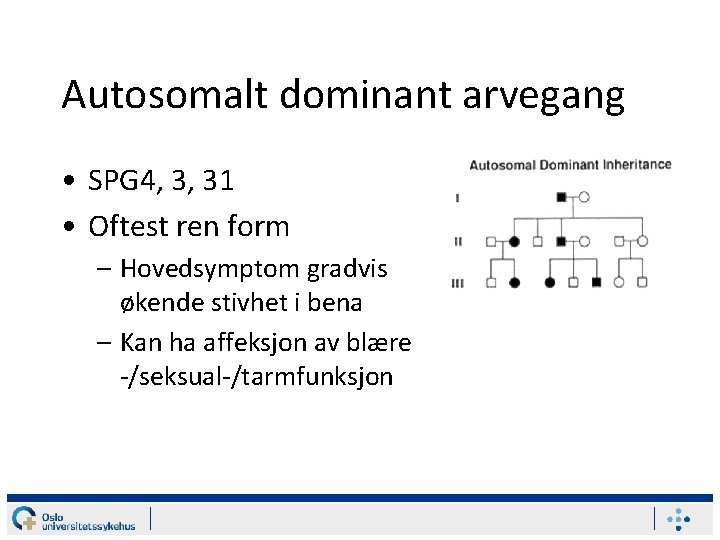
Autosomal dominant arv • Autosomal – på et av de 22 ”ikke-kjønnskromosomer” • Dominant – ”herskende” • Trenger bare arve gen med sykdomsvariant fra en av foreldrene for å utvikle sykdom
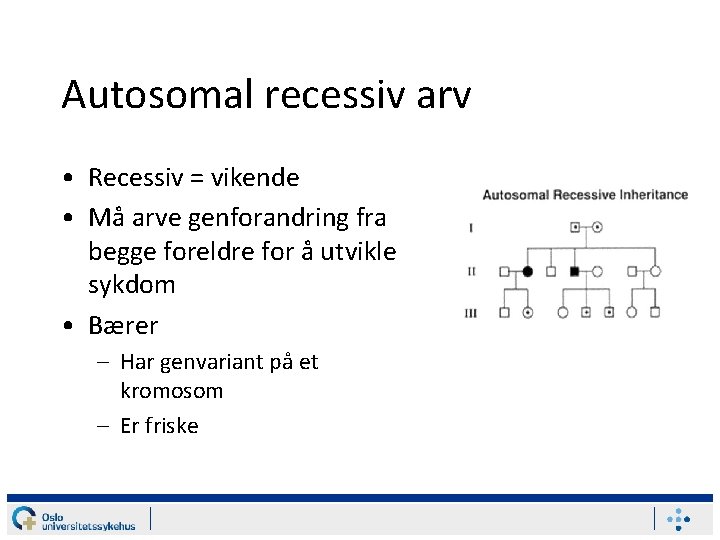
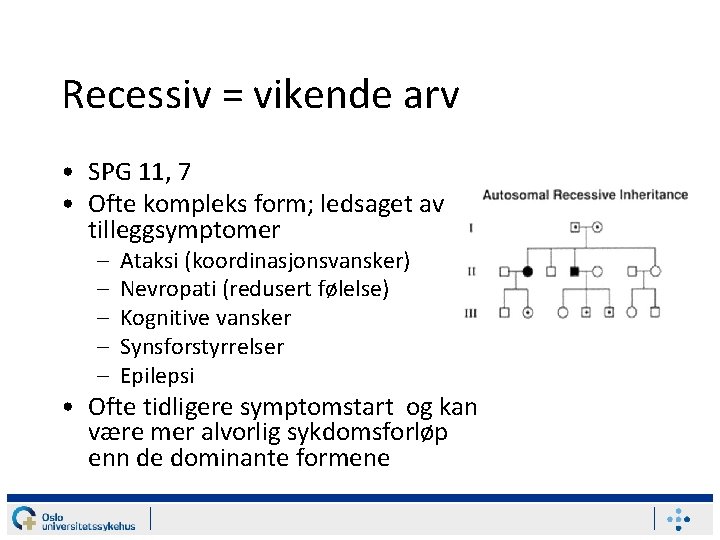
Autosomal recessiv arv • Recessiv = vikende • Må arve genforandring fra begge foreldre for å utvikle sykdom • Bærer – Har genvariant på et kromosom – Er friske
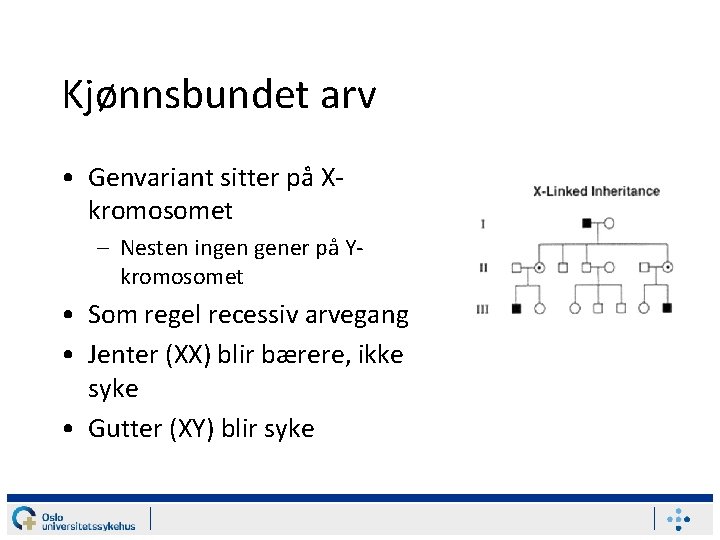
Kjønnsbundet arv • Genvariant sitter på Xkromosomet – Nesten ingen gener på Ykromosomet • Som regel recessiv arvegang • Jenter (XX) blir bærere, ikke syke • Gutter (XY) blir syke
Sporadisk • Uten kjent familiehistorie • Forløp passer med kjent arvelig tilstand • Andre årsaker utelukket • Kan være arvelig – Små familier, ukjent familie, tidlig dødsfall hos foreldre, ”feil” familie, nyoppstått genfeil – Genvariant kan ha variabel sykdomsgivende effekt
Genetiske former for HSP • > 48 former karakterisert genetisk – Forskjellig nivå; – område i DNA Gen Protein Funksjon • Benevnes – SPG (SPastic Gait/SPastisk Gange) + – tall i rekkefølgen de ble oppdaget • Forskjellig typer arvegang – Dominant, vikende, X-bundet, sporadisk
Genetiske former for HSP • Noen ”vanlige” former – SPG 4, 3, 31, 11 kan testes for i Norge i dag • Mange kun funnet i en familie • Svært mange har ikke kjent genetisk diagnose – Foreløpig…
Autosomalt dominant arvegang • SPG 4, 3, 31 • Oftest ren form – Hovedsymptom gradvis økende stivhet i bena – Kan ha affeksjon av blære -/seksual-/tarmfunksjon
SPG 4 • Vanligste og best kjente form for HSP • Ca 50% av aut. dominant og 10 -15% av sporadisk HSP • Oftest ren spastisk paraparese • Kan ha andre ledsagende symptomer – Affeksjon av blære-/tarm-/seksualfunksjon – Milde følelsesforstyrrelser – Lettgradig kognitive vansker, lærevansker
SPG 4 • Alder ved symptomstart oftest i voksen alder (174 år) • Ofte mildere form ved tidlig sykdomsstart • Svært forskjellig sykdomsbilde også innen samme familie • Kan tilsynelatende hoppe over generasjonsledd – 20% med genvarianten er uten symptomer (6% uten kliniske funn) • Gen: SPAST. Protein: Spastin. Viktig for funksjon og vekst av nervetrådene
SPG 3 • Som regel ren form – Kan ha nevropati, skoliose • Ca 10% av aut. dominant HSP • Ofte symptomstart i barneår (2 -50 år) • Ofte mild-moderat form med lite/sakte progresjon, svært variabelt • Gen: ATL 1. Protein: Atlastin-1. Transport i og funksjon av nervetråder
SPG 31 • Som regel ren form • 3 -6% av aut. dominant HSP • Alder ved symptomstart oftest før 20 års alder (1 -60 år) • Relativt mild form, variabelt • Av og til svelgvansker, muskelsvinn, nevropati • Gen: REEP 1. Protein: Ukjent. Transport i nervetråder
Recessiv = vikende arv • SPG 11, 7 • Ofte kompleks form; ledsaget av tilleggsymptomer – – – Ataksi (koordinasjonsvansker) Nevropati (redusert følelse) Kognitive vansker Synsforstyrrelser Epilepsi • Ofte tidligere symptomstart og kan være mer alvorlig sykdomsforløp enn de dominante formene
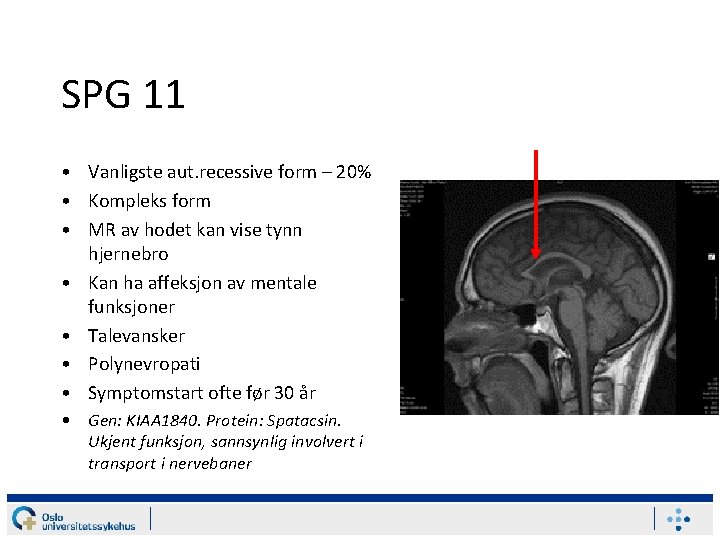
SPG 11 • Vanligste aut. recessive form – 20% • Kompleks form • MR av hodet kan vise tynn hjernebro • Kan ha affeksjon av mentale funksjoner • Talevansker • Polynevropati • Symptomstart ofte før 30 år • Gen: KIAA 1840. Protein: Spatacsin. Ukjent funksjon, sannsynlig involvert i transport i nervebaner
Behandling • Det finnes dessverre ingen helbredende behandling • Behandling rettes mot symptomer • Fysioterapi og daglig trening svært viktig – – – Øke styrke i ben, koordinasjon, balanse, utholdenhet Forebygge kontrakturer/feilstillinger Tøyningsøvelser, aktiv tøying av oppvarmet muskulatur Personlig tilpasset treningsprogram Varme Bassengtrening
Behandling • Behandling spasmer/muskelkramper – – Baklofen (tabletter, pumpe) Benzodiazepiner, kinin mot leggspasmer Lavdose levodopa kan ha effekt hos noen Botulinumtoksin injeksjoner • Nevrourolog ved blæreforstyrrelser • Hjelpemidler • Fampridin (Fampyra®) – Har vist bedring av gangfunksjon hos MS-pasienter – Kan forsøkes hos enkelte personer med HSP – Ulemper: Kostnad. Hyppige kontroller. Usikker effekt
HSPA-forskning på Ullevål
(Anne Kjersti Erichsen) Jeanette Koht Chantal Tallaksen (Sven Olav Løstegaard) Kaja Selmer Iselin Wedding Eriksen Doriana Misceo Siri L. Rydning Forskningsgruppen på Ullevål
Database • Fra 2002 samlet og registrert informasjon om personer med arvelig spinocerebellær sykdom • Samtale • Klinisk undersøkelse • Blodprøve lagres • Vi vil gjerne ha med alle i Norge med diagnose HSP/arvelig ataksi! Database definisjon: En database er strukturert samling av relaterte data, begrepet er vanligvis knyttet til elektroniske datasystemer. (Wikipedia)
Våre mål - 1 • Finne genetisk diagnose hos flest mulig • Flere strategier – Velge ut familiene som egner seg til "individuelle" studier • Mange syke i familien, spesielle symptomer – Samle grupper av familier til større studier • Lignende arvegang og sykdomsbilde
Våre mål - 2 • Prøve å forstå hvorfor utviklingen er så variabel fra individ til individ – Finne andre markører/modifiserende faktorer • • Miljøfaktorer? Biokjemiske markører? Billedundersøkelser som MR? Genetikk?
Våre mål - 3 • Se mer på behandlingsmuligheter – Livskvalitet – Fysioterapi – Ev. medisiner som fampridin (Fampyra®) – Genterapi – lengre frem i tid