
ANEMIAS HEMOLTICAS Fabin Sanabria Gonzlez Hematologa HSJD I2012
ANEMIAS HEMOLÍTICAS Fabián Sanabria González Hematología HSJD, I-2012
Dilema diagnóstico
Severidad
Aparición de la enfermedad Agudo Subagudo Crónico
Clasificación de las anemias hemolíticas • Intracorpusculares vs Extracorpusculares. • Intravasculares vs Extravasculares. • Congénitas vs Adquiridas.

Intracorpusculares • Defectos intrínsecos del glóbulo rojo. • Mayoritariamente hemoglobinopatías y enzimopatías. • Ejemplos: • Drepanocitosis. • Deficiencia de G-6 P-DH. • Talasemias. • Hemoglobinuria paroxismal nocturna. • Esferocitosis hereditaria.
Extracorpusculares • Alteraciones externas al eritrocito. • No involucra defecto propio de la célula. • Ejemplos: • Hemólisis por drogas. • Anemia hemolítica autoinmune. • Hemólisis por fragmentación. • Hemólisis por procesos infecciosos.
Intravasculares • Ocurren dentro de los vasos sanguíneos, y no están relacionadas con actividad del sistema retículo-endotelial. • Generalmente tienden a producir hemoglobinuria o hemosiderinuria. • Mayormente relacionadas a activación del complemento. • Ejemplos: • Fragmentación. • HPN. • AHAI por anticuerpos fríos.
Extravasculares • Relacionadas con la actividad del sistema retículo- endotelial y el secuestro y fagocitosis de los eritrocitos. • Ejemplos: • AHAI por anticuerpos calientes. • Defectos de membrana de los eritrocitos. • Hemoglobinopatías.
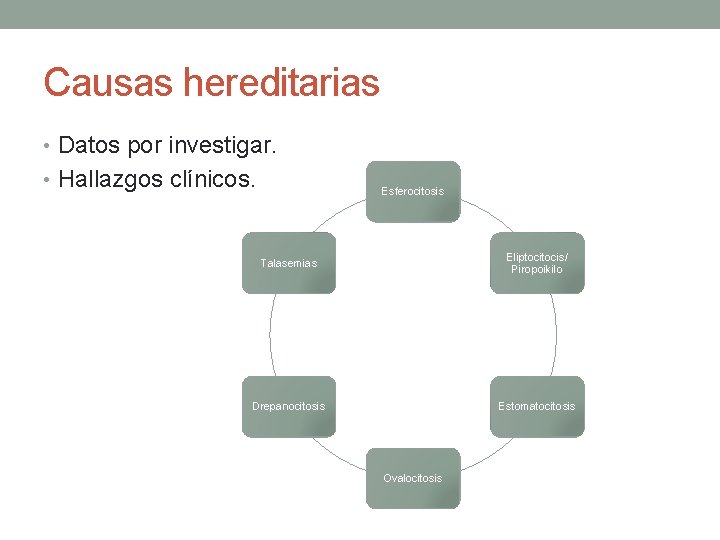
Causas hereditarias • Datos por investigar. • Hallazgos clínicos. Esferocitosis Talasemias Eliptocis/ Piropoikilo Drepanocitosis Estomatocitosis Ovalocitosis
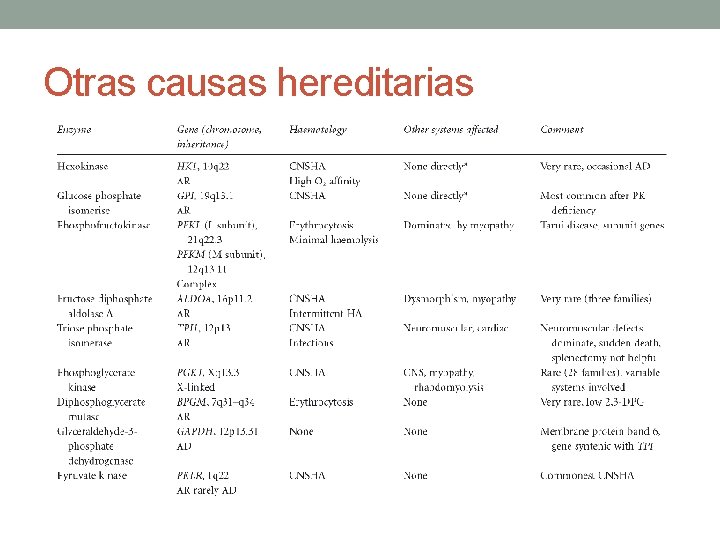
Otras causas hereditarias
ANEMIAS HEMOLÍTICAS ESPECÍFICAS
Esferocitosis • Intracorpuscular, hereditaria, extravascular. • Esferocitosis tiene aumento de fragilidad osmótica. • Defectos en proteínas de anclaje de la membrana, lo que hace que pierdan su forma normal. • 75% presentan historia familiar de herencia dominante. El resto por mutaciones de novo.
Esferocitosis • Clínica: • Con o sin anemia (compensación medular). • Esplenomegalia e ictericia. • Algunos casos de anemia grave. • Hemólisis aumenta en infecciones. • Laboratorio. • Diagnóstico. • Tratamiento.
Síndromes talasémicos • Defectos heredado en la producción de una o más cadenas de globina. • Aumento relativo en la producción de otras. • Eritropoyesis ineficaz. • Hemólisis. • Microcitosis, eritrocitosis, anemia. • Más frecuentes la alfa y beta talasemia.

Anemia hemolítica microangiopática • Hemólisis intravascular • Causas: causada por fragmentación • Carcinoma invasivo. de eritrocitos normales que • Complicaciones del embarazo. pasan a través de arteriolas • Hipertensión maligna. anómalas. • PTT/SUH • Fármacos antineoplásicos. • Postrasplante. • Hay lesiones vasculares por • Vasculitis generalizada. depósito de plaquetas y • Anomalías vasculares fibrina. localizadas.
Anemia hemolítica microangiopática • Laboratorio: • Fragmentación (esquistocitos). • Aumento reticulocitos. • Datos de hemólisis intravascular. • Datos generales de hemólisis. • Puede existir coagulopatía de consumo. • Trombocitopenia. • Tratamiento; • Tratar la causa subyacente. • Transfusiones. • Plasmaféresis en ciertos casos.
Anemia hemolítica por agente físico o químico • Específico de pacientes con deficiencias enzimáticas. • Mecanismos inmunológicos. • Otros mecanismos: • Arsénico anhidro. • Plomo. • Cobre. • Cloratos. • Agua. • Oxígeno. • Venenos de insectos/arácnidos. • Calor.
Anemia hemolítica por agentes infecciosos • Mecanismos: • Invasión directa de microorganismos. • Toxinas hemolíticas. • Desarrollo de autoanticuerpos contra antígenos eritrocitarios. • Ejemplos: • Malaria. • Babesiosis. • Bartonelosis. • Clostridium perfringens. • Mycoplasma pneumoniae.
Anemia hemolítica autoinmune • Reacción inmunológica contra eritrocitos autólogos. • Clasificación: • Primaria vs Secundaria. • Anticuerpos fríos vs calientes (mixtos) • Incidencia aumenta con la edad, relacionado con aparición de enfermedades malignas. • Causas secundarias: • Enf. Linfoproliferativas, reumáticas (LES), infecciones, neoplasias no linfoides, inflamación crónica, drogas.
Anemia hemolítica autoinmune • Mecanismos de destrucción: • Ac calientes: atrapamiento por macrófagos y SRE. • Ac fríos: actividad del complemento y lisis celular. • Síntomas/Signos. • Laboratorio. • Prueba de antiglobulina directa (Coombs). • Ac anti-Ig. G o C 3 d o Ig. M • Determinación de la especificidad. • Prueba de antiglobulina indirecta. • Búsqueda de alo/auto anticuerpos en el plasma.
Anemia hemolítica autoinmune • Diagnóstico diferencial. • Tratamiento: • Transfusión? ? • Esteroides: • Prednisona VO a 1 mg/kg de peso. • Pulsos de metilprednisolona IV. • Disminución progresiva en 2 -3 meses. • Esplenectomía. • Inmunosupresores: ciclofosfamida o azatioprina. • Otros: • Plasmaféresis. • Gamaglobulina IV.
Anemia hemolítica por fármacos • Mecanismos: • Adsorción de haptenos/fármaco. (Ac anti fármaco) • Penicilinas, Cefalosporinas, Tetraciclinas. • Formación de complejos ternarios. • Quinidida, Rifampicina, Cefalosporinas, Anfotericina B, Diclofenaco. • Inducción de autoanticuerpos que reaccionan con eritrocitos en ausencia del fármaco. • Cefalosporinas, Alfametildopa, Levodopa, Diclofenaco.
Hemoglobinuria Paroxismal Nocturna • Trastorno adquirido de las células precursoras hematopoyéticas, caracterizado por deficiencia de proteínas ligadoras de fosfatidilinositol enla superficie. • Hemólisis intravascular mediada por complemento. • Única anemia hemolítica adquirida causada por un defecto intrínseco de los eritrocitos. • Anomalía mono/oligoclonal con aumento de sensibilidad a la destrucción de eritrocitos.
Hemoglobinuria Paroxismal Nocturna • Deficiencia de proteínas de membrana: • CD 59, CD 55, CD 16, CD 14. • Hemoglobinuria nocturna es infrecuente. • Anemia hemolítica crónica. • Carencia de hierro. • Pancitopenia.
Hemoglobinuria Paroxismal Nocturna • Trombosis, embolismo. • Anemia puede ser grave. • Macrocitosis. • Microcitosis/hipocromía. • Pancitopenia. • Hemosiderinuria. • Diagnóstico. • Tratamiento/Pronóstico.
- Slides: 26