
Allineamenti di sequenze Allineamenti di sequenze proteiche e
- Slides: 72
Allineamenti di sequenze
Allineamenti di sequenze proteiche e nucleotidiche UNA RAPIDA CORSA TRA LE SEQUENZE Memorandum giovanni. colonna@unina 2. it
Allineamenti di sequenze • Lo scopo dell’allineamento di sequenze e’ permettere al ricercatore di determinare se le sequenze da comparare dimostrano sufficiente somiglianza per giustificare l’inferenza di omologia. • La similarità di due sequenze é una quantità misurabile che può essere espressa come, per esempio, percentuale di identità. • Sequenze che condividono un antenato comune si dicono invece omologhe. Sequenze omologhe spesso, ma non sempre, hanno funzioni comuni. Similarità Omologia • Due geni sono o non sono omologhi - non ci sono misure intermedie di omologia come ce ne sono per la similarità. 06/11/2020 3
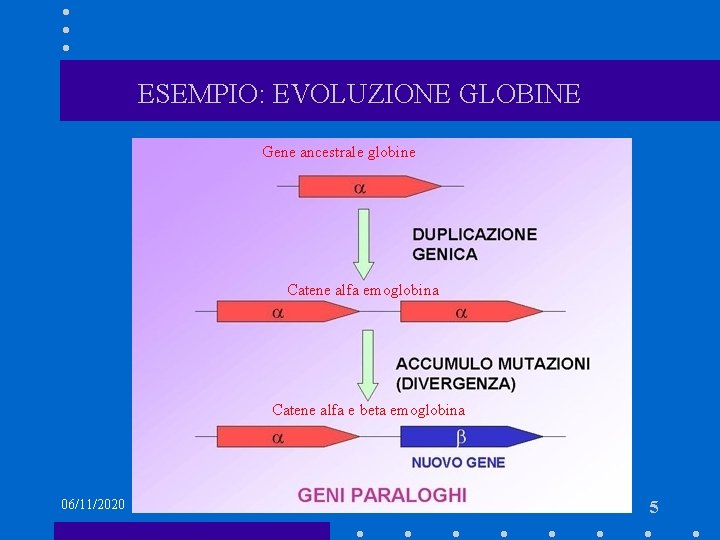
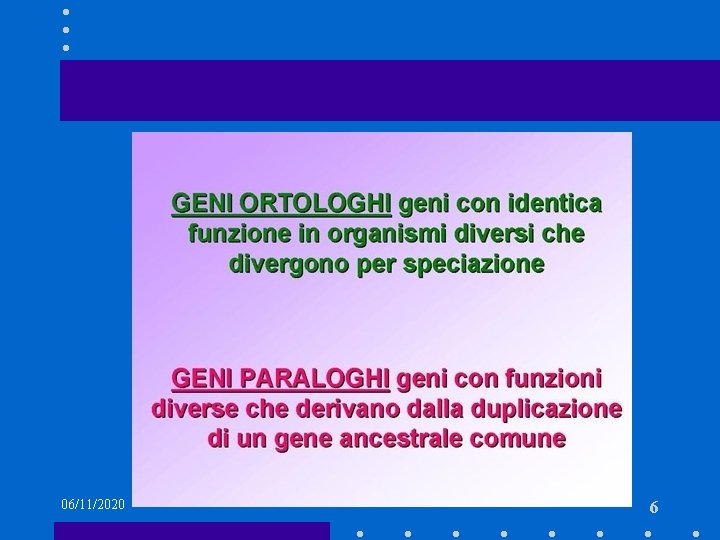
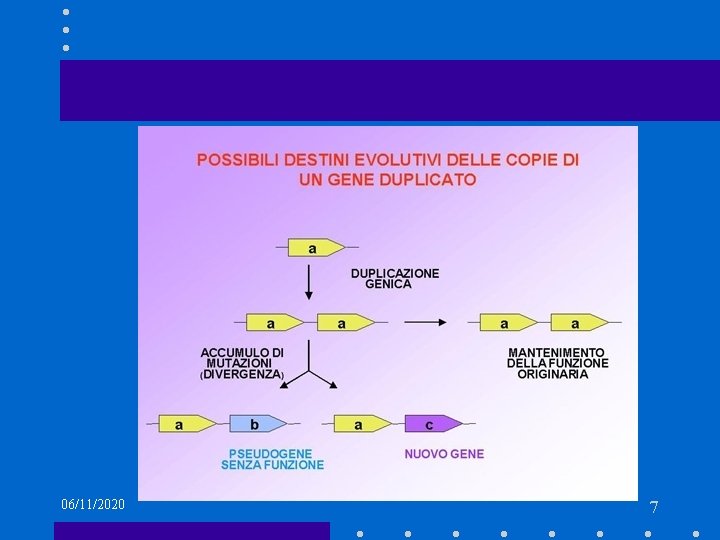
Allineamenti di sequenze • Strutture o sequenze ortologhe in due organismi sono sequenze omologhe che sono evolute dalla stessa caratteristica nel loro ultimo antenato comune ma che non necessariamente mantengono la loro funzione ancestrale. L’evoluzione delle sequenze ortologhe riflette l’evoluzione degli organismi. • Sequenze omologhe la cui evoluzione riflette invece eventi di duplicazione genica si definiscono paraloghe. • Per esempio, la catena dell’ emoglobina e’ un paralogo della catena dell’ emoglobina e della mioglobina, dal momento che ambedue si sono evolute dallo stesso gene ancestrale attraverso ripetuti eventi di duplicazione genica. 06/11/2020 4
ESEMPIO: EVOLUZIONE GLOBINE Gene ancestrale globine Catene alfa emoglobina Catene alfa e beta emoglobina 06/11/2020 5
06/11/2020 6
06/11/2020 7
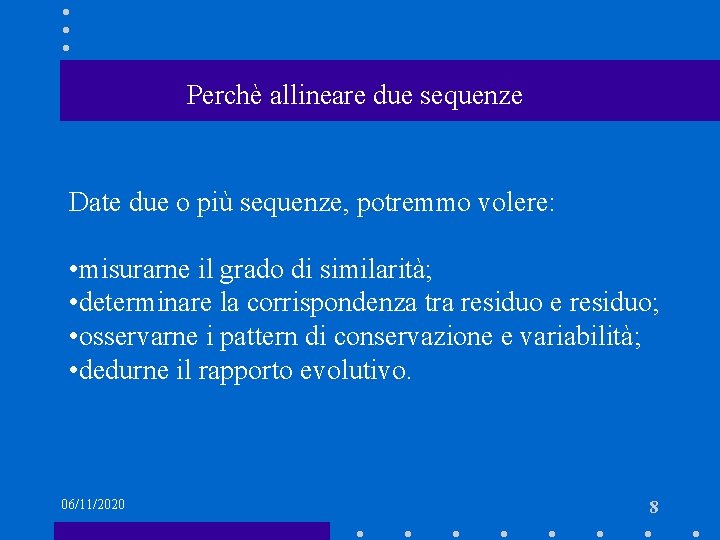
Perchè allineare due sequenze Date due o più sequenze, potremmo volere: • misurarne il grado di similarità; • determinare la corrispondenza tra residuo e residuo; • osservarne i pattern di conservazione e variabilità; • dedurne il rapporto evolutivo. 06/11/2020 8
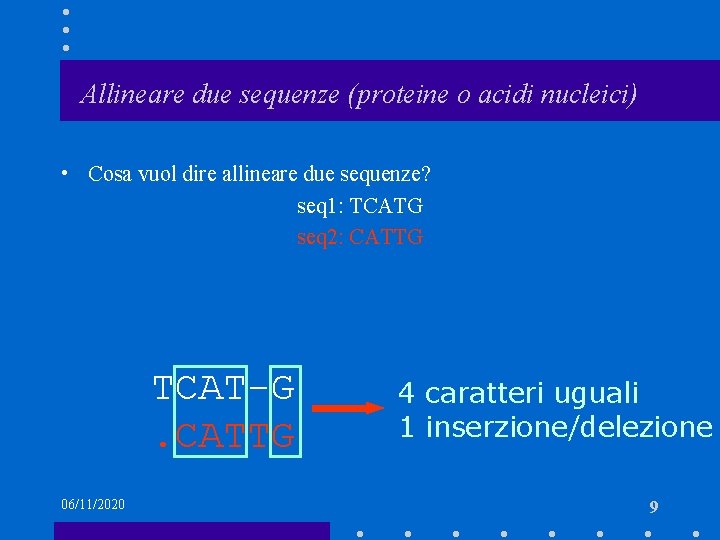
Allineare due sequenze (proteine o acidi nucleici) • Cosa vuol dire allineare due sequenze? seq 1: TCATG seq 2: CATTG TCAT-G. CATTG 06/11/2020 4 caratteri uguali 1 inserzione/delezione 9
Cosa vuol dire allineare due sequenze? • scrivere due sequenze orizzontalmente in modo da avere il maggior numero di simboli identici o simili in registro verticale anche introducendo intervalli (gaps – inserzioni/delezioni – indels) 06/11/2020 10
Cosa vuol dire allineare due sequenze? • Per confrontare i nucleotidi o gli aminoacidi che compaiono in posizioni corrispondenti in due o più sequenze, dobbiamo innanzitutto assegnare tali corrispondenze. • L'allineamento di sequenza consiste nell'identificazione delle corrispondenze residuo per residuo. • Esso è lo strumento base della bioinformatica. Qualunque assegnazione di corrispondenze che conservi l'ordine dei residui all'interno delle sequenze è un allineamento. Possono essere introdotti dei gap (interruzioni). 06/11/2020 11
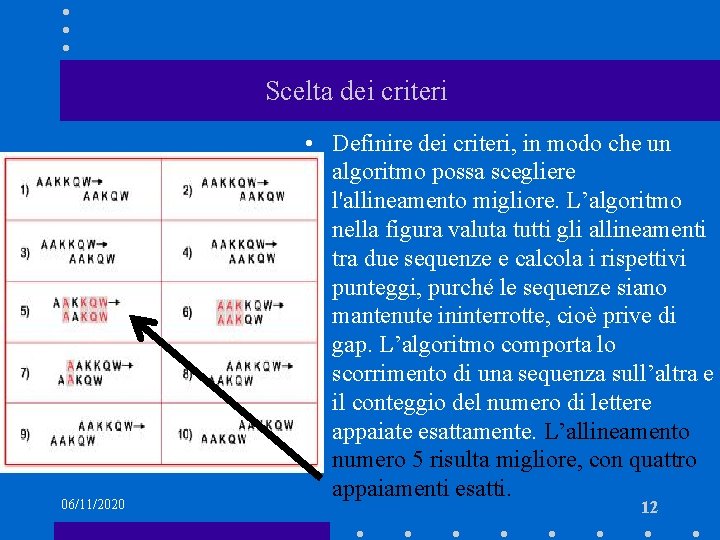
Scelta dei criteri 06/11/2020 • Definire dei criteri, in modo che un algoritmo possa scegliere l'allineamento migliore. L’algoritmo nella figura valuta tutti gli allineamenti tra due sequenze e calcola i rispettivi punteggi, purché le sequenze siano mantenute ininterrotte, cioè prive di gap. L’algoritmo comporta lo scorrimento di una sequenza sull’altra e il conteggio del numero di lettere appaiate esattamente. L’allineamento numero 5 risulta migliore, con quattro appaiamenti esatti. 12
Scelta dei criteri • Fra due sequenze di lunghezza n e m il numero possibile di differenti allineamenti e’ pari a n + m - 1 quando si esclude l’inserimento di gaps. 06/11/2020 13
Un pò di calcoli • L’applicazione dell’algoritmo illustrato precedentemente comporta che ad ogni avanzamento della sequenza si dovranno confrontare tutte le lettere appaiate tra le due sequenze. • Si dimostra che si dovranno effettuare un numero di confronti lettera a lettera pari al prodotto delle lunghezze delle due sequenze che si vogliono allineare. • Nel nostro esempio ci sono complessivamente 30 coppie di lettere appaiate: 5 x 6 = 30 (prodotto delle lunghezze delle due sequenze). 06/11/2020 14
Un pò di calcoli • E' evidente che l'efficienza di un algoritmo in termini di tempo di esecuzione è determinata dal numero di operazioni necessarie per eseguirlo. Quante più volte è ripetuta una stessa operazione tanto maggiore sarà il tempo richiesto. • Nell'esempio illustrato sopra si tratta di un numero di operazioni proporzionale al prodotto delle lunghezze, che si indica con O(nm). • Se si suppone che le lunghezze n e m siano dello stesso ordine di grandezza, si userà O(n 2). 06/11/2020 15
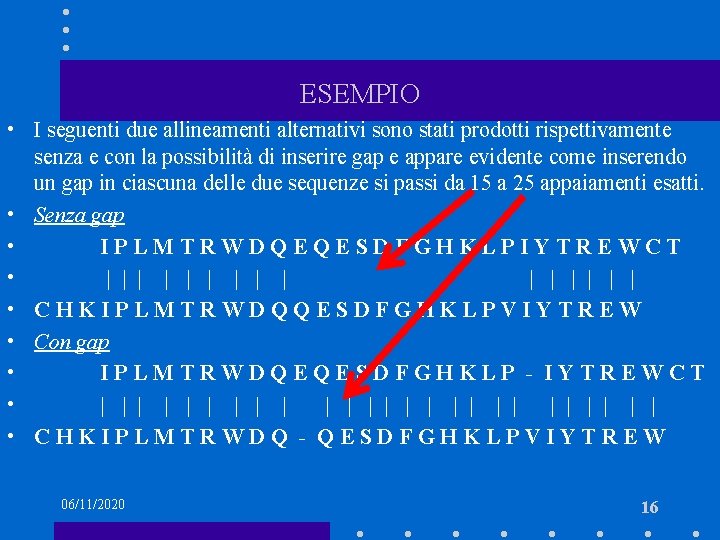
ESEMPIO • I seguenti due allineamenti alternativi sono stati prodotti rispettivamente senza e con la possibilità di inserire gap e appare evidente come inserendo un gap in ciascuna delle due sequenze si passi da 15 a 25 appaiamenti esatti. • Senza gap • I P L M T R W D Q E S D F G H K L P I Y T R E W C T • | | | | | | | • C H K I P L M T R W D Q Q E S D F G H K L P V I Y T R E W • Con gap • I P L M T R W D Q E S D F G H K L P - I Y T R E W C T • | | | | | | | | • C H K I P L M T R W D Q - Q E S D F G H K L P V I Y T R E W 06/11/2020 16
Un pò di calcoli • L'inserimento di gap comporta principalmente due complicazioni: la prima relativa alla definizione di criteri di similarità e la seconda relativa alla possibilità di disporre di algoritmi adeguati. • Un algoritmo di scorrimento di una sequenza sull’altra è assolutamente inadatto allo scopo perché ci sono troppi modi diversi con cui si può inserire un gap nelle sequenze da allineare. • In una sequenza lunga n caratteri è infatti possibile inserire un singolo gap in n-1 posizioni, generando n sequenze diverse. Consentendo un numero maggiore di gap il numero di possibili sequenze aumenta in modo esponenziale. E' quindi essenziale pensare ad algoritmi di allineamento più efficienti. 06/11/2020 17
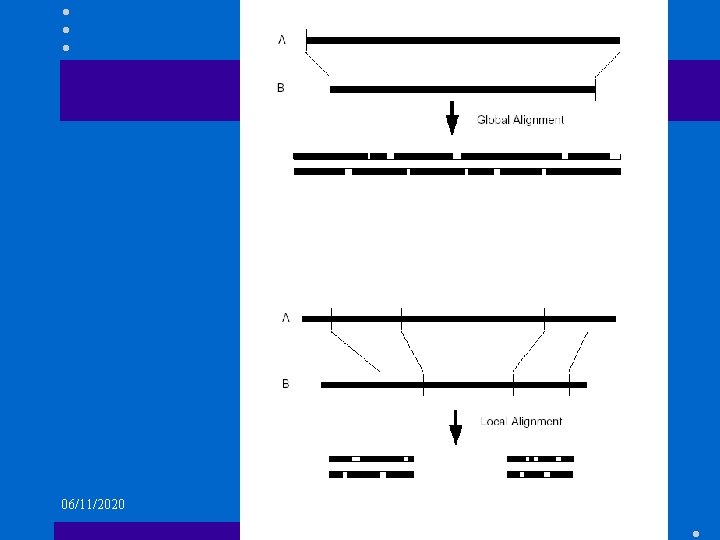
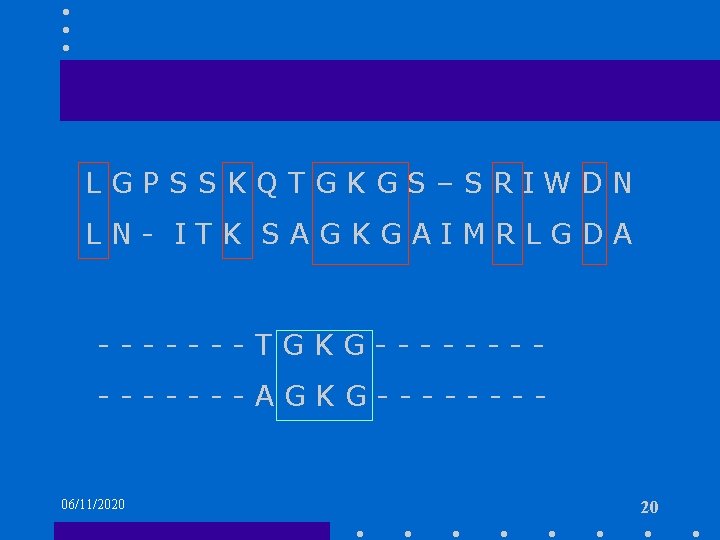
Due tipi di allineamento • globale: vengono allineate le intere sequenze dall’N- al C-terminale • locale: vengono allineate solo le zone con la più alta densità di somiglianza generando uno o più suballineamenti 06/11/2020 18
06/11/2020 19
LGPSSKQTGKGS–SRIWDN LN- ITK SAGKGAIMRLGDA -------TGKG-------AGKG---- 06/11/2020 20
Significato dell’allineamento • L’allineamento tra due sequenze biologiche è utile per scoprire informazione funzionale, strutturale ed evolutiva 06/11/2020 21
Metodi di allineamento Esistono diverse metodologie per allineare due (o più) sequenze che hanno generato più pacchetti software di analisi (programmi): • Analisi della matrice a punti (dot matrix) • Programmazione dinamica (dynamic programming) • Metodo delle n-ple (Fasta, Blast) 06/11/2020 22
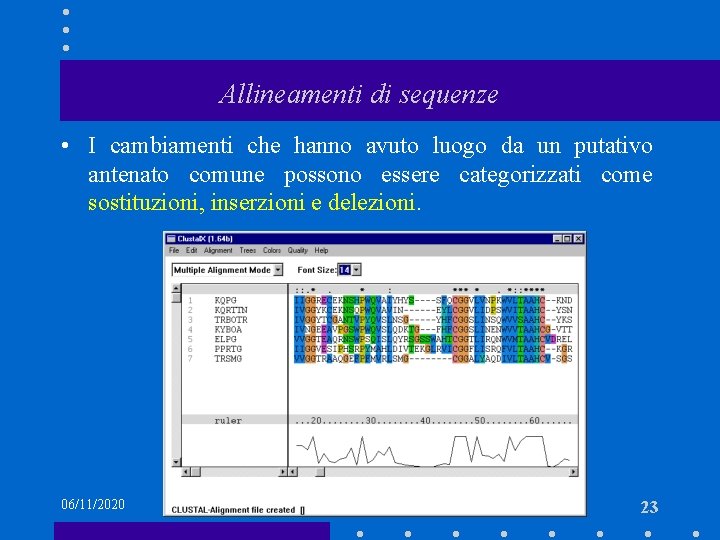
Allineamenti di sequenze • I cambiamenti che hanno avuto luogo da un putativo antenato comune possono essere categorizzati come sostituzioni, inserzioni e delezioni. 06/11/2020 23
Allineamenti di sequenze: alcune osservazioni • In un allineamento residuo per residuo, spesso si trova che alcune regioni di una proteina, od alcuni specifici amminoacidi, sono piu’ conservati di altri. • Questa informazione può essere indicativa dei residui che sono piu’ importanti per il mantenimento della struttura o della funzione. • Se però partiamo da organismi strettamente correlati, come il topo ed il ratto, queste similarità possono essere semplicemente indicative del fatto che una determinata regione non ha avuto ancora il tempo di divergere ! 06/11/2020 24
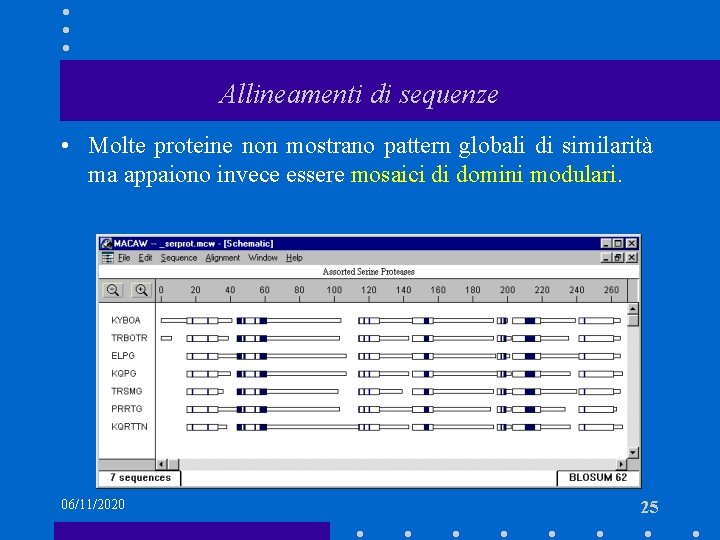
Allineamenti di sequenze • Molte proteine non mostrano pattern globali di similarità ma appaiono invece essere mosaici di domini modulari. 06/11/2020 25
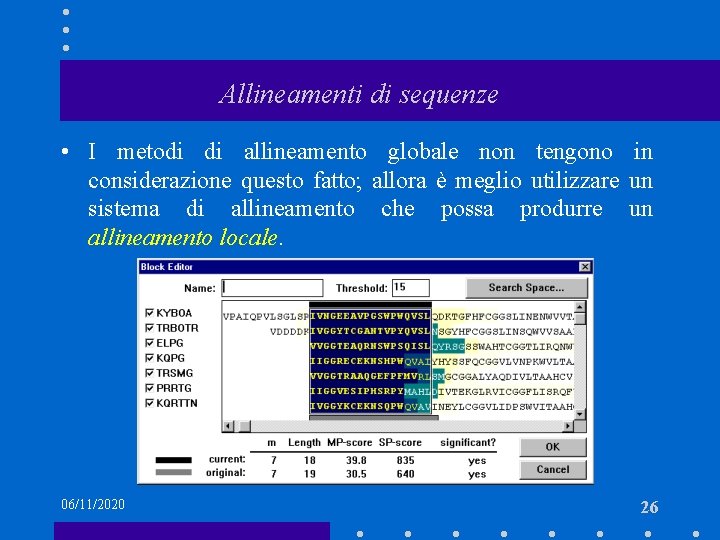
Allineamenti di sequenze • I metodi di allineamento globale non tengono in considerazione questo fatto; allora è meglio utilizzare un sistema di allineamento che possa produrre un allineamento locale. 06/11/2020 26
Allineamenti di sequenze • Anche per il problema più semplice, il numero di possibili soluzioni é estremamente grande, cosicché é spesso interessante identificare il “miglior” allineamento. Matematicamente, questo si traduce nel trovare il miglior cammino nel nostro spazio delle soluzioni. • L’algoritmo di Needleman-Wunsch é un’applicazione della strategia di programmazione dinamica al problema di trovare allineamenti di sequenze ottimali. Il cammino ottimale può essere ottenuto come estensione incrementale di sottocammini ottimali. L’allineamento ottimale si deve estendere dall’inizio alla fine in tutte e due le sequenze. 06/11/2020 27
Allineamenti di sequenze • Una piccola modificazione a questa strategia permette di trovare l’allineamento locale ottimale. • Il cammino per questo allineamento non deve raggiungere obbligatoriamente gli estremi dello spazio delle soluzioni, ma può iniziare e terminare internamente. Questo allineamento é ottimale localmente se il suo punteggio non può essere migliorato incrementando o decrementando l’estensione dell’allineamento. • Quando il punteggio di un allineamento raggiunge il valore di zero, terminiamo l’estensione di un cammino e ne cominciamo uno nuovo: Smith and Waterman. 06/11/2020 28
Metodo della matrice a punti • proposto da Gibbs and Mc. Intyre (1970) • consente di evidenziare ripetizioni dirette o inverse nelle sequenze 06/11/2020 29
Metodo della matrice a punti • esempi di programmi che lo codificano: – COMPARE e DOTPLOT – DOTTER (http: //www. cgr. ki. se/cgr/groups/sonnhammer/ Dotter. html 06/11/2020 30
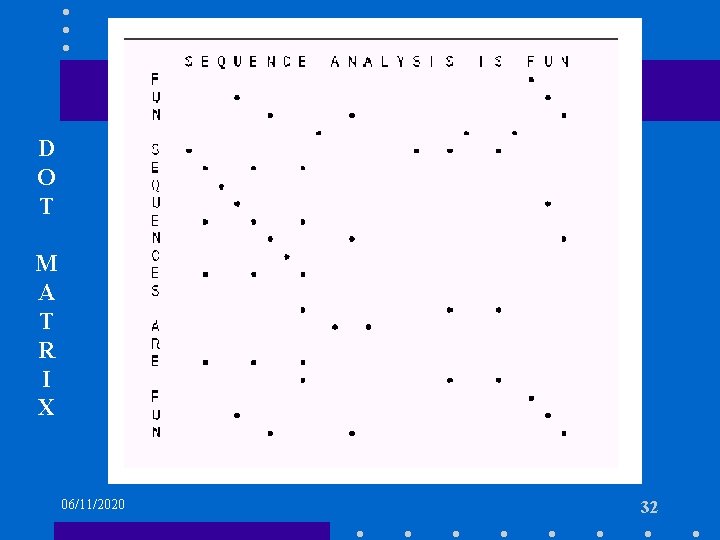
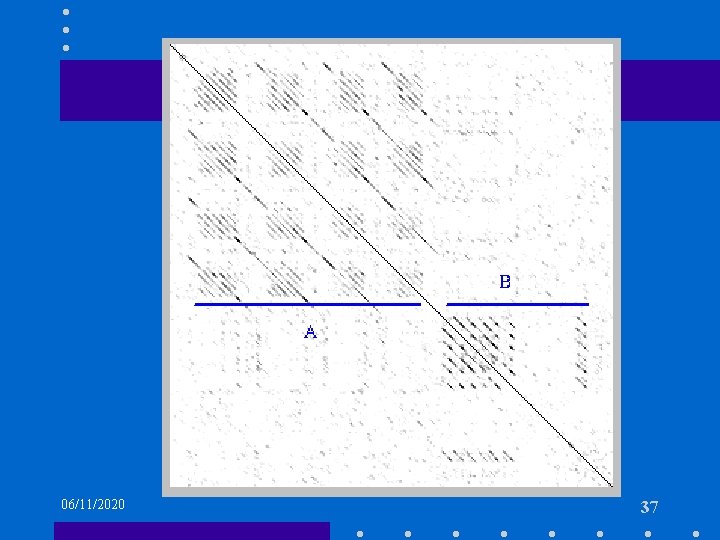
Dot Matrix • Le due sequenze da confrontare sono poste ai margini di una matrice di allineamento: una sequenza è scritta da sinistra a destra in corrispondenza del margine superiore, l’altra dall’alto in basso in corrispondenza del margine sinistro. Ogni casella della matrice fa riferimento a due lettere, una appartenente ad una sequenza e una all’altra. Se le due lettere sono uguali, la casella sarà colorata in nero e apparirà come un punto (dot) all’interno della matrice, altrimenti resterà bianca. Ogni allineamento di una certa lunghezza apparirà come un segmento diagonale e sarà visivamente distinguibile. 06/11/2020 31
D O T M A T R I X 06/11/2020 32
Dot Matrix Le dot matrix sono molto convenienti per l’immediatezza e l’intuitività con cui spesso riescono a fornire indicazioni utili, tuttavia non esprimono un valore dell’allineamento, ma solo la sua rappresentazione grafica. Esse consentono di individuare e localizzare similarità di sequenza anche in presenza di gap che graficamente appaiono come salti in diagonale, e permettono un facile riconoscimento di regioni ripetute, che appaiono come segmenti diagonali paralleli. 06/11/2020 33
Metodo della matrice a punti • Il maggiore vantaggio di questa tecnica consiste nel dare tutte le possibili corrispondenze di simboli tra due sequenze 06/11/2020 34
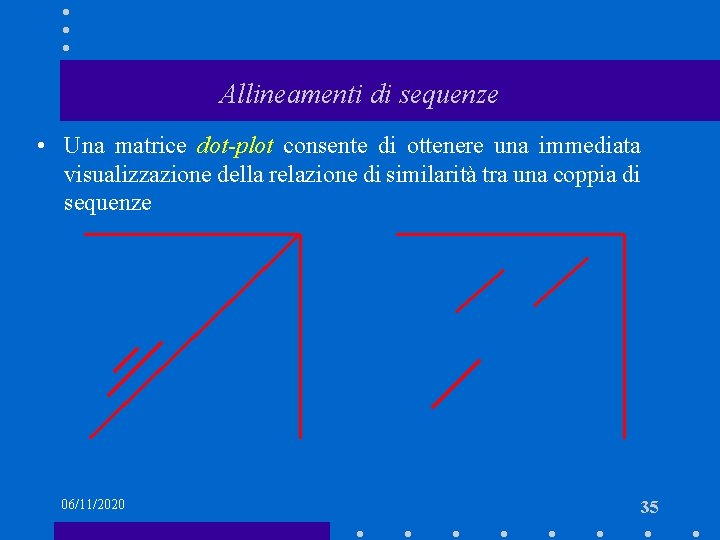
Allineamenti di sequenze • Una matrice dot-plot consente di ottenere una immediata visualizzazione della relazione di similarità tra una coppia di sequenze 06/11/2020 35
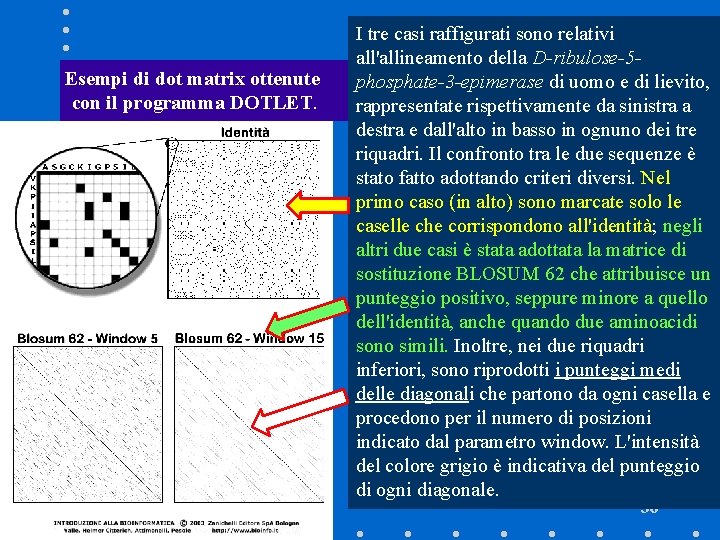
Esempi di dot matrix ottenute con il programma DOTLET. 06/11/2020 I tre casi raffigurati sono relativi all'allineamento della D-ribulose-5 phosphate-3 -epimerase di uomo e di lievito, rappresentate rispettivamente da sinistra a destra e dall'alto in basso in ognuno dei tre riquadri. Il confronto tra le due sequenze è stato fatto adottando criteri diversi. Nel primo caso (in alto) sono marcate solo le caselle che corrispondono all'identità; negli altri due casi è stata adottata la matrice di sostituzione BLOSUM 62 che attribuisce un punteggio positivo, seppure minore a quello dell'identità, anche quando due aminoacidi sono simili. Inoltre, nei due riquadri inferiori, sono riprodotti i punteggi medi delle diagonali che partono da ogni casella e procedono per il numero di posizioni indicato dal parametro window. L'intensità del colore grigio è indicativa del punteggio di ogni diagonale. 36
06/11/2020 37
Allineamenti di sequenze • DOT PLOT • Il dotplot è una semplice illustrazione che fornisce una visione generale delle similarità tra due sequenze. Meno ovvio è il suo stretto rapporto con gli allineamenti. • Il dotplot è una tabella o matrice. Le righe corrispondono ai residui di una sequenza e le colonne ai residui della seconda sequenza. Nella forma più semplice di dotplot, quando i residui sono diversi le posizioni corrispondenti vengono lasciate vuote, mentre vengono riempite quando i residui corrispondono. Tratti di residui corrispondenti costituiscono una diagonale nella direzione dall'angolo in alto a sinistra all'angolo in basso a destra. 06/11/2020 38
Allineamenti di sequenze • I dotplot sono stati usati in biologia per 30 anni. Sono un mezzo molto efficace per valutare graficamente la similarità tra due sequenze. • I dotplot hanno un numero di vantaggi rispetto agli allineamenti di sequenza: sono insensibili ai rearrangiamenti e funzionano meglio in presenza di segmenti a bassa entropia (cioé sequenze semplici) o zone duplicate. • Dal momento che i dotplot non hanno penalità per i gap, possono facilmente distinguere regioni simili separate da lunghe inserzioni, quindi sono molto utili nel caso di comparazioni di sequenze genomiche. • Un dotplot é essenzialmente una matrice grafica. Gli elementi in ogni riga o colonna corrispondono ad una base o residuo in una sequenza. 06/11/2020 39
Allineamenti di sequenze • In ogni punto in cui la sequenza nella riga e nella colonna coincidono, introduciamo un punto nel grafico. Le regioni delle sequenze che possono essere allineate senza introdurre gap emergono come una serie contigua di punti sulla diagonale. • Il rumore di fondo é molto alto perché molti dei match tra sequenze costruiti in questo modo sono casuali. Per eliminarlo possiamo calcolare il numero di match in una finestra, per esempio di 7 od 8 residui / basi, e decidere di introdurre un punto nel grafico solo se 4 su 7 di questi sono identici. Tipicamente, il punto viene posto nella posizione corrispondente al centro della finestra. 06/11/2020 40
Allineamenti di sequenze: svantaggi del dot plot • Uno degli svantaggi del dotplot è che esso ha una scarsa capacità di entrare nel "regno" delle sequenze che presentano un basso grado di correlazione. • Quando si fa un'analisi di sequenza, si dovrebbe sempre dare un'occhiata al dotplot per essere sicuri di non trascurare qualcosa di ovvio, tuttavia occorre essere preparati ad applicare degli strumenti più fini. 06/11/2020 41
Allineamenti di sequenze • Applicazioni tipiche dei dot plot sono: – riconoscimento di zone ripetute (duplicazioni) e transmembrana in una proteina (comparazione self contro self); – identificazione rapida di domini e sottodomini comuni a due sequenze proteiche; – identificazione di inverted repeats e riarrangiamenti in sequenze genomiche; – identificazoni di inserzioni e delezioni tra due zone genomiche sinteniche. . • Solitamente i parametri che possiamo controllare sono la dimensione della finestra e la soglia per produrre un punto. 06/11/2020 42
Allineamenti di sequenze: punteggio dell’allineamento • Possiamo dare un punteggio ad un allineamento semplicemente contando quanti caratteri identici o differenti sono allineati e quanti caratteri di gap abbiamo introdotto. • Una metrica che mette in relazione questi parametri rappresenta la distanza tra due sequenze (la cosidetta edit distance). • Se vogliamo allineare globalmente due sequenze, dobbiamo però tenere conto nel nostro sistema di punteggio dell’allineamento di residui non identici e del fatto che non possiamo aprire gap in maniera indiscriminata. • Si sono percio’ introdotte le matrici di sostituzione e le penalità di gap per ottenere un sistema di punteggio più discriminante. 06/11/2020 43
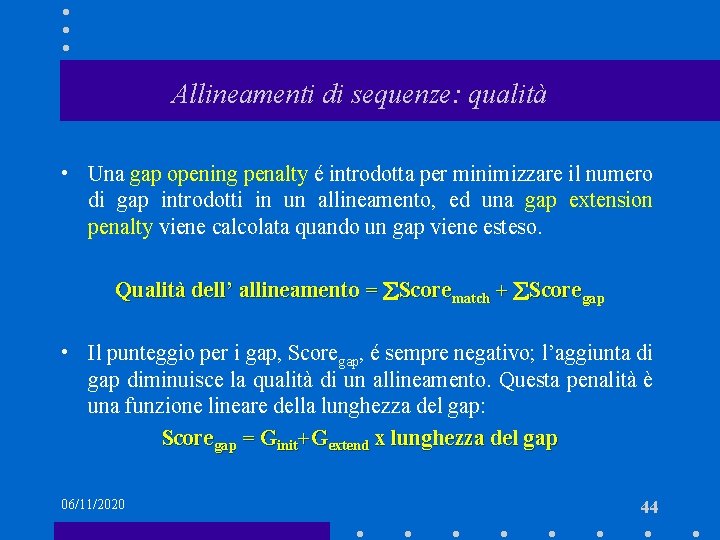
Allineamenti di sequenze: qualità • Una gap opening penalty é introdotta per minimizzare il numero di gap introdotti in un allineamento, ed una gap extension penalty viene calcolata quando un gap viene esteso. Qualità dell’ allineamento = Scorematch + Scoregap • Il punteggio per i gap, Scoregap, é sempre negativo; l’aggiunta di gap diminuisce la qualità di un allineamento. Questa penalità è una funzione lineare della lunghezza del gap: Scoregap = Ginit+Gextend x lunghezza del gap 06/11/2020 44
Allineamenti di sequenze: ricerca di altri criteri • Nel caso dell'allineamento di due sequenze di aminoacidi è opportuno applicare dei criteri di similarità che non si limitino a verificare l’identità assoluta, ma considerino anche altre possibili similarità fondate sulle proprietà strutturali e/o chimico -fisiche possedute dagli amminoacidi. 06/11/2020 45
Allineamenti di sequenze : matrici di sostituzione • Possiamo migliorare la sensibilità degli allineamenti di proteine utilizzando le matrici di sostituzione. • Alcuni amminoacidi possono essere sostituiti facilmente con altri: ad esempio isoleucina con valina (ambedue piccoli ed idrofobici). Quando calcoliamo i punteggi degli allineamenti, coppie di amminoacidi identici dovrebbero avere un punteggio maggiore di sostituzioni, ma sostituzioni conservative dovranno avere un punteggio maggiore rispetto alle non-conservative. • Dovremmo anche avere punteggi diversi quando compariamo sequenze altamente divergenti (ad esempio sequenze di topo ed uomo) rispetto a sequenze molto simili (topo e ratto). 06/11/2020 46
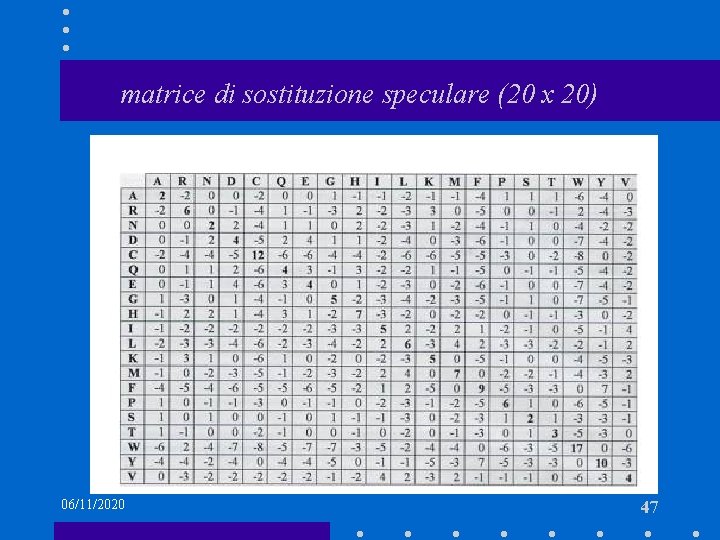
matrice di sostituzione speculare (20 x 20) 06/11/2020 47
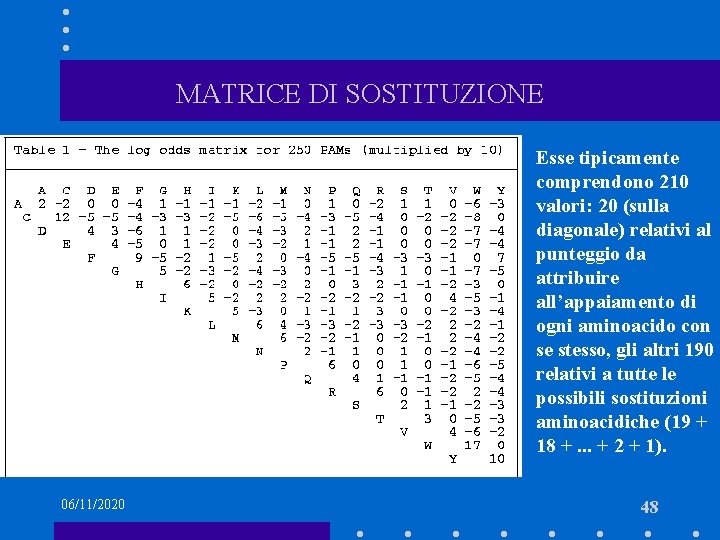
MATRICE DI SOSTITUZIONE Esse tipicamente comprendono 210 valori: 20 (sulla diagonale) relativi al punteggio da attribuire all’appaiamento di ogni aminoacido con se stesso, gli altri 190 relativi a tutte le possibili sostituzioni aminoacidiche (19 + 18 +. . . + 2 + 1). 06/11/2020 48
MATRICI PAM e BLOSUM • Con le matrici di sostituzione è quindi possibile attribuire un punteggio appropriato a ogni coppia di aminoacidi appaiati in un allineamento, piuttosto che contare semplicemente il numero di identità. Ma come vengono create queste matrici? Cosa rappresentano? E quale matrice di sostituzione è più opportuno usare? La matrice di sostituzione più semplice considera solo il criterio di identità ed è pertanto costituita esclusivamente da valori 1 in corrispondenza della diagonale e 0 in tutte le altre posizioni. • Oggi, per allineare sequenze proteiche vengono utilizzate quasi esclusivamente matrici basate sulla frequenza osservata di sostituzioni in famiglie di proteine omologhe: • le matrici PAM • le matrici BLOSUM 06/11/2020 49
Matrici di M. Dayhoff (1978) • Questa famiglia di matrici (PAM) è basata sulla probabilità di sostituzione, durante l’evoluzione, di un amminoacido con un altro in sequenze proteiche omologhe • Ciascuna matrice misura i cambiamenti attesi per un dato periodo evolutivo 06/11/2020 50
Matrici PAM (1978) • Le matrici di sostituzione PAM furono proposte nel 1978 da Margaret Dayhoff e dai suoi collaboratori, sulla base di uno studio di filogenesi molecolare compiuto su 71 famiglie di proteine. L'assunzione di partenza è che analizzando sequenze correlate filogeneticamente, si possa calcolare la probabilità con cui ogni aminoacido subisce un evento di sostituzione, ovvero una percent accepted mutation (percentuale di mutazioni accettate), da cui l'acronimo PAM. Due sequenze che differiscono di 1 PAM hanno il 99% di residui identici. 06/11/2020 51
Allineamenti di sequenze • Le prime matrici di sostituzione universalmente adottate sono state quelle basate sul modello di evoluzione pointaccepted-mutation (Percentuale di mutazioni accettate: PAM) (Matrici di Dayhoff). • Una unità PAM é l’unità di divergenza evoluzionistica in cui l’ 1% degli amminoacidi sono stati cambiati. • Questo non implica però che dopo 100 PAM tutti gli aminoacidi di una sequenza saranno differenti dal’originale; alcune posizioni saranno cambiate alcune volte, magari persino tornando al valore iniziale, altre possono non essere mai cambiate. 06/11/2020 52
Matrici PAM • Secondo questo modello, le sostituzioni amminoacidiche osservate lungo un certo periodo di tempo, possono essere estrapolate periodi più lunghi • Nel calcolo delle matrici PAM, si assume che il cambiamento ad un certo sia indipendente da precedenti eventi mutazionali nello stesso sito • ( processo di Markov). 06/11/2020 53
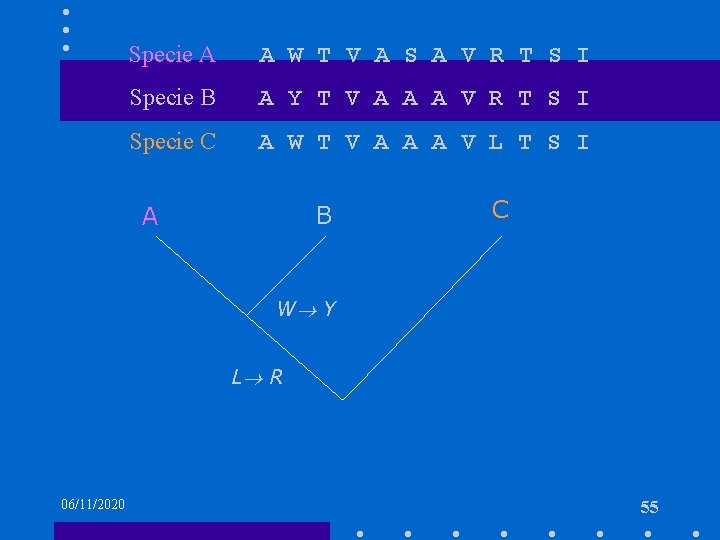
Calcolo di matrici PAM • Basato su 1572 mutazioni in 71 gruppi di sequenze simili almeno all’ 85% • Le mutazioni non alterano significativamente la funzione delle proteine (mutazioni accettate) • Le sequenze simili vengono organizzate in alberi filogenetici dai quali vengono desunte le mutazioni 06/11/2020 54
Specie A A W T V A S A V R T S I Specie B A Y T V A A A V R T S I Specie C A W T V A A A V L T S I B A C W Y L R 06/11/2020 55
Due sequenze che differiscono di 1 PAM hanno il 99% di residui identici. Allo scopo di creare una matrice appropriata per specie più ampiamente divergenti, possiamo avvalerci di una matrice PAM 250, che corrisponde circa a un 20% di identità complessiva di sequenza, è il grado più basso di similarità di sequenza per il quale possiamo sperare di ottenere un allineamento corretto in base alla sola analisi di sequenza. 06/11/2020 56
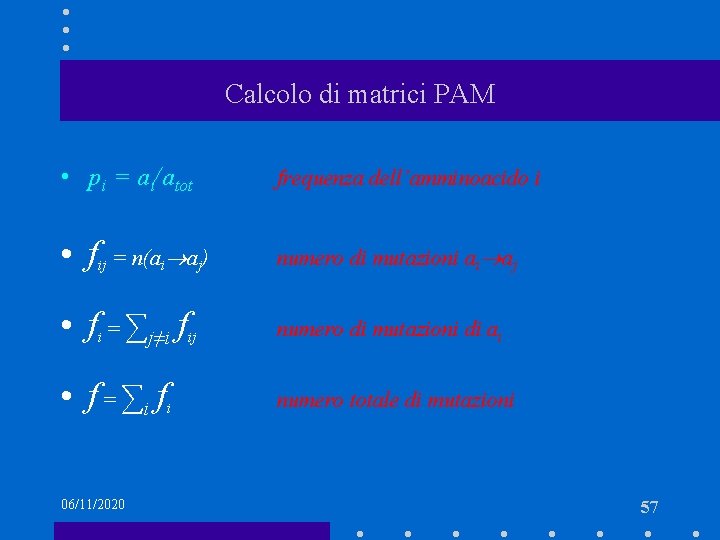
Calcolo di matrici PAM • pi = ai/atot frequenza dell’amminoacido i • fij = n(ai aj) numero di mutazioni ai aj • fi = ∑j≠i fij numero di mutazioni di ai • f = ∑i fi numero totale di mutazioni 06/11/2020 57
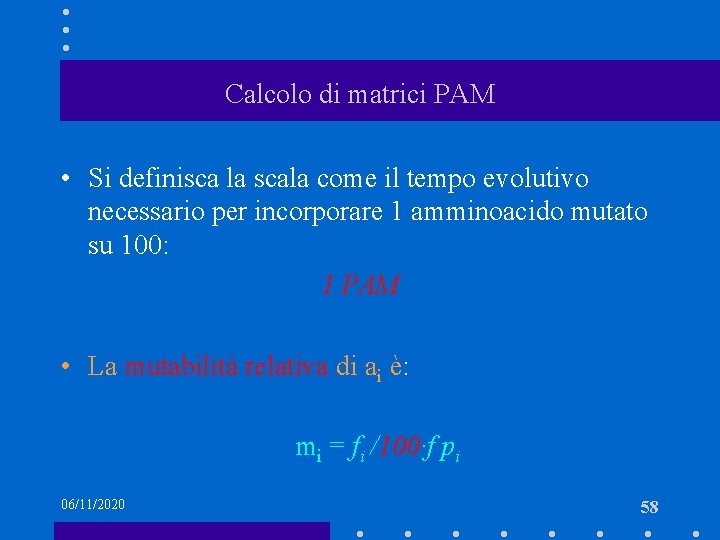
Calcolo di matrici PAM • Si definisca la scala come il tempo evolutivo necessario per incorporare 1 amminoacido mutato su 100: 1 PAM • La mutabilità relativa di ai è: mi = fi /100∙f pi 06/11/2020 58
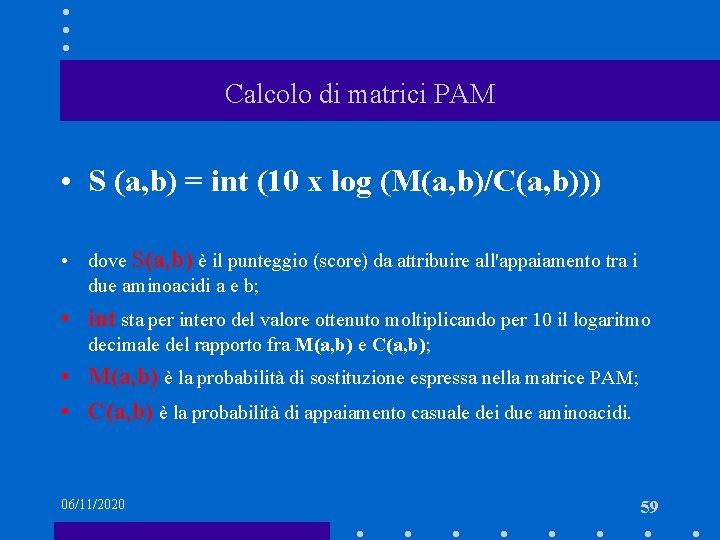
Calcolo di matrici PAM • S (a, b) = int (10 x log (M(a, b)/C(a, b))) • dove S(a, b) è il punteggio (score) da attribuire all'appaiamento tra i due aminoacidi a e b; • int sta per intero del valore ottenuto moltiplicando per 10 il logaritmo decimale del rapporto fra M(a, b) e C(a, b); • M(a, b) è la probabilità di sostituzione espressa nella matrice PAM; • C(a, b) è la probabilità di appaiamento casuale dei due aminoacidi. 06/11/2020 59
06/11/2020 60
Matrice BLOSUM (Henikoff & Henikoff, 1992) • Le matrici di sostituzione BLOSUM sono concettualmente simili, ma sono state derivate dal database BLOCKS (Henikoff and Henikoff), che contiene allineamenti multipli locali (“blocks”) di sequence evolutivamente distanti fra loro. 06/11/2020 61
MATRICI BLOSUM Il loro scopo era quello di sostituire la matrice di Dayhoff con un'altra che permettesse di identificare meglio le sequenze scarsamente correlate, facendo uso della quantità molto maggiore di dati che si era resa disponibile successivamente al lavoro della Dayhoff. 06/11/2020 62
Matrici BLOSUM Le matrici BLOSUM sono basate sulla banca dati BLOCKS, che contiene una collezione di allineamenti multipli di segmenti proteici senza gap. Ogni blocco di allineamenti contiene sequenze con un numero di aminoacidi identici superiore ad una certa percentuale P. Da ognuno di questi blocchi è possibile ricavare la frequenza relativa di sostituzione degli aminoacidi, la quale può essere utilizzata per calcolare una matrice di log-odds scores applicando gli stessi criteri adottati per le matrici PAM. 06/11/2020 63
Nelle matrici BLOSUM si utilizza, quale valore numerico per ogni singolo amminoacido, la sua frequenza relativa di sostituzione ricavata da BLOCKS 06/11/2020 64
Matrice BLOSUM (Henikoff & Henikoff, 1992) • Blocks Amino Acid Substitution Matrices = BLOSUM • Basata sulle sostituzioni amminoacidiche osservate in ~2000 blocchi conservati di sequenze. • Questi blocchi sono stati estratti da una banca dati di 500 famiglie di proteine • Sono contati gli scambi amminoacidici osservati in ciascuna colonna 06/11/2020 65
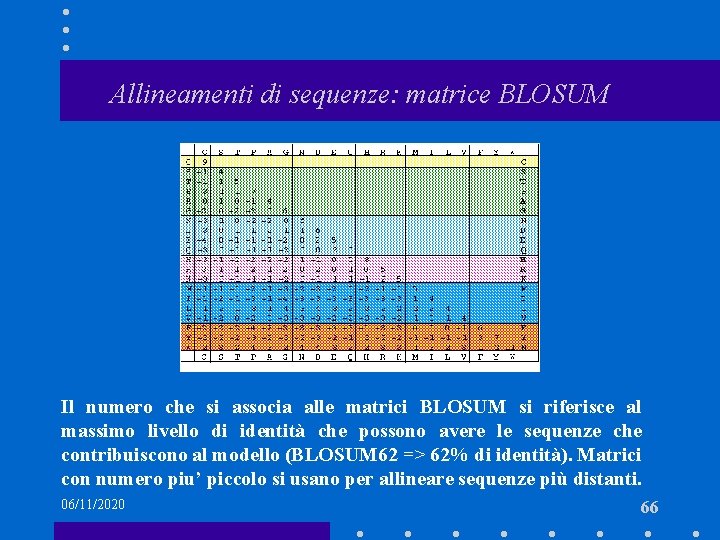
Allineamenti di sequenze: matrice BLOSUM Il numero che si associa alle matrici BLOSUM si riferisce al massimo livello di identità che possono avere le sequenze che contribuiscono al modello (BLOSUM 62 => 62% di identità). Matrici con numero piu’ piccolo si usano per allineare sequenze più distanti. 06/11/2020 66
Allineamenti di sequenze • Per un dato allineamento possiamo calcolare un punteggio, ma é importante determinare se questo punteggio é sufficiente per inferire una situazione di omologia. • Dobbiamo avere un’idea precisa del punteggio più elevato che possiamo avere solo per caso. Non esiste una teoria matematica precisa per descrivere la distribuzione attesa dei punteggi di allineamenti globali, ma possiamo confrontare il nostro punteggio con quello derivante da una serie di allineamenti con sequenze random della stessa lunghezza e composizione di quelle in esame. 06/11/2020 67
Allineamenti di sequenze • Per gli allineamenti locali senza gap la situazione é migliore. Questo tipo di allineamento viene chiamato HSP (High. Scoring Segment Pair). • La statistica di Karlin-Altschul fornisce una teoria matematica per descrivere la distribuzione attesa di punteggi HSP random. • Mettendo in relazione un punteggio osservato di un allineamento S con la distribuzione attesa, é possiible calcolare un p value, che dà la probabilità che un allineamento con un dato punteggio o meglio sia osservato solo per caso. 06/11/2020 68
Allineamenti di sequenze • La significatività di un allineamento dipende anche dalla dimensione dello spazio di ricerca esaminato, tipicamente il prodotto delle lunghezze delle sequenze. • La sum statistics di Karlin-Altschul permette di calcolare la significatività degli N migliori segmenti HSP, in modo da considerare la validità di più segmenti HSP insieme al posto di uno solo. 06/11/2020 69
Misura della significatività statistica di un allineamento • Importante per valutare la significatività di un allineamento soprattutto nelle ricerche in banche di dati • La significatività misura la probabilità che il punteggio ottenuto con sequenze casuali ecceda la media della distribuzione della stessa quantità del punteggio ottenuto con sequenze reali • La distribuzione esatta e generale dei punteggi non è nota, per cui si utilizzano approssimazioni 06/11/2020 70
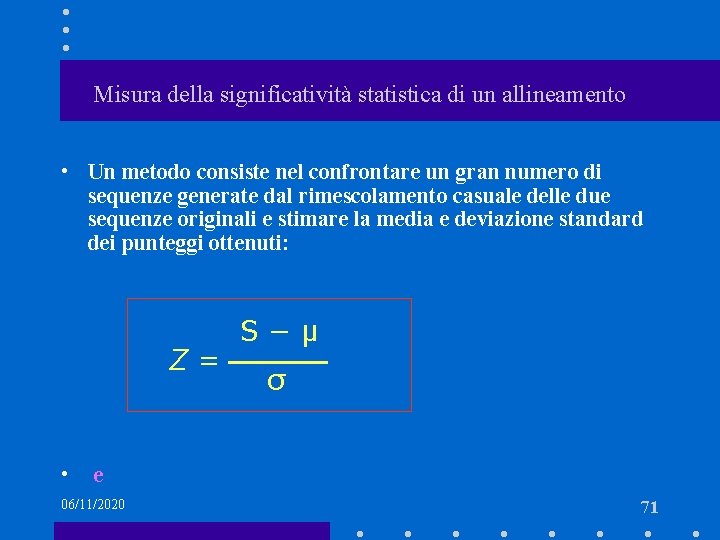
Misura della significatività statistica di un allineamento • Un metodo consiste nel confrontare un gran numero di sequenze generate dal rimescolamento casuale delle due sequenze originali e stimare la media e deviazione standard dei punteggi ottenuti: Z= S−μ σ • e 06/11/2020 71
LA LEZIONE E’ FINITA GRAZIE ! 06/11/2020 72