
Alinhamentos e Busca de Similaridade Ariane Machado Lima
Alinhamentos e Busca de Similaridade Ariane Machado Lima
Busca de identidade • Identificar o que é determinada seqüência • Ex. acabou de seqüenciar, seria contaminante? • Outras fases de um projeto de seqüenciamento
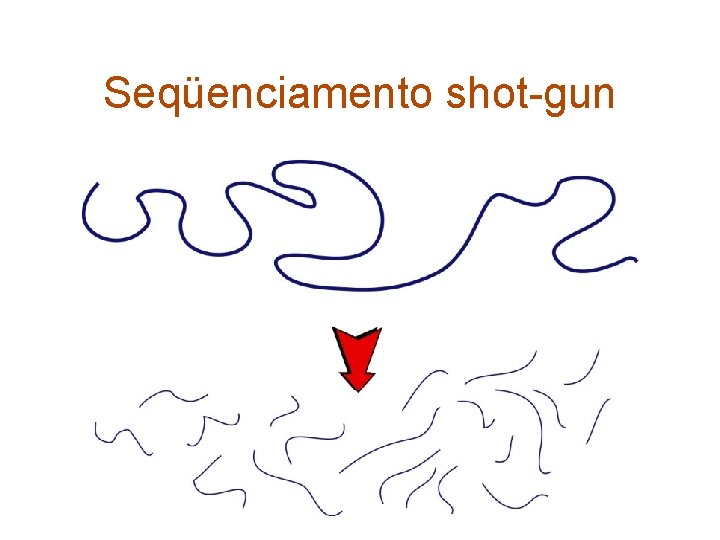
Seqüenciamento shot-gun
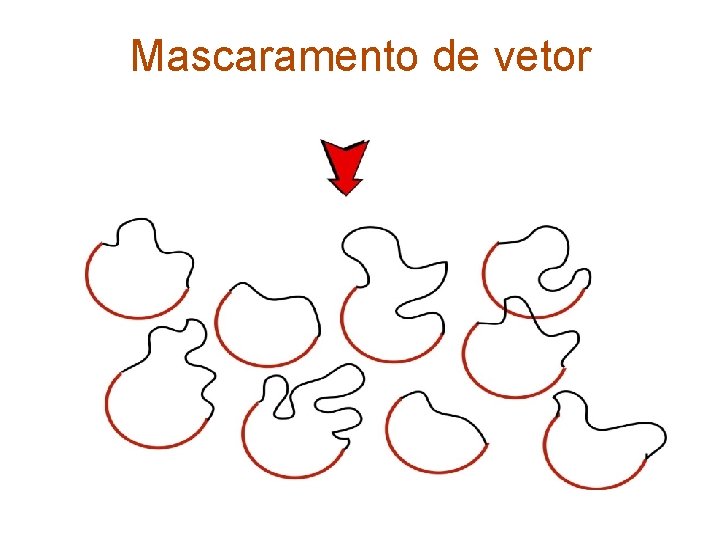
Mascaramento de vetor
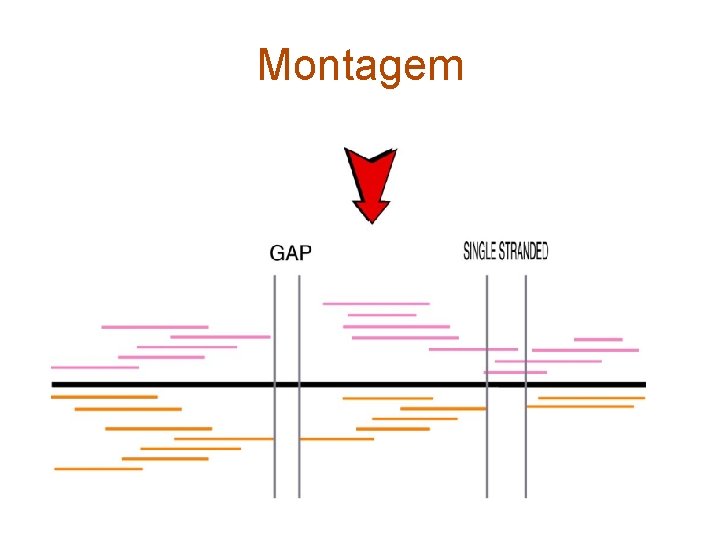
Montagem
Inferência de função a partir de similaridade
Nem sempre funciona. . .
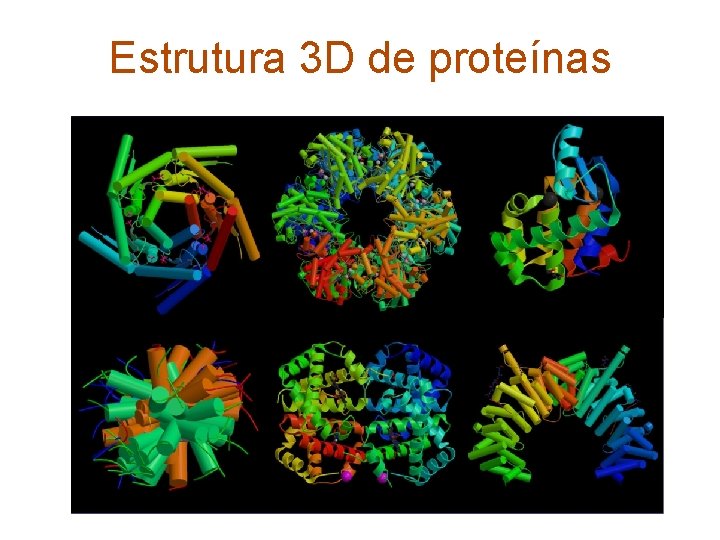
Estrutura 3 D de proteínas
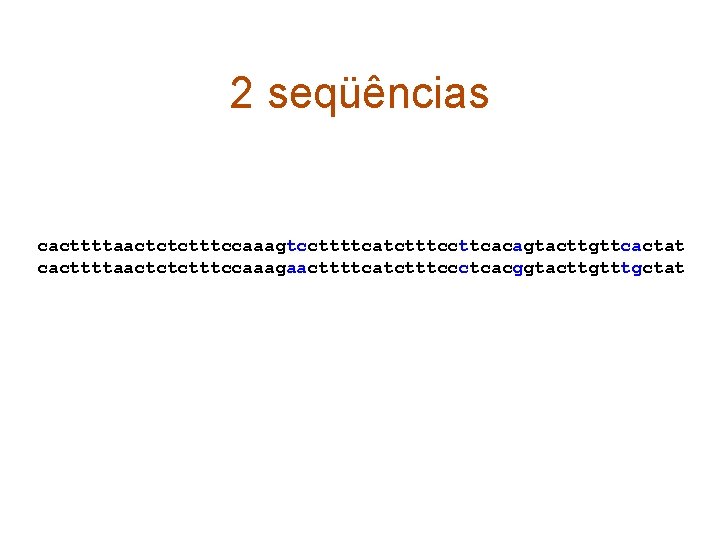
2 seqüências cacttttaactctctttccaaagtccttttcatctttccttcacagtacttgttcactat cacttttaactctctttccaaagaacttttcatctttccctcacggtacttgtttgctat
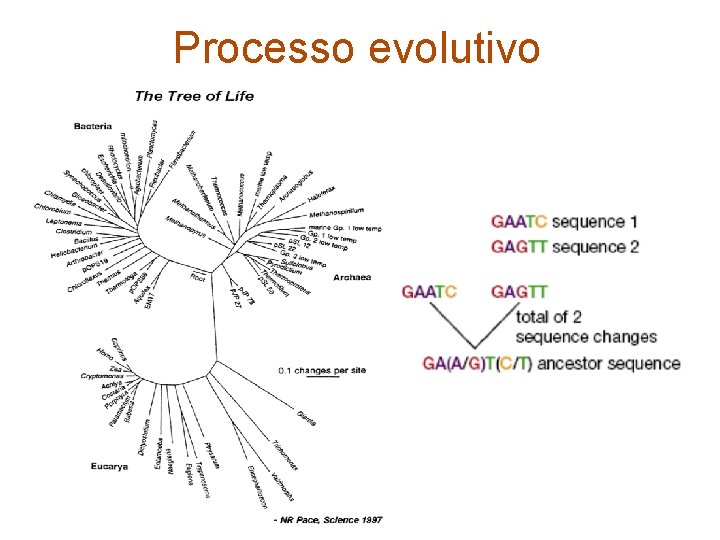
Processo evolutivo
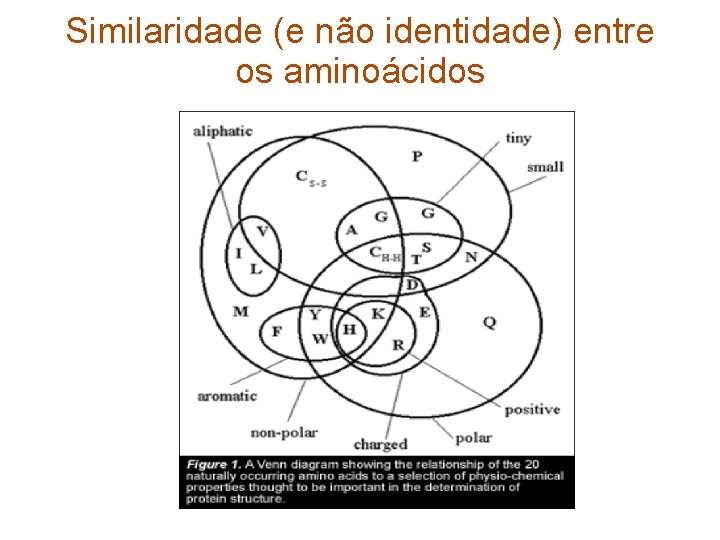
Similaridade (e não identidade) entre os aminoácidos
Evolução convergente • CUIDADO: Duas seqüências similares e com a mesma função podem não ter o mesmo ancestral. . .
Homologia, paralogia e ortologia • Homologia: 2 seqüências são homólogas se elas possuem uma seqüência ancestral comum • Paralogia: homologia por duplicação • Ortologia: homologia por especiação
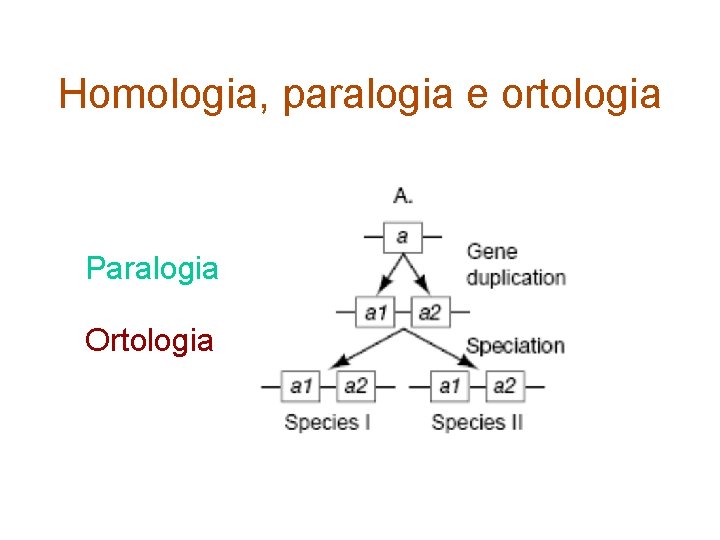
Homologia, paralogia e ortologia Paralogia Ortologia
Identidade, similaridade e homologia • Se duas (ou mais) seqüências são parecidas: – elas podem ser homólogas – elas podem ter funções similares – elas podem ter a mesma estrutura
Busca de similaridade • Predição de genes • Predição de função • Predição de estrutura • Inferência de árvores filogenéticas
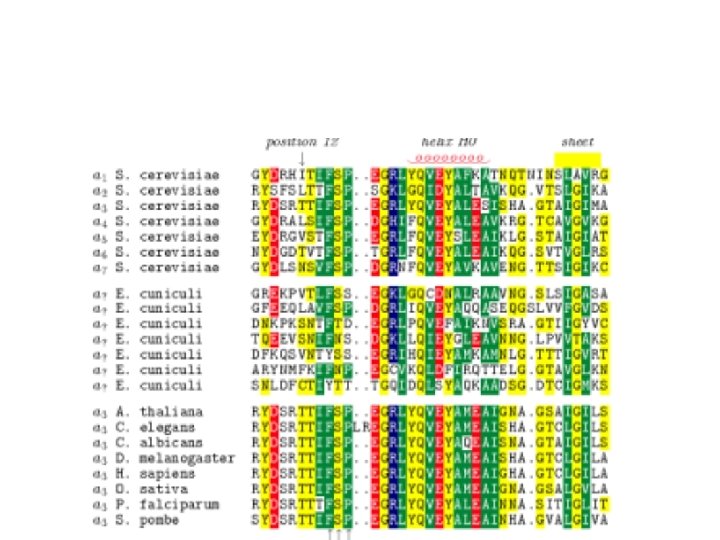
Alinhamentos • Pairwise: 2 seqüências • Múltiplo: mais de 2 seqüências
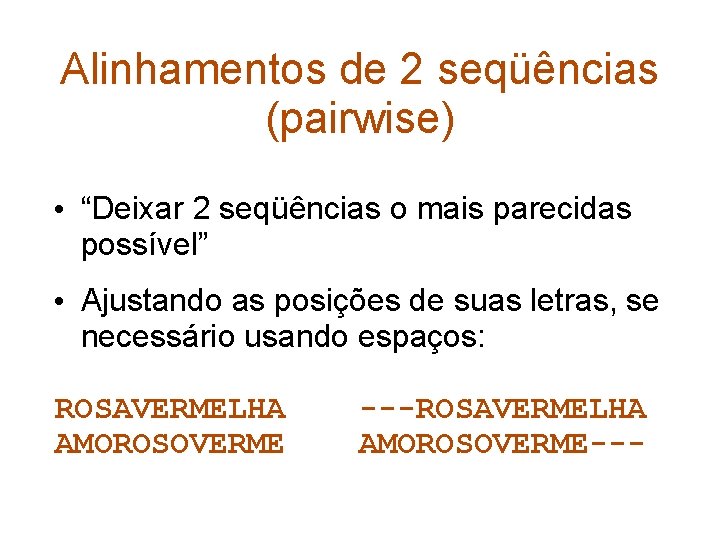
Alinhamentos de 2 seqüências (pairwise) • “Deixar 2 seqüências o mais parecidas possível” • Ajustando as posições de suas letras, se necessário usando espaços: ROSAVERMELHA AMOROSOVERME ---ROSAVERMELHA AMOROSOVERME---
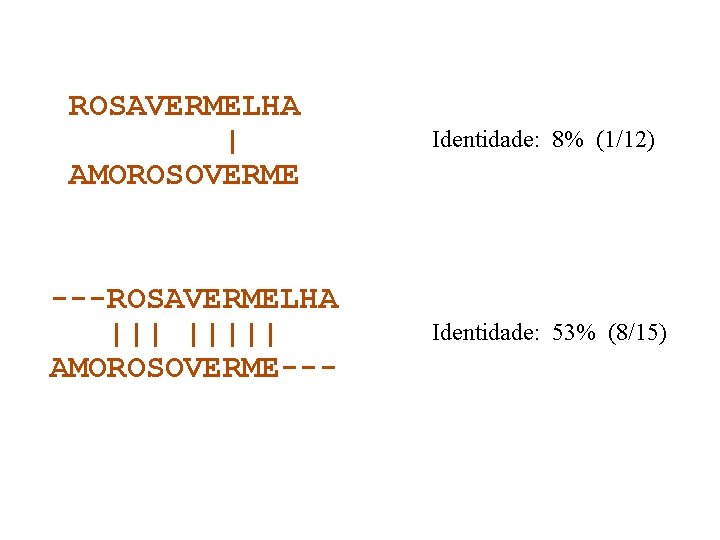
ROSAVERMELHA | AMOROSOVERME ---ROSAVERMELHA ||||| AMOROSOVERME--- Identidade: 8% (1/12) Identidade: 53% (8/15)
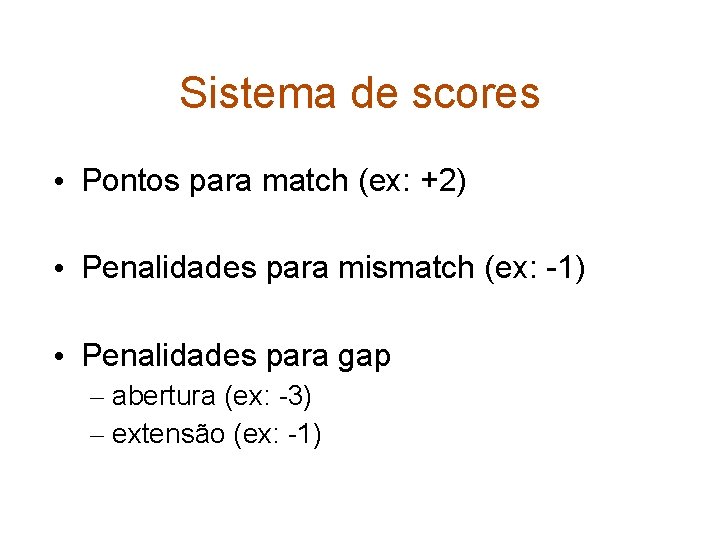
Sistema de scores • Pontos para match (ex: +2) • Penalidades para mismatch (ex: -1) • Penalidades para gap – abertura (ex: -3) – extensão (ex: -1)
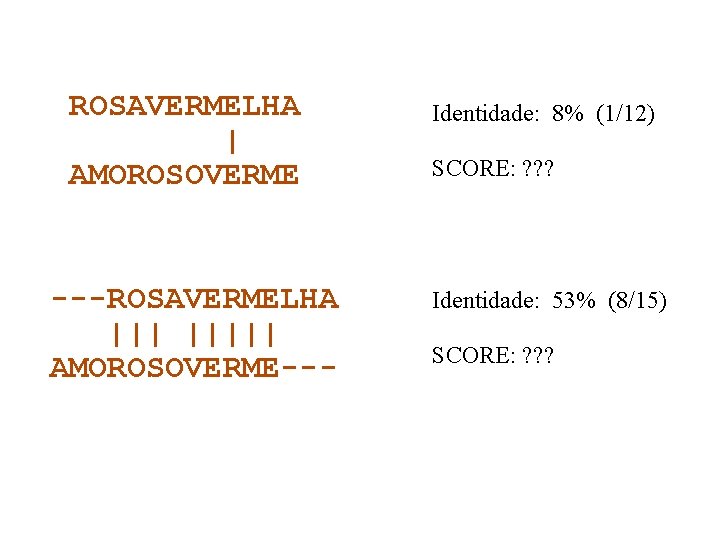
ROSAVERMELHA | AMOROSOVERME ---ROSAVERMELHA ||||| AMOROSOVERME--- Identidade: 8% (1/12) SCORE: ? ? ? Identidade: 53% (8/15) SCORE: ? ? ?
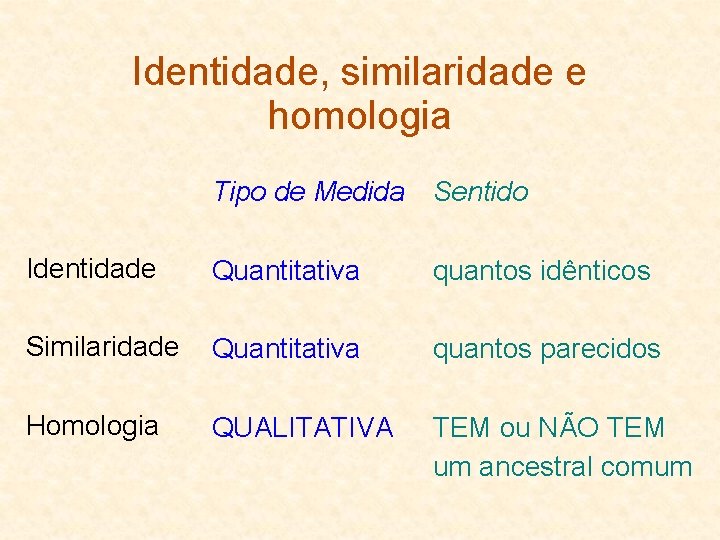
Identidade, similaridade e homologia Tipo de Medida Sentido Identidade Quantitativa quantos idênticos Similaridade Quantitativa quantos parecidos Homologia QUALITATIVA TEM ou NÃO TEM um ancestral comum
Tipos de alinhamentos • Global • Local • Semi-global
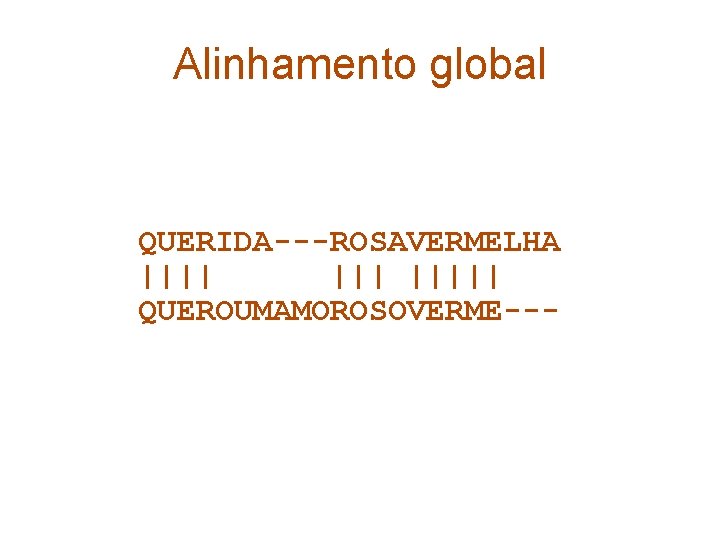
Alinhamento global QUERIDA---ROSAVERMELHA ||||| QUEROUMAMOROSOVERME---
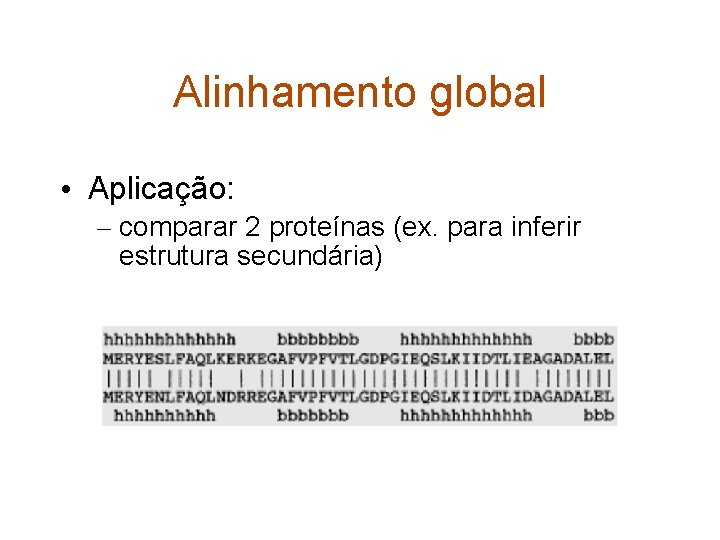
Alinhamento global • Aplicação: – comparar 2 proteínas (ex. para inferir estrutura secundária)
Alinhamento global • Algoritmo Needleman-Wunsch • Programas: – needle (EMBOSS) – stretcher (EMBOSS) (demora mais, mas economiza memória) – FASTA
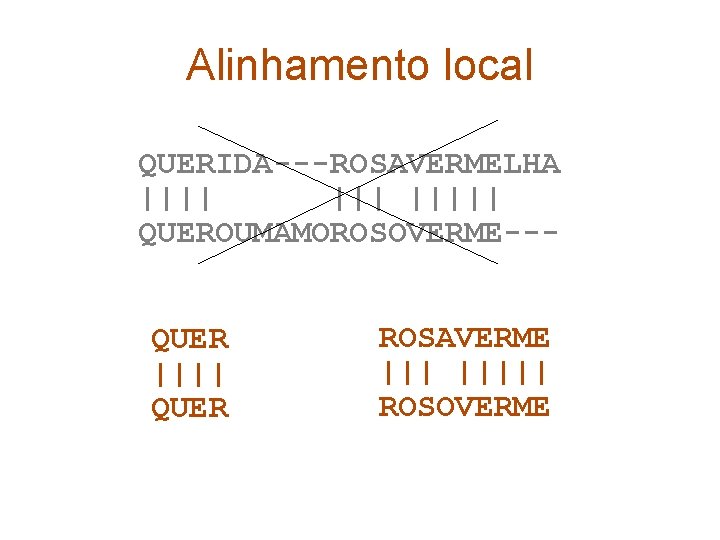
Alinhamento local QUERIDA---ROSAVERMELHA ||||| QUEROUMAMOROSOVERME--QUER |||| QUER ROSAVERME ||||| ROSOVERME
Alinhamento local • Aplicações: – Encontrar um gene em um genoma – Identificar éxons – Identificar domínios proteicos – Identificar possíveis homólogos em um banco de dados
Alinhamento Local • Algoritmo Smith-Waterman • Programas – – – water (EMBOSS) matcher (demora mais, mas economiza memória) cross_match (swat) – bom para mascaramento FASTA BLAST BLAT
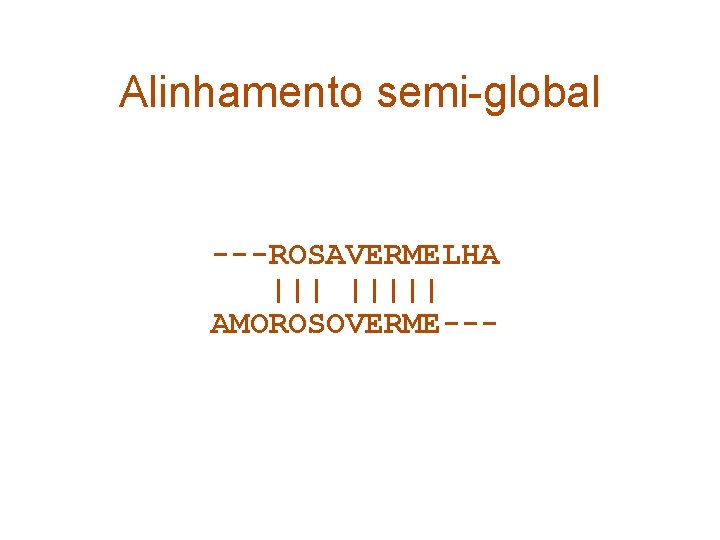
Alinhamento semi-global ---ROSAVERMELHA ||||| AMOROSOVERME---
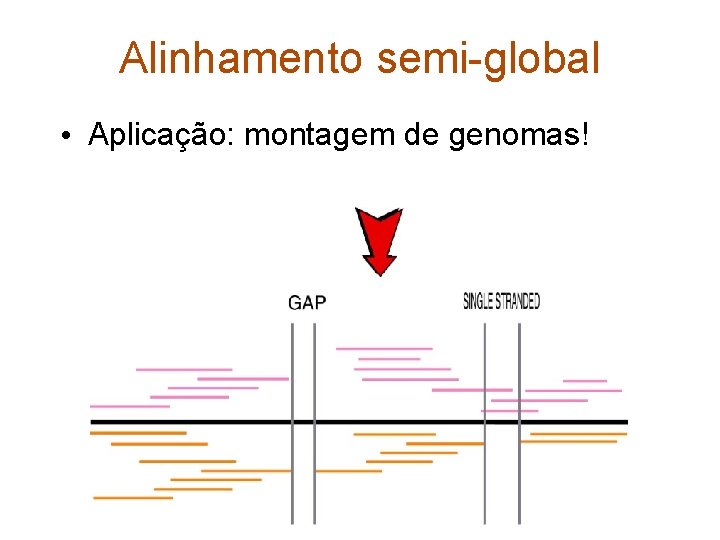
Alinhamento semi-global • Aplicação: montagem de genomas!
Resumindo • Alinhamento pairwise – global – local – semi-global • Alinhamento múltiplo (sempre global)
Voltando ao sistema de score. . . • Match/mismatch pode ser substituído por – uma matriz 4 x 4 (nucleotídeos) – uma matriz 20 x 20 (aminoácidos)
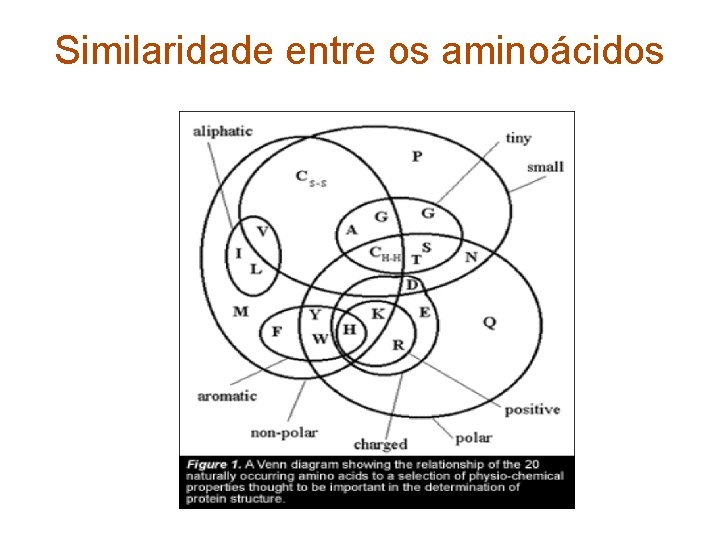
Similaridade entre os aminoácidos
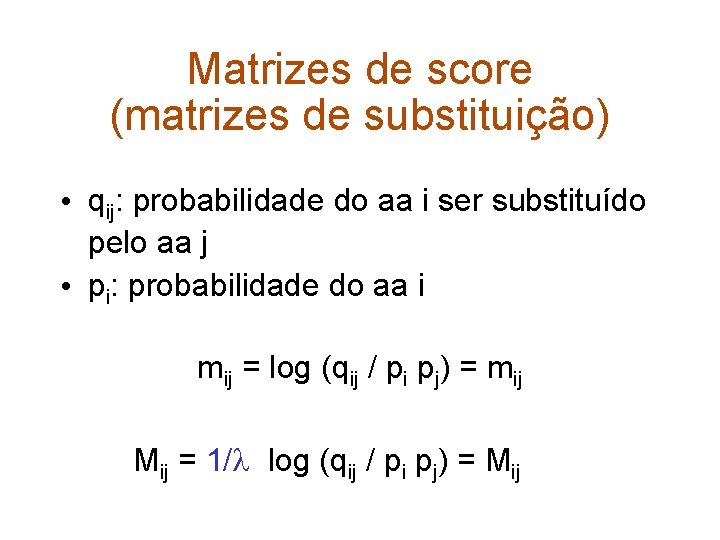
Matrizes de score (matrizes de substituição) • qij: probabilidade do aa i ser substituído pelo aa j • pi: probabilidade do aa i mij = log (qij / pi pj) = mij Mij = 1/ log (qij / pi pj) = Mij
Matrizes de score (matrizes de substitição) • Como achar qij, pi e pj? • Algumas matrizes: – PAMs – BLOSUMs
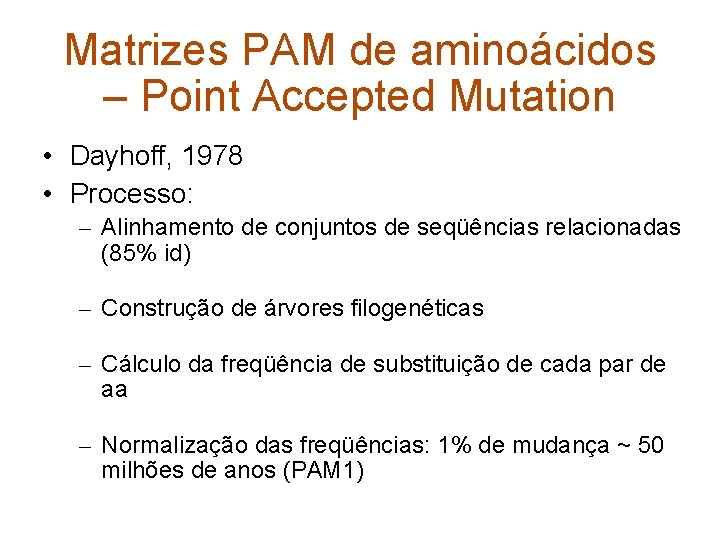
Matrizes PAM de aminoácidos – Point Accepted Mutation • Dayhoff, 1978 • Processo: – Alinhamento de conjuntos de seqüências relacionadas (85% id) – Construção de árvores filogenéticas – Cálculo da freqüência de substituição de cada par de aa – Normalização das freqüências: 1% de mudança ~ 50 milhões de anos (PAM 1)
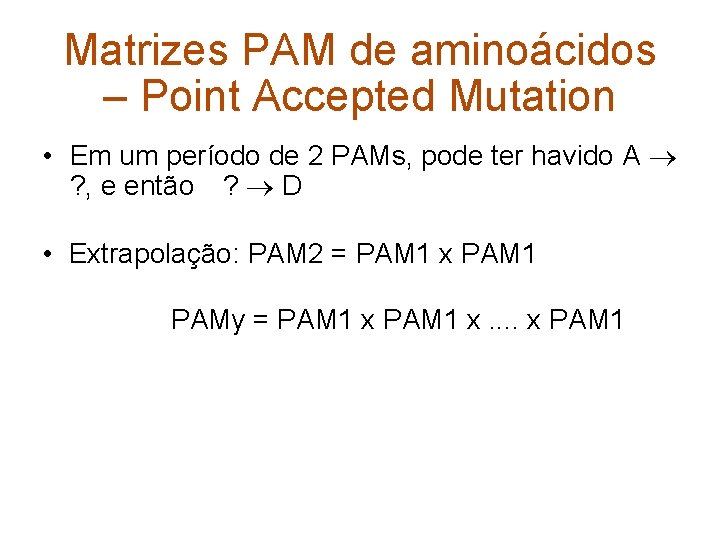
Matrizes PAM de aminoácidos – Point Accepted Mutation • Em um período de 2 PAMs, pode ter havido A ? , e então ? D • Extrapolação: PAM 2 = PAM 1 x PAM 1 PAMy = PAM 1 x. . x PAM 1
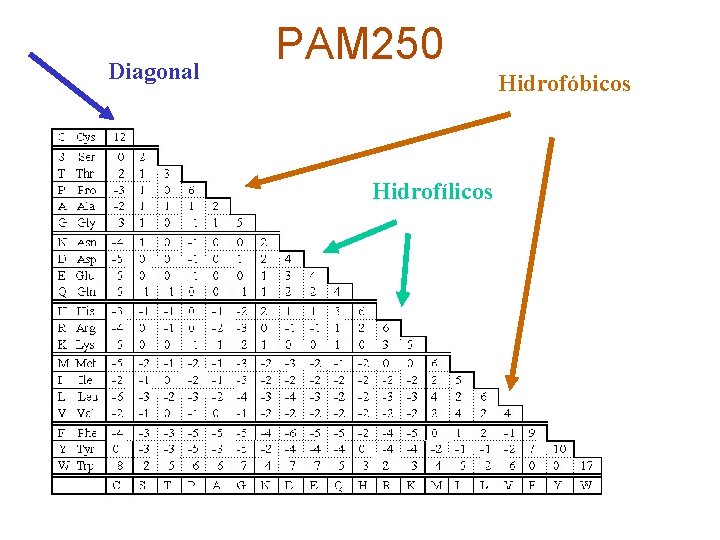
Diagonal PAM 250 Hidrofóbicos Hidrofílicos
Problemas das PAMs • Inferida por um conjunto restrito de proteínas • Extrapolação • Muitas novas proteínas foram seqüênciadas desde 78. . .
Matrizes BLOSUM de aminoácidos • Henikoff & Henikoff, 1992 • Alinhamentos de blocos de vários grupos de proteínas relacionadas (banco de dados BLOCKS) • Cálculo de freqüência de substituição de cada par de aa • BLOSUMx: blocos de seqüências com no máximo x% de identidade • Ex: BLOSUM 62 e BLOSUM 85
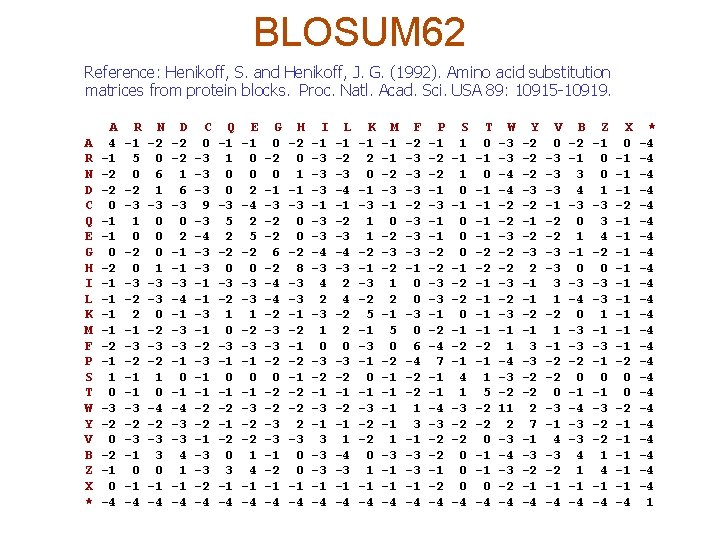
BLOSUM 62 Reference: Henikoff, S. and Henikoff, J. G. (1992). Amino acid substitution matrices from protein blocks. Proc. Natl. Acad. Sci. USA 89: 10915 -10919. A R N D C Q E G H I L K M F P S T W Y V B Z X * A 4 -1 -2 -2 0 -1 -1 0 -2 -1 -1 -2 -1 1 0 -3 -2 0 -2 -1 0 -4 R -1 5 0 -2 -3 1 0 -2 0 -3 -2 2 -1 -3 -2 -1 -1 -3 -2 -3 -1 0 -1 -4 N -2 0 6 1 -3 0 0 0 1 -3 -3 0 -2 -3 -2 1 0 -4 -2 -3 3 0 -1 -4 D -2 -2 1 6 -3 0 2 -1 -1 -3 -4 -1 -3 -3 -1 0 -1 -4 -3 -3 4 1 -1 -4 C 0 -3 -3 -3 9 -3 -4 -3 -3 -1 -1 -3 -1 -2 -3 -1 -1 -2 -2 -1 -3 -3 -2 -4 Q -1 1 0 0 -3 5 2 -2 0 -3 -2 1 0 -3 -1 0 -1 -2 0 3 -1 -4 E -1 0 0 2 -4 2 5 -2 0 -3 -3 1 -2 -3 -1 0 -1 -3 -2 -2 1 4 -1 -4 G 0 -2 0 -1 -3 -2 -2 6 -2 -4 -4 -2 -3 -3 -2 0 -2 -2 -3 -3 -1 -2 -1 -4 H -2 0 1 -1 -3 0 0 -2 8 -3 -3 -1 -2 -2 2 -3 0 0 -1 -4 I -1 -3 -3 -3 -1 -3 -3 -4 -3 4 2 -3 1 0 -3 -2 -1 -3 -1 3 -3 -3 -1 -4 L -1 -2 -3 -4 -3 2 4 -2 2 0 -3 -2 -1 1 -4 -3 -1 -4 K -1 2 0 -1 -3 1 1 -2 -1 -3 -2 5 -1 -3 -1 0 -1 -3 -2 -2 0 1 -1 -4 M -1 -1 -2 -3 -1 0 -2 -3 -2 1 2 -1 5 0 -2 -1 -1 1 -3 -1 -1 -4 F -2 -3 -3 -3 -1 0 0 -3 0 6 -4 -2 -2 1 3 -1 -3 -3 -1 -4 P -1 -2 -2 -1 -3 -1 -1 -2 -2 -3 -3 -1 -2 -4 7 -1 -1 -4 -3 -2 -2 -1 -2 -4 S 1 -1 1 0 -1 0 0 0 -1 -2 -2 0 -1 -2 -1 4 1 -3 -2 -2 0 0 0 -4 T 0 -1 -1 -2 -2 -1 -1 -2 -1 1 5 -2 -2 0 -1 -1 0 -4 W -3 -3 -4 -4 -2 -2 -3 -1 1 -4 -3 -2 11 2 -3 -4 -3 -2 -4 Y -2 -2 -2 -3 -2 -1 -2 -3 2 -1 -1 -2 -1 3 -3 -2 -2 2 7 -1 -3 -2 -1 -4 V 0 -3 -3 -3 -1 -2 -2 -3 -3 3 1 -2 1 -1 -2 -2 0 -3 -1 4 -3 -2 -1 -4 B -2 -1 3 4 -3 0 1 -1 0 -3 -4 0 -3 -3 -2 0 -1 -4 -3 -3 4 1 -1 -4 Z -1 0 0 1 -3 3 4 -2 0 -3 -3 1 -1 -3 -1 0 -1 -3 -2 -2 1 4 -1 -4 X 0 -1 -1 -1 -2 -1 -1 -1 -2 0 0 -2 -1 -1 -1 -4 * -4 -4 -4 -4 -4 -4 1
PAMs e BLOSUMs • Para encontrar alinhamentos mais curtos e com maior similaridade: – PAMs mais baixas – BLOSUMs mais altas • Para encontrar alinhamentos mais longos e com menor similaridade: – PAMs mais altas – BLOSUMs mais baixas
Papel dos gaps • Veremos na aula prática. .
Significância de scores • Scores e a distribuição de Gumbel
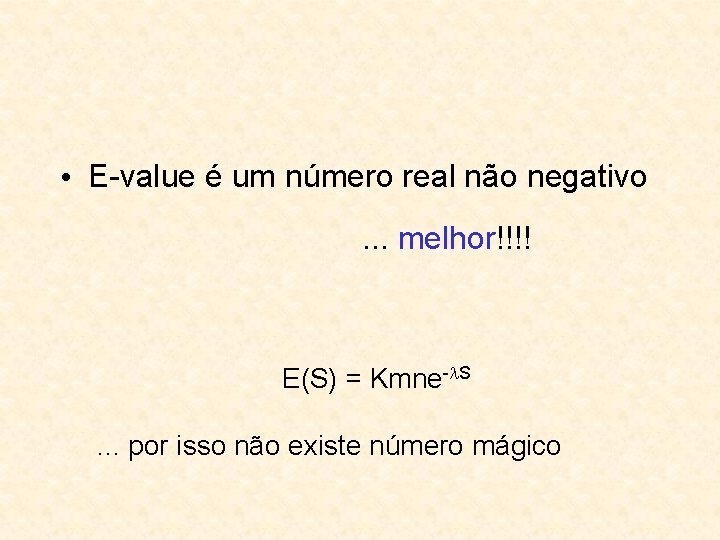
• E-value é um número real não negativo. . . melhor!!!! E(S) = Kmne- S. . . por isso não existe número mágico
BLAST Basic Local Alignment Search Tool • NCBI BLAST ou WU-BLAST • Heurísticas
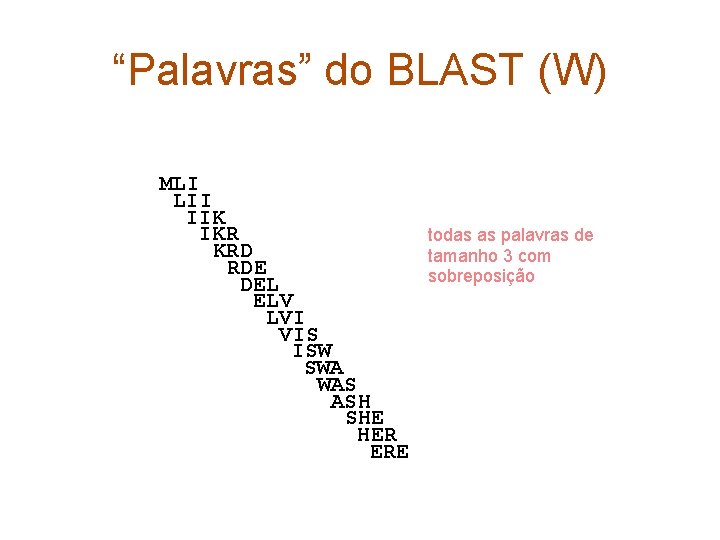
“Palavras” do BLAST (W) MLI LII IIK IKR todas as palavras de KRD tamanho 3 com RDE sobreposição DEL ELV LVI VIS ISW SWA WAS ASH SHE HER ERE
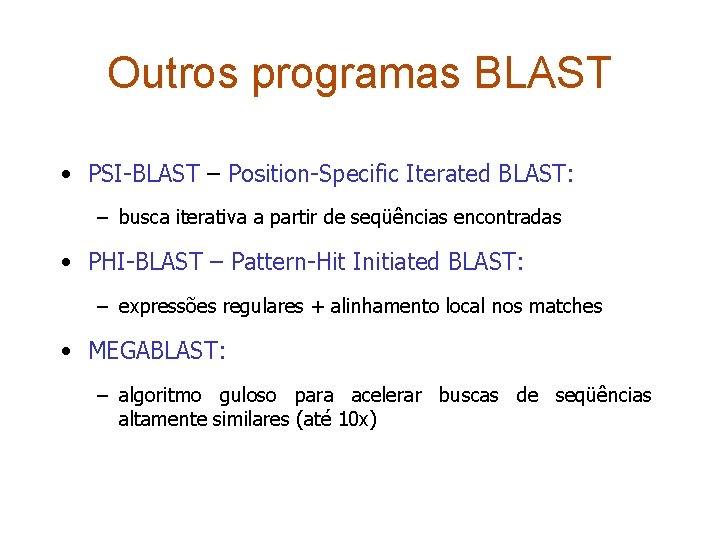
Outros programas BLAST • PSI-BLAST – Position-Specific Iterated BLAST: – busca iterativa a partir de seqüências encontradas • PHI-BLAST – Pattern-Hit Initiated BLAST: – expressões regulares + alinhamento local nos matches • MEGABLAST: – algoritmo guloso para acelerar buscas de seqüências altamente similares (até 10 x)
BLAT – Blast Like Alignment Tool • Mais rápido e mais preciso (para seqüências altamente similares) • Aplicação: mapeamento de seqüências (ex: transcritos) • Mantém um índice de todo o banco em memória (non-overlapping k-mers)
Formato FASTA >Identificador da seqüência GCCCCCGGCCCCGCCCCCGGCCCCGCAAGGGTC ACAGGTCACGGGGCCGAGGCGGAAGCGCCCGCAGCCCGGTACCG GCTCCTCCTGGGCTCCCTCTAGCGCCTTCCCCCCGGCCCGACTCCGCTG GTCAGCGCCAAGTGACTTACGCCCCCGACCTCTGAGCCCGGACCGCTAG
Programas standalone • Programas como Blast, BLAT e muuuuitos outros: – via web server – standalone (linha de comando) – Perl scripts!!!! • netblast: linha de comando, mas executa remotamente
Similaridade de seqüências Aula Prática
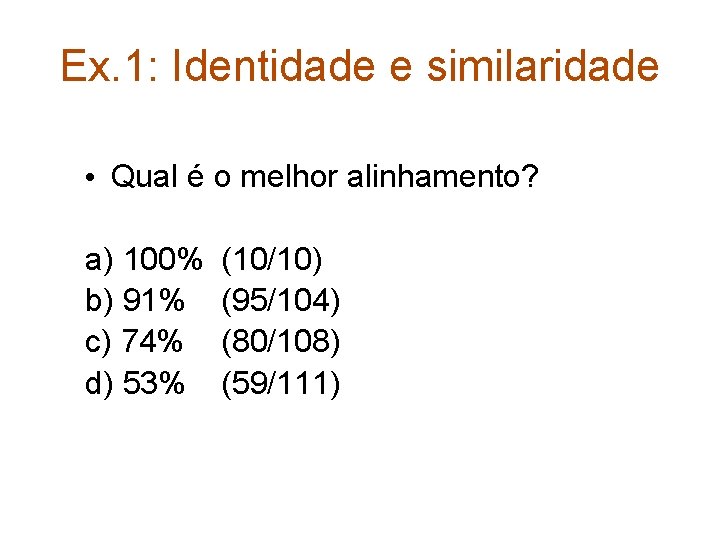
Ex. 1: Identidade e similaridade • Qual é o melhor alinhamento? a) 100% b) 91% c) 74% d) 53% (10/10) (95/104) (80/108) (59/111)
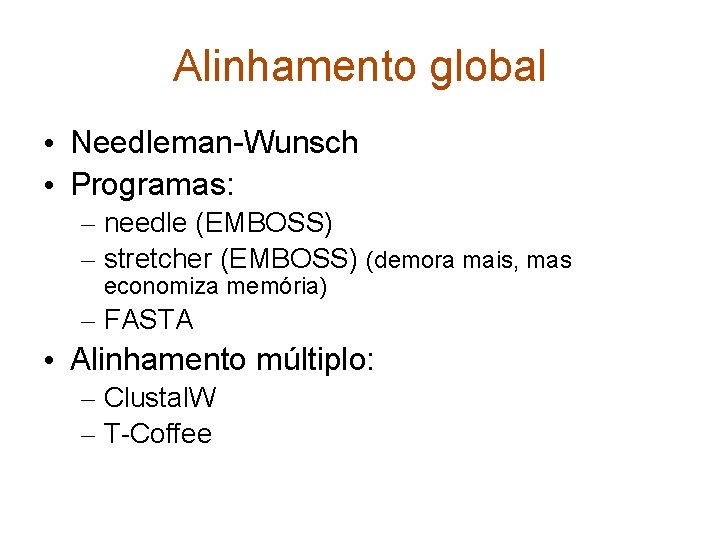
Alinhamento global • Needleman-Wunsch • Programas: – needle (EMBOSS) – stretcher (EMBOSS) (demora mais, mas economiza memória) – FASTA • Alinhamento múltiplo: – Clustal. W – T-Coffee
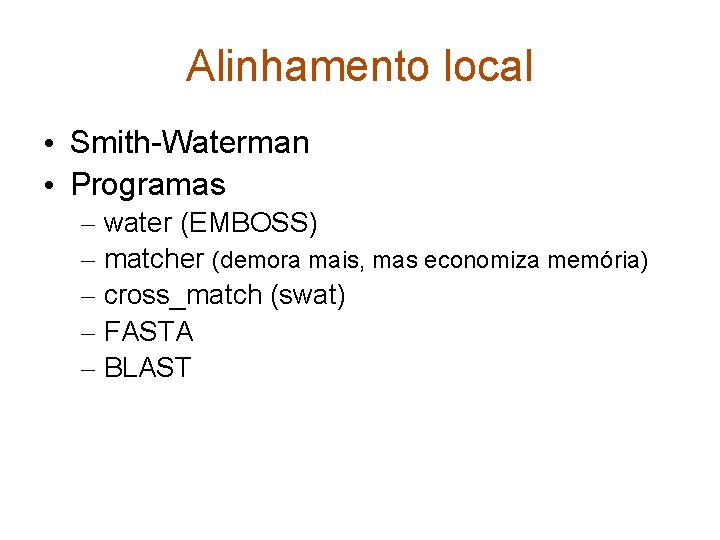
Alinhamento local • Smith-Waterman • Programas – water (EMBOSS) – matcher (demora mais, mas economiza memória) – cross_match (swat) – FASTA – BLAST
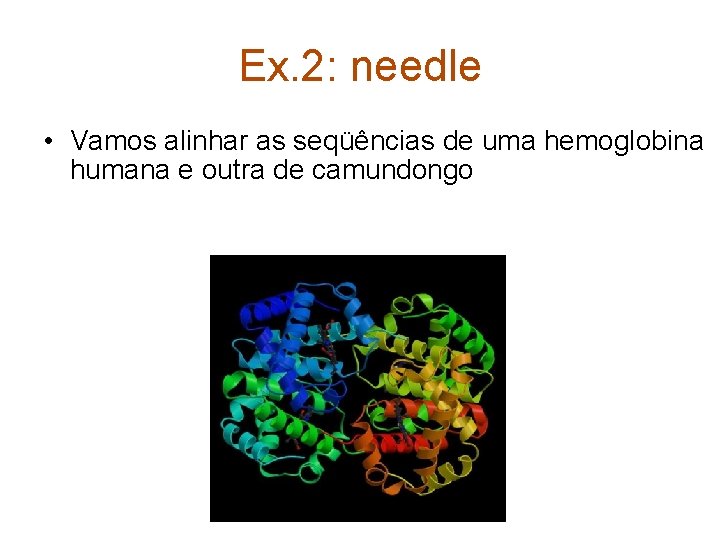
Ex. 2: needle • Vamos alinhar as seqüências de uma hemoglobina humana e outra de camundongo
Ex. 2: needle • Vamos alinhar as seqüências de uma hemoglobina humana e outra de cavalo http: //www. vision. ime. usp. br/~ariane/inverno 2008/e x 2
Ex. 2: needle • http: //www. ebi. ac. uk/Tools/emboss/align/ http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 2 – Gaps default (10. 0 ; 0. 5) – Conservador (100. 0 ; 10. 0) – Flexível (1. 0 ; 0. 1)
Ex. 3: water • http: //www. ebi. ac. uk/emboss • Vamos alinhar as seqüências do ex. 2 http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 2 – Gaps default (10. 0 ; 0. 5) – Homework: • Conservador (100. 0 ; 10. 0) • Flexível (1. 0 ; 0. 1)
Ex. 4: needle • http: //www. ebi. ac. uk/emboss • Vamos alinhar as seqüências de um m. RNA de hemoglobina de camundongo com seu locus genômico http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 4 – Gaps default (10. 0 ; 0. 5) – Conservador (100. 0 ; 10. 0) – Flexível (1. 0 ; 0. 1)
Ex. 5: water • http: //www. ebi. ac. uk/emboss • Vamos alinhar as seqüências do exercício 4 http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 4 – Gaps default (10. 0 ; 0. 5) – Conservador (100. 0 ; 10. 0) – Flexível (1. 0 ; 0. 1)
Ex. 6 - Matrizes BLOSUM • Usando a matriz de escore default BLOSUM 62, você encontrou duas proteínas que divergiram bem recentemente. • Se você quiser refinar seu alinhamento, que matriz você deveria usar (com número mais alto ou mais baixo)?
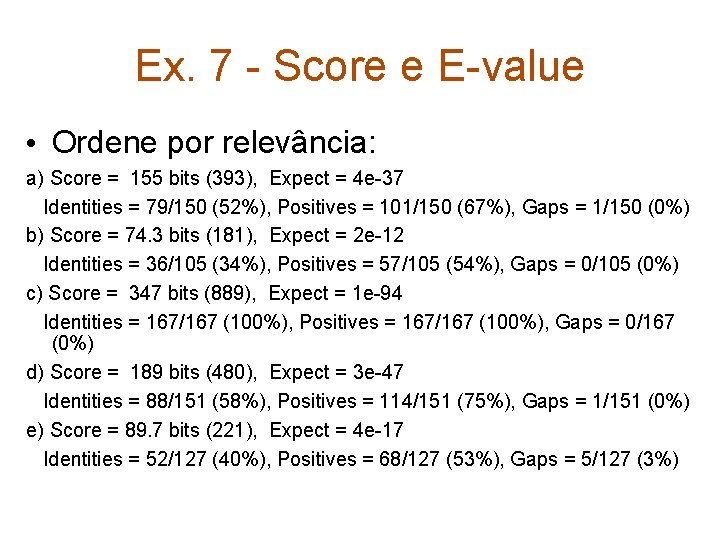
Ex. 7 - Score e E-value • Ordene por relevância: a) Score = 155 bits (393), Expect = 4 e-37 Identities = 79/150 (52%), Positives = 101/150 (67%), Gaps = 1/150 (0%) b) Score = 74. 3 bits (181), Expect = 2 e-12 Identities = 36/105 (34%), Positives = 57/105 (54%), Gaps = 0/105 (0%) c) Score = 347 bits (889), Expect = 1 e-94 Identities = 167/167 (100%), Positives = 167/167 (100%), Gaps = 0/167 (0%) d) Score = 189 bits (480), Expect = 3 e-47 Identities = 88/151 (58%), Positives = 114/151 (75%), Gaps = 1/151 (0%) e) Score = 89. 7 bits (221), Expect = 4 e-17 Identities = 52/127 (40%), Positives = 68/127 (53%), Gaps = 5/127 (3%)
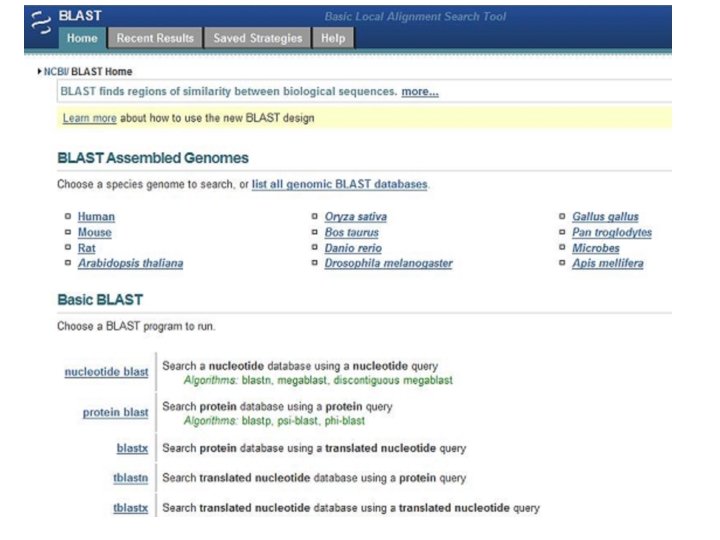
Ex. 8 - BLAST e filtros • Vamos buscar seqüências similares a http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 8 • Qual um programa apropriado? 1) Ligue os filtros 2) Desligue os filtros
Ex. 9 - BLASTP • Busque no SWISSPROT seqüências similares à hemoglobina de camundongo http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 2
Ex. 10 - ? • Você seqüenciou uma seqüência de DNA – Agora você quer encontrar seqüências similares com alta qualidade de anotação – Assim, você quer começar fazendo uma busca no SWISSPROT • Que programa usar? http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 10
Ex. 11 - ? • Você tem uma seqüência de proteína (hemoglobina de camundongo) e quer saber em qual chromossomo está o gene desta proteína. • Qual programa usar? http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 9
Ex: 12 - Seqüências de proteína x DNA • Seqüências de DNA são menos conservadas que seqüências de aminoácidos, que por sua vez são menos conservadas que a estrutura de uma proteína • Se você quer inferir função, qual das duas usar? • Se você quer detalhes mais finos (ex: distância evolutiva), qual usar?
Ex. 13 - BLAT • Útil para buscar seqüências altamente similares (de forma mais rápida) • Utilize a seqüência de hemoglobina de camundongo para fazer seu mapeamento no genoma de camundongo http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 4
Ex. 14 - BLAT • Dá para fazer o mesmo com seqüência de proteína? • Utilize a seqüência de hemoglobina de proteína de camundongo para fazer seu mapeamento no genoma de camundongo http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 2
Ex. 14 - PSI-BLAST • Você se pergunta se há parentes próximos da família de antígenos de membrana no SWISSPROT. • Para buscá-las, você decide usar o PSI-BLAST que usa seqüências similares à sua seqüência query (antígeno de membrana) para obter uma descrição mais flexível dessa família. http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 14
Ex. 15 - PHI-BLAST • Além das vantagens do PSI-BLAST, você também quer definir um “padrão” que as seqüências devem ter http: //www. vision. ime. usp. br/~ariane/inverno 2008/ex 15
Referências Básico: O'Reilly - http: //www. oreilly. com/catalog/bioskills/ Caprichado: Mount - http: //www. bioinformaticsonline. org/ BLAST: http: //www. oreilly. com/catalog/blast/
- Slides: 78